


SmPC (samenvatting van de productkenmerken) - Brinsupri
1. NAAM VAN HET GENEESMIDDEL
Brinsupri 25 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 25 mg brensocatib (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Grijze, ronde tablet met een diameter van circa 9 mm met aan één kant de inscriptie '25' en aan de andere kant de inscriptie 'BRE'.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Brinsupri is geïndiceerd voor de behandeling van niet-cystische fibrose-bronchiëctasie (NCFB) bij patiënten in de leeftijd van 12 jaar en ouder met twee of meer exacerbaties in de voorafgaande 12 maanden.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosis is eenmaal daags 25 mg oraal met of zonder voedsel.
Gemiste dosis
Patiënten die een dosis missen, dienen de volgende dosis de volgende dag op hun gebruikelijke tijdstip in te nemen. Patiënten mogen de dosis niet verdubbelen als compensatie voor de gemiste dosis.
Speciale patiëntengroepen
Ouderen
Bij oudere patiënten is geen dosisaanpassing nodig (zie rubriek 5.2).
Nier- en leverfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een nier- of leverfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Brinsupri bij kinderen jonger dan 12 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Voor oraal gebruik.
Dit geneesmiddel dient eenmaal daags met of zonder voedsel te worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Schimmelinfecties
In klinische onderzoeken kwamen schimmelinfecties, vooral candida-gerelateerd, duidend op immunosuppressie (d.w.z. orale candidiasis, oesofageale candidiasis, orofaryngeale candidiasis, schimmelbronchitis) en geïsoleerde gevallen van Aspergillus-infecties, vaker voor bij brensocatib 25 mg (1,5%) dan bij placebo (1,1%).
Immuungecompromitteerde patiënten
De veiligheid van brensocatib is niet vastgesteld bij immuungecompromitteerde patiënten. Voorzichtigheid is geboden bij het gebruik van brensocatib bij patiënten met matige tot ernstige neutropenie (absolute neutrofielentelling [ANC] < 1.000/mm3).
Vaccinaties
Het gelijktijdige gebruik van brensocatib en levende verzwakte vaccins is niet beoordeeld. Het gebruik van levende verzwakte vaccins moet worden vermeden bij patiënten die brensocatib krijgen.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In-vitro-onderzoeken zijn niet eenduidig over het potentieel van brensocatib voor de inductie van CYP2B6 en CYP3A4 (zie rubriek 5.2). In-vivo-inductie kan niet worden uitgesloten. Gelijktijdige toediening met CYP3A4-substraten die worden gebruikt bij bronchiëctasie (bijv. inhalatiecorticosteroïden, macrolide-antibiotica of inhalatiebronchodilatoren zoals salmeterol of vilanterol) kan leiden tot verlaagde plasmaconcentraties en een verminderd therapeutisch effect. Aanpassing van de gelijktijdige behandeling kan worden overwogen als de werkzaamheid afneemt.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van brensocatib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Brinsupri wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of brensocatib of de metabolieten ervan in de moedermelk worden uitgescheiden. Beschikbare gegevens bij dieren duiden op uitscheiding van brensocatib in melk (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met brensocatib moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid bij mensen. Dieronderzoek wijst niet op invloed op de vruchtbaarheid bij mannen of vrouwen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Brinsupri heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen waren hoofdpijn (9,2%), hyperkeratose (5,9%), dermatitis (4,2%), rash (4,1%), bovenste-luchtweginfecties (3,9%) en een droge huid (3,0%).
Lijst van bijwerkingen in tabelvorm
De veiligheid van brensocatib werd beoordeeld bij de gepoolde veiligheidspopulatie uit twee placebogecontroleerde klinische onderzoeken, ASPEN en WILLOW, die bestonden uit 1.326 volwassen en 41 adolescente patiënten in de leeftijd van 12 jaar en ouder met NCFB die tot 52 weken lang ten minste één dosis brensocatib kregen.
De frequentie van bijwerkingen wordt gedefinieerd volgens de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen vermeld in volgorde van afnemende ernst.
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Vaak | Bovenste-luchtweginfectie Gastro-enteritis |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Maagdarmstelselaandoeningen | Vaak | Gingiva-aandoening Periodontale ziekte |
Huid- en onderhuidaandoeningen | Vaak | Hyperkeratose* Rash Droge huid Dermatitis Huidexfoliatie Alopecia |
* Zie ‘Beschrijving van geselecteerde bijwerkingen’ hieronder.
Beschrijving van geselecteerde bijwerkingen
Hyperkeratose
In de gepoolde veiligheidspopulatie werd vaker melding gemaakt van hyperkeratose (waaronder huidlaesie, keratosis pilaris, exfoliatieve uitslag en seborroïsche keratose) bij 25 mg brensocatib dan bij placebo (5,9% vs. 3,1%). De ernst van alle voorvallen was licht of matig.
Pediatrische patiënten
De veiligheidsbeoordeling bij adolescenten in de leeftijd van 12 tot 17 jaar met NCFB is gebaseerd op 41 proefpersonen die in het fase 3 ASPEN-onderzoek van 52 weken aan brensocatib waren blootgesteld (zie rubriek 5.1). Het veiligheidsprofiel bij deze adolescenten was vergelijkbaar met dat wat werd waargenomen bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Bij doses tot maximaal 120 mg, toegediend als één enkele dosis, waren er geen aanwijzingen voor dosisgerelateerde toxiciteit.
Er is geen specifieke behandeling voor een overdosis met brensocatib. Als er een overdosis optreedt, moet de patiënt indien nodig ondersteunend met bijpassende monitoring worden behandeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: nog niet toegewezen, ATC-code: nog niet toegewezen
Werkingsmechanisme
Brensocatib is een competitieve en reversibele remmer van dipeptidylpeptidase 1 (DPP1). DPP1 activeert pro-inflammatoire neutrofiele serineproteasen (NSP's) tijdens de rijping van neutrofielen in het beenmerg. Brensocatib vermindert de activiteit van NSP's die zijn betrokken bij de pathogenese van bronchiëctasie, waaronder neutrofiele elastase, cathepsine G en proteïnase 3.
Farmacodynamische effecten
Bij 5 keer de maximaal aanbevolen dagelijkse dosis brensocatib was er geen effect op de QTc-verlenging.
Klinische werkzaamheid
De werkzaamheid van brensocatib werd beoordeeld in een gerandomiseerd, dubbelblind, placebogecontroleerd, multicenter, multinationaal fase 3-onderzoek met parallelle groepen (ASPEN) met in totaal 1.721 patiënten in de leeftijd van 12 jaar en ouder met NCFB (1.680 volwassenen en 41 adolescenten).
Alle patiënten werden gerandomiseerd naar één van twee doses brensocatib (25 mg: n = 575; 10 mg: n = 583) of placebo (n = 563), eenmaal daags toegediend gedurende 52 weken.
Alle in het onderzoek opgenomen volwassen patiënten hadden een geschiedenis van middels computertomografie van de borstkas bevestigde NCFB met ten minste 2 gedocumenteerde pulmonale exacerbaties voorafgaande aan de screening in de 12 maanden ervoor. Adolescente patiënten hadden ten minste één pulmonale exacerbatie in de voorafgaande 12 maanden. Een in aanmerking komende exacerbatie werd gedefinieerd als de noodzaak van een door een arts voorgeschreven kuur met systemische antibiotica voor tekenen en symptomen van een luchtweginfectie.
Demografie en baseline-kenmerken van ASPEN zijn te vinden in tabel 2.
Tabel 2: Demografie en baseline-kenmerken van patiënten in ASPEN
ASPEN (N = 1.721) | |
| Leeftijd (jaren), gemiddeld (SD) | 60 (16) |
| Vrouw n (%) | 1.107 (64) |
| Blank n (%) | 1.266 (74) |
| Zwart of Afro-Amerikaans n (%) | 10 (1) |
| Aziatisch n (%) | 191 (11) |
| Latijns-Amerikaans of latino n (%) | 511 (30) |
| ≥ 3 PEx in voorafgaande 12 maanden n (%) | 502 (29) |
| Voormalig roker n (%) | 510 (30) |
| ppFEV1 post-bronchodilator, gemiddeld (SD) | 74 (23) |
| Sputum positief op Pseudomonas aeruginosa n (%) | 607 (35) |
| Chronische macrolide therapie n (%) | 329 (19) |
N = aantal patiënten in de intent-to-treat analyseset; n = aantal patiënten; PEx = pulmonale exacerbaties; pp = percent predicted (voorspeld percentage); FEV1 = forced expiratory volume (geforceerd expiratoir volume) in 1 seconde; SD = standaarddeviatie
Exacerbaties
Het primaire eindpunt voor werkzaamheid in ASPEN was het aantal pulmonale exacerbaties (PEx) op jaarbasis gedurende de behandelingsperiode van 52 weken.
Pulmonale exacerbaties waren gedefinieerd als de verslechtering van 3 of meer van de belangrijkste symptomen over een periode van 48 uur met een toename van hoesten, sputumvolume, sputumpurulentie of toenemende kortademigheid of afnemende inspanningstolerantie en vermoeidheid en/of malaise en haemoptysis, wat resulteerde in het besluit van een zorgverlener om systemische antibiotica voor te schrijven. Pulmonale exacerbaties werden als ernstig beschouwd als er een behandeling met intraveneuze antibiotica vereist was en/of als ze resulteerden in een ziekenhuisopname.
In ASPEN liet de behandeling met 25 mg brensocatib bij patiënten met NCFB, vergeleken met placebo, significante verminderingen van de pulmonale exacerbaties op jaarbasis zien. De belangrijkste resultaten worden weergegeven in tabel 3.
Tabel 3: Eindpunten voor exacerbaties gedurende 52 weken in ASPEN
Brensocatib 25 mg (N = 575) | Placebo (N = 563) | ||
| PEx op jaarbasis | 1,04 | 1,29 | Rateratio (95%-BI): 0,81 (0,69; 0,94) |
| Mediane tijd tot eerste PEx (weken) | 50,71 | 36,71 | Hazardratio (95%-BI): 0,83 (0,70; 0,97) |
| Aandeel patiënten die exacerbatievrij waren in week 52 (%) | 48,5 | 40,3 | Oddsratio (95%-BI): 1,40 (1,10; 1,79) |
Longfunctie
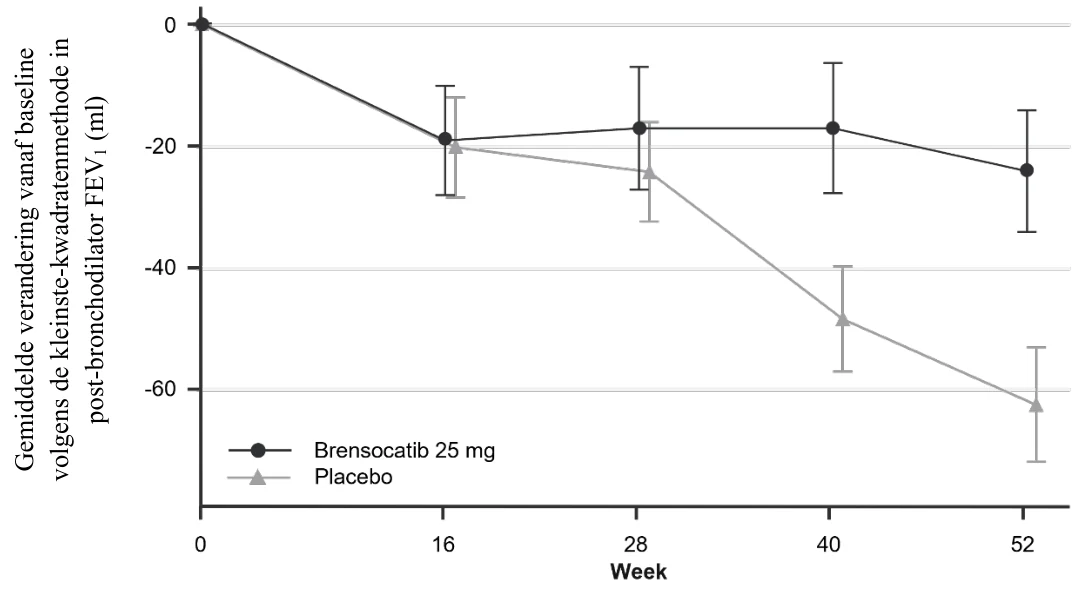
Als secundair eindpunt werd de verandering ten opzichte van de baseline in post-bronchodilator FEV1 beoordeeld. Een dosis van 25 mg brensocatib verminderde de FEV1-afname significant vergeleken met placebo in week 52 (verschil in kleinstekwadratengemiddelde 38; 95%-BI: 11; 65) (afbeelding 1).
Afbeelding 1: Gemiddelde verandering vanaf baseline volgens de kleinste-kwadratenmethode in post-bronchodilator FEV1 (ml) in de loop van de tijd
Pediatrische patiënten (adolescenten)
In het 52 weken durende hoofdonderzoek werden 41 adolescenten (12 tot < 18 jaar) gerandomiseerd naar brensocatib 25 mg eenmaal daags, brensocatib 10 mg eenmaal daags of placebo. De subgroep van adolescenten was klein en het onderzoek was niet opgezet voor werkzaamheid bij adolescenten; de betrouwbaarheidsintervallen waren breed en de resultaten zijn niet eenduidig. Er werden trends waargenomen in de richting van minder pulmonale exacerbaties en positieve veranderingen in post-bronchodilator FEV1 bij 25 mg brensocatib versus placebo. De veiligheids- en farmacokinetische gegevens bij adolescenten kwamen over het algemeen overeen met die van volwassenen (zie rubriek 4.8 en 5.2).
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Brinsupri in een of meerdere subgroepen van pediatrische patiënten met NCFB (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De absolute orale biologische beschikbaarheid van brensocatib is niet onderzocht bij mensen. Brensocatib wordt snel geabsorbeerd na orale toediening. De Tmax voor tabletten bij patiënten is ongeveer 1 uur. De orale absorptie van brensocatib wordt niet beïnvloed door het innemen van voedsel. Gelijktijdige toediening bij een vetrijke maaltijd vertraagde de tijd tot het bereiken van de piekconcentratie met 0,75 uur, maar de mate van absorptie van brensocatib bleef gelijk.
Distributie
Het distributievolume bij steady state na orale toediening was 126-138 l (CV: 22,4-23,3%) bij volwassen patiënten en 71,3-83,6 l (CV: 19,9-26,3%) bij adolescenten met NCFB. De eiwitbinding van brensocatib aan humaan plasma was 82,2%-87,2%.
Biotransformatie
Brensocatib wordt voornamelijk door CYP3A gemetaboliseerd. Brensocatib nam 16,2% van de totale
| radioactiviteit in plasma voor zijn rekening. Er werd slechts één belangrijke circulerende metaboliet, | |||
| thiocyanaat, in plasma gedetecteerd. Thiocyanaat is een endogene verbinding en uit klinische | |||
| gegevens is gebleken dat thiocyanaatconcentraties in plasma niet werden beïnvloed en in het normale | |||
| bereik bleven bij behandeling met brensocatib. | |||
Interacties
In-vitro-onderzoeken
CYP450-enzymen
Brensocatib is een substraat van CYP3A.
Brensocatib remt CYP1A2, CYP2C8, CYP2C9, CYP2C19 of CYP2D6 niet. In-vitro-onderzoeken zijn niet eenduidig over het potentieel van brensocatib voor de inductie van CYP2B6 en CYP3A4. In-vivo-inductie kan niet worden uitgesloten.
Transporteiwitsystemen
Brensocatib is een substraat van P-glycoproteïne (P-gp) en borstkankerresistentie-eiwit (BCRP). Brensocatib is geen substraat van MATE1, MATE2-K, OAT1, OAT3, OATP1B1, OATP1B3, OCT1 en OCT2.
Brensocatib is geen remmer van P-gp, BCRP, OATP1B1, OATP1B3, OAT1, OAT3, OCT2, MATE1 en MATE2-K.
Effect van brensocatib op andere geneesmiddelen
In-vitro-gegevens en farmacokinetische populatieanalyses duiden erop dat het onwaarschijnlijk is dat brensocatib bij klinisch relevante doseringsniveaus de activiteit van CYP-isozymen of geneesmiddeltransporteiwitten remt of significant induceert. In-vitro-onderzoeken zijn echter niet eenduidig over het potentieel van brensocatib voor de inductie van CYP2B6 en CYP3A4 en in-vivo-inductie kan niet worden uitgesloten.
Effect van andere geneesmiddelen op brensocatib
De AUC en Cmax van brensocatib stegen met 55% en 68% bij een sterke CYP3A-remmer (bijv. claritromycine) en met 32% en 53% bij een sterke P-gp-remmer (bijv. verapamil), maar namen af met 33% en 15% bij een sterke CYP3A-inductor (bijv. rifampicine). De Cmax en AUC bleven onveranderd met een sterke protonpompremmer (bijv. esomeprazol). Het interactie-effect op de systemische blootstelling aan brensocatib is niet klinisch betekenisvol.
Eliminatie
Na één enkele orale dosis radioactief gemerkt brensocatib werd 54,2% van de dosis uitgescheiden in de urine en 28,3% in de ontlasting, waarbij de meeste radioactiviteit binnen 72 uur werd uitgescheiden. Het onveranderde brensocatib in de urine en ontlasting bedroeg respectievelijk 22,8% en 2,41% van de dosis.
De terminale halfwaardetijd bedroeg 32,6-39,6 uur (CV: 26,6-33,0%) bij volwassen patiënten en 26,9-27,8 uur (CV: 26,8-37,3%) bij adolescente patiënten.
Lineariteit/non-lineariteit
Brensocatib vertoont een lineaire en tijdsonafhankelijke farmacokinetiek met een geringe tot matige intra- en intervariabiliteit tussen proefpersonen over een dosisbereik van 5-120 mg na één enkele toediening en een dosisbereik van 10-40 mg na een eenmaal daagse toediening. Uit een farmacokinetische populatieanalyse met behulp van gepoolde gegevens uit 11 klinische onderzoeken bij gezonde proefpersonen (n = 291) en patiënten met NCFB (n = 783) bleek dat de farmacokinetiek van brensocatib adequaat kan worden beschreven door een tweecompartimentenmodel met eerste orde orale absorptie.
Farmacokinetische/farmacodynamische relaties
Blootstelling-responsrelaties werden waargenomen tussen blootstelling aan brensocatib (AUC) en klinische werkzaamheid (d.w.z. afname van de longfunctie gemeten als FEV1). Bij 25 mg behaalde > 99% van de patiënten met NCFB in het ASPEN-onderzoek een AUC-drempel die werd geassocieerd met een klinisch betekenisvolle verbetering van FEV1. Er werden geen blootstelling-responsrelaties gevonden voor het optreden van periodontale ziekte of pneumonie. Er werd een relatie waargenomen tussen blootstelling aan brensocatib (AUC) en hyperkeratose (licht en matig). De voorspelde waarschijnlijkheid van lichte of matige hyperkeratose bij 25 mg brensocatib was echter laag (3,01% bij volwassenen en 3,36% bij adolescenten).
Speciale patiëntengroepen
De farmacokinetische populatieanalyse liet geen bewijs zien van een klinisch significant effect van leeftijd (bereik: 12 tot 85 jaar), geslacht, ras/etniciteit of lichaamsgewicht (bereik: 32 tot 155 kg) op de farmacokinetiek van brensocatib.
Pediatrische patiënten
Op basis van de farmacokinetische populatieanalyse was er geen klinisch significant leeftijdsgerelateerd verschil in de farmacokinetiek van brensocatib tussen volwassenen en adolescenten in de leeftijd van 12 tot 17 jaar. Brensocatib is niet onderzocht bij kinderen jonger dan 12 jaar (zie rubriek 4.2).
Leverfunctiestoornis
Bij proefpersonen met een lichte, matige of ernstige leverfunctiestoornis (Child-Pugh-scores 5 tot 12) was de klaring van brensocatib na één enkele dosis vergelijkbaar met die bij gezonde proefpersonen. Er worden geen dosisaanpassingen aanbevolen voor patiënten met een lichte, matige of ernstige leverfunctiestoornis (zie rubriek 4.2).
Nierfunctiestoornis
Bij proefpersonen met een lichte, matige of ernstige nierfunctiestoornis (creatinineklaring ≥ 15 ml/min/1,73 m2 en geen dialyse vereist) was de klaring van brensocatib na één enkele dosis vergelijkbaar met die bij gezonde proefpersonen. Er worden geen dosisaanpassingen aanbevolen voor patiënten met een lichte, matige of ernstige nierfunctiestoornis (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, genotoxiciteit en carcinogeen potentieel. Effecten bij niet-klinische onderzoeken werden uitsluitend waargenomen na blootstelling die geacht wordt beduidend hoger te liggen dan het maximale niveau waaraan de mens wordt blootgesteld, zodat deze weinig relevant zijn voor klinische doeleinden.
Algemene toxiciteit
In een 6 maanden durend onderzoek met ratten werden microscopische veranderingen in de nieren (basofiele tubuli in de buitenste medulla) en de longen (perivasculaire neutrofiele infiltratie en accumulatie van gevacuoliseerde macrofagen overeenkomend met fosfolipiden) waargenomen bij 50 mg/kg/dag. Het niveau zonder waargenomen schadelijk effecten (no-observed-adverse-effect-level) werd beschouwd als 9 mg/kg/dag (AUC 20 keer de maximaal aanbevolen dagelijkse dosis voor mensen (maximum recommended human dose, [MRHD])).
In een 9 maanden durend onderzoek met honden werden bij geen enkele dosis nadelige bevindingen waargenomen (AUC 5 keer de MRHD). In een voorafgaand, 6 maanden durend onderzoek met honden leidde de toediening van 50 mg/kg/dag brensocatib tot periodontale ziekte, wat resulteerde in een voortijdige beëindiging van de groep. Bij ≥ 8 mg/kg/dag werden dosisafhankelijke microscopische bevindingen opgemerkt in de testis (degeneratie en atrofie van de zaadbuisjes), in de epididymis (verlaagd aantal spermatozoïden en cellulair afval) en in de longen (accumulaties van gevacuoliseerde macrofagen overeenkomend met fosfolipiden). Bij 50 mg/kg/dag werden bijkomende microscopische bevindingen opgemerkt in de nieren (tubulaire regeneratie) en in de lymfoïde weefsels (axillaire, mandibulaire en mesenterische lymfklieren, darm-geassocieerd lymfoïd weefsel en milt), zoals aangegeven door de accumulaties van gevacuoliseerde macrofagen.
Reproductie- en ontwikkelingstoxiciteit
In een onderzoek naar vruchtbaarheid en de ontwikkeling van een embryo of foetus bij ratten werden, na een behandeling met brensocatib vanaf 2 weken voorafgaand aan het paren, tijdens het paren en tot en met het einde van de belangrijke embryonale organogenese van de dracht, herstelbare kleine misvormingen van een gebogen schouderblad en golvende ribben opgemerkt bij plasmablootstelling (AUC) van 128 keer de blootstelling bij de mens bij de MRHD. Er was een verhoogde incidentie van skeletvariaties (onjuiste stand van bekkengordel en onderontwikkelde boventallige volledige en/of korte ribben in zowel de cervicale als de thoracolumbale regio) en verschillen in ossificatie bij een AUC ≥ 42 keer de blootstelling bij de mens bij de MRHD. De geen-effectdosis voor ontwikkelingstoxiciteit lag bij een AUC van 3 keer de blootstelling bij de mens bij de MRHD. In een embryofoetaal ontwikkelingsonderzoek bij konijnen leidde behandeling met brensocatib tijdens de implantatie en de belangrijkste organogenese tot inductie van toxiciteit bij de moeder (vermindering van toename in lichaamsgewicht en voedselconsumptie) bij een AUC ≥ 5 keer de blootstelling bij de mens bij de MRHD. Er waren geen nadelige ontwikkelingseffecten bij een AUC van 20 keer de blootstelling bij de mens bij de MRHD.
In een pre- en postnataal ontwikkelingsonderzoek met ratten die vanaf dag 6 van de dracht tot en met dag 20 van de lactatie werden behandeld, werden bij geen enkele dosis nadelige bevindingen waargenomen (tot AUC 17 keer de blootstelling bij de mens bij de MRHD). Brensocatib werd gevonden in pups, wat erop duidt dat mannelijke en vrouwelijke pups waarschijnlijk via moedermelk tijdens de lactatie waren blootgesteld.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Calciumwaterstoffosfaatdihydraat
Natriumzetmeelglycolaat
Colloïdaal gehydrateerd silica
Glyceroldibehenaat
Filmomhulling
Polyvinylalcohol
Titaniumdioxide (E 171)
Macrogol 4000 (MW 3350)
Talk
Zwart ijzeroxide (E 172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Blisterkaart van PVC/PCTFE aluminiumfolie met 14 filmomhulde tabletten. Verpakkingsgrootte van 28 tabletten (2 blisterkaarten met elk 14 tabletten) in een doos.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Insmed Netherlands B.V.
Stadsplateau 7
3521 AZ Utrecht
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1995/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 18 november 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.