


SmPC (samenvatting van de productkenmerken) - Brineura
1. NAAM VAN HET GENEESMIDDEL
Brineura 150 mg oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon Brineura bevat 150 mg cerliponase alfa* in 5 ml oplossing.
Elke ml oplossing voor infusie bevat 30 mg cerliponase alfa.
*Geproduceerd in zoogdiercellen (ovariumcellen van de Chinese hamster).
Hulpstof met bekend effect
Elke injectieflacon bevat 17,4 mg natrium in 5 ml oplossing.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor infusie.
Heldere tot enigszins doorschijnende en kleurloze tot lichtgele oplossing, die soms dunne doorschijnende vezels of ondoorschijnende deeltjes kan bevatten.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Brineura is geïndiceerd voor de behandeling van neuronale ceroïdlipofuscinose type 2 (CLN2), ook bekend als tripeptidylpeptidase 1 (TPP1-)deficiëntie.
4.2 Dosering en wijze van toediening
Brineura mag uitsluitend worden toegediend door een opgeleide beroepsbeoefenaar in de gezondheidszorg die goed op de hoogte is van intracerebroventriculaire toedieningen in een gezondheidszorgomgeving.
Dosering
De aanbevolen dosering is om de andere week 300 mg cerliponase alfa toegediend via een intracerebroventriculaire infusie.
Bij patiënten van jonger dan 2 jaar worden lagere doses aanbevolen, zie rubriek Pediatrische patiënten.
Het wordt aanbevolen patiënten 30 tot 60 minuten vóór de start van de infusie voor te behandelen met antihistaminica met of zonder antipyretica.
Er moet regelmatig klinisch worden geëvalueerd of de langetermijnbehandeling kan worden voortgezet, door te beoordelen of de voordelen zwaarder wegen dan de mogelijke risico's bij individuele patiënten.
Dosisaanpassingen
Het kan noodzakelijk zijn om een dosisaanpassing te overwegen voor patiënten die de infusie mogelijk niet verdragen. De dosis kan worden verlaagd met 50% en/of de infusiesnelheid kan worden verlaagd tot een tragere snelheid.
Als de infusie wordt onderbroken vanwege een overgevoeligheidsreactie, moet deze worden herstart op ongeveer de helft van de oorspronkelijke infusiesnelheid waarbij de overgevoeligheidsreactie optrad.
De infusie moet worden onderbroken en/of de snelheid vertraagd bij patiënten bij wie naar het oordeel van de behandelend arts de intracraniële druk mogelijk stijgt tijdens de infusie, zoals valt af te leiden uit symptomen zoals hoofdpijn, misselijkheid, braken of bewustzijnsdaling. Deze voorzorgsmaatregelen zijn vooral van belang bij patiënten jonger dan 3 jaar.
Pediatrische patiënten
Behandeling met Brineura werd gestart bij kinderen in de leeftijd van 1 tot 9 jaar in klinische onderzoeken. Er zijn geen klinische gegevens beschikbaar voor kinderen jonger dan 1 jaar (zie rubriek 5.1). De dosering die wordt voorgesteld bij kinderen jonger dan 2 jaar is geschat op basis van de hersenmassa. Behandeling moet zijn gebaseerd op de voordelen en risico's voor de individuele patiënt zoals beoordeeld door de arts. Het is belangrijk dat de behandeling bij patiënten zo vroeg mogelijk wordt gestart.
De geselecteerde dosering voor de patiënten is gebaseerd op de leeftijd ten tijde van de behandeling en moet dienovereenkomstig worden aangepast (zie Tabel 1).
Tabel 1: Dosis en volume van Brineura
| Leeftijdsgroepen | Totale toegediende dosis om de week (mg) | Volume van Brineura-oplossing (ml) |
| Geboorte tot < 6 maanden | 100 | 3,3 |
| 6 maanden tot < 1 jaar | 150 | 5 |
| 1 jaar tot < 2 jaar | 200 (eerste 4 doses) 300 (daaropvolgende doses) | 6,7 (eerste 4 doses) 10 (daaropvolgende doses) |
| 2 jaar en ouder | 300 | 10 |
Wijze van toediening
Intracerebroventriculair gebruik.
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel Tijdens de bereiding en toediening moet een strikt aseptische techniek worden gehanteerd.
Brineura en de spoeloplossing mogen uitsluitend worden toegediend via de intracerebroventriculaire route. Elke injectieflacon met Brineura en de spoeloplossing zijn uitsluitend bestemd voor eenmalig gebruik.
Brineura wordt toegediend aan de cerebrospinale vloeistof (cerebrospinal fluid; CSF) door middel van infusie via een reservoir en katheter die chirurgisch zijn geïmplanteerd (intracerebroventriculair toegangssysteem). Het intracerebroventriculaire toegangssysteem moet worden geïmplanteerd vóór de eerste infusie. Het geïmplanteerde intracerebroventriculaire toegangssysteem moet geschikt zijn voor toegang tot de hersenventrikels om therapeutica toe te dienen.
Na infusie van Brineura moet een berekende hoeveelheid spoeloplossing worden gebruikt om de onderdelen van het infuus, waaronder het intracerebroventriculaire toegangssysteem, te spoelen zodat het geneesmiddel volledig wordt toegediend en de doorgankelijkheid van het intracerebroventriculaire toegangssysteem behouden blijft (zie rubriek 6.6). De injectieflacons met Brineura en de spoeloplossing moeten vóór toediening worden ontdooid. De infusiesnelheid voor het geneesmiddel en de spoeloplossing is 2,5 ml/uur. De volledige infusietijd, met inbegrip van het geneesmiddel en de vereiste spoeloplossing, bedraagt ongeveer 2 tot 4,5 uur, afhankelijk van de dosis en het toegediende volume.
Intracerebroventriculaire infusie van Brineura
Dien Brineura vóór de spoeloplossing toe.
- 1. Label de infusielijn met 'Uitsluitend voor intracerebroventriculaire infusie'.
- 2. Bevestig de injectiespuit die Brineura bevat aan de verlenglijn, indien gebruikt; bevestig de injectiespuit anders aan de infusieset. De infusieset moet worden voorzien van een 0,2 µm in-linefilter. Zie afbeelding 1.
- 3. Vul de infusie-onderdelen met Brineura voor.
- 4.
Inspecteer de hoofdhuid op tekenen van lekkage of een storing van het
intracerebroventriculaire toegangssysteem en op mogelijke infecties. Dien Brineura niet toe als er klachten en verschijnselen zijn van acute lekkage van het intracerebroventriculaire toegangssysteem, falen van het toegangssysteem of een infectie die verband houdt met het toegangssysteem (zie rubrieken 4.3 en 4.4).
- 5. Bereid de hoofdhuid voor op de intracerebroventriculaire infusie met een aseptische techniek conform de zorgstandaard van de instelling.
- 6. Voer de poortnaald in het intracerebroventriculaire toegangssysteem in.
- 7.
Bevestig een aparte lege steriele injectiespuit (niet groter dan 3 ml) aan de poortnaald.
Zuig 0,5 ml tot 1 ml CSF op om de doorgankelijkheid van het intracerebroventriculaire toegangssysteem te controleren.
Geef de CSF niet terug aan het intracerebroventriculaire toegangssysteem.
CSF-monsters moeten routinematig worden verzonden voor controle op infectie (zie rubriek 4.4).
- 8.
Sluit de infusieset aan op de poortnaald (zie afbeelding 1).
- Zet de onderdelen vast overeenkomstig de zorgstandaard van de instelling.
- 9.
Plaats de injectiespuit die Brineura bevat in de infusiepomp en programmeer de pomp met een infusiesnelheid van 2,5 ml per uur.
- Programmeer de alarmen van de pomp om af te gaan op de gevoeligste instellingen voor de druk-, snelheids-, en volumegrenzen. Zie de bedieningshandleiding voor de infusiepomp van de fabrikant.
- Dien Brineura niet toe als bolus of handmatig.
- 10. Start de infusie van Brineura met een snelheid van 2,5 ml per uur.
- 11. Inspecteer het infusiesysteem periodiek tijdens de infusie op tekenen van lekkage of verstoorde toediening.
- 12. Verifieer dat de 'Brineura'-injectiespuit in de infuuspomp leeg is nadat de infusie is voltooid. Maak de lege injectiespuit los van de pomp en koppel de lijnen af. Voer de lege injectiespuit af overeenkomstig de lokale voorschriften.
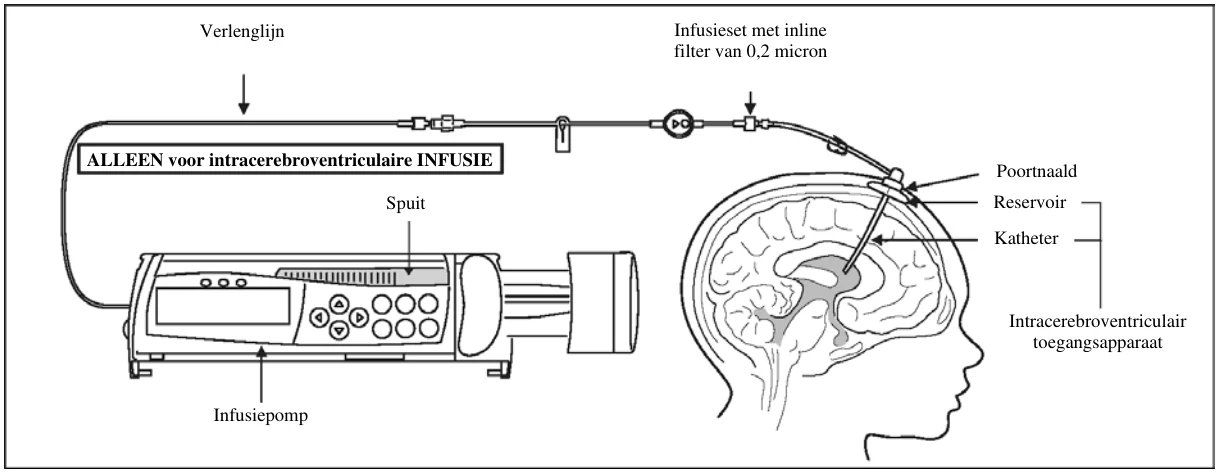
Afbeelding 1: Opstelling infusiesysteem
Intracerebroventriculaire infusie van de spoeloplossing
Dien de verstrekte spoeloplossing toe nadat de infusie van Brineura is voltooid.
- 1. Bevestig de injectiespuit met daarin het berekende volume spoeloplossing aan de onderdelen van het infusiesysteem (zie rubriek 6.6).
- 2.
Plaats de injectiespuit met daarin de spoeloplossing in de infusiepomp en programmeer de pomp met een infusiesnelheid van 2,5 ml per uur.
- Programmeer de alarmen van de pomp om af te gaan op de gevoeligste instellingen voor de druk-, snelheids-, en volumegrenzen. Zie de bedieningshandleiding voor de infusiepomp van de fabrikant.
- Dien de spoeloplossing niet toe als bolus of handmatig.
- 3. Start de infusie van de spoeloplossing met een snelheid van 2,5 ml per uur.
- 4. Inspecteer het infuussysteem periodiek tijdens de infusie op tekenen van lekkage of verstoorde toediening.
- 5. Verifieer dat de spuit met 'spoeloplossing' in de infusiepomp leeg is nadat de infusie is voltooid. Maak de lege injectiespuit los van de pomp en koppel de lijnen af.
- 6. Verwijder de poortnaald. Pas lichte druk toe en verbind de infusieplaats overeenkomstig de zorgstandaard van de instelling.
- 7. Voer de onderdelen van het infuus, de naalden, ongebruikte oplossingen en ander afvalmateriaal af overeenkomstig de lokale voorschriften.
Voor instructies over bereiding van het geneesmiddel en de spoeloplossing voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Levensgevaarlijke anafylactische reactie op de werkzame stof of op een van de in rubriek 6.1 vermelde hulpstoffen, indien hernieuwde toediening niet succesvol is (zie rubriek 4.4).
CLN2-patiënten met een ventriculoperitoneale shunt.
Brineura mag niet worden toegediend zolang er tekenen zijn van acute lekkage of een storing van het intracerebroventriculaire toegangssysteem, of van een infectie die verband houdt met het toegangssysteem (zie rubrieken 4.2 en 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Complicaties die verband houden met het toegangssysteem
Brineura moet worden toegediend met een aseptische techniek om het risico van infectie te beperken. Infecties die verband houden met het intracerebroventriculaire toegangssysteem, waaronder subklinische infecties en meningitis, zijn waargenomen bij patiënten die werden behandeld met Brineura (zie rubriek 4.8). Bij meningitis kunnen zich de volgende symptomen voordoen: koorts, hoofdpijn, stijfheid van de nek, lichtgevoeligheid, misselijkheid, braken en veranderingen in de psychische toestand. CSF-monsters dienen routinematig voor onderzoek naar het laboratorium te worden verzonden om subklinische infecties door het toegangssysteem op te sporen. In klinische onderzoeken werden antibiotica toegediend, werd het intracerebroventriculaire toegangssysteem vervangen en de behandeling met Brineura voortgezet.
Beroepsbeoefenaren in de gezondheidszorg dienen de hoofdhuid vóór elke infusie te inspecteren op de integriteit van de huid, om er zeker van te zijn dat het intracerebroventriculaire toegangssysteem niet is aangetast. Tekenen van lekkage of storing van het systeem die vaak voorkomen, zijn onder andere zwelling, erytheem van de hoofdhuid, extravasatie van vloeistof of uitstulping van de hoofdhuid rond of boven het intracerebroventriculaire toegangssysteem. Deze tekenen kunnen zich echter ook voordoen bij infecties die verband houden met het toegangssysteem.
Inspectie van de infusieplaats en controle van de doorgankelijkheid moeten worden uitgevoerd om lekkage en/of een storing in het intracerebroventriculaire toegangssysteem op te sporen voordat de infusie van Brineura wordt gestart (zie rubrieken 4.2 en 4.3). Het is mogelijk dat de klachten en verschijnselen van infecties die verband houden met het toegangssysteem, niet duidelijk blijken. Daarom dienen routinematig CSF-monsters voor onderzoek naar het laboratorium te worden verzonden om subklinische infecties door het toegangssysteem op te sporen. Overleg met een neurochirurg kan noodzakelijk zijn om de integriteit van het toegangssysteem te bevestigen. De behandeling met Brineura moet worden onderbroken bij een storing van het apparaat; vervanging van het toegangssysteem kan noodzakelijk zijn vóór daaropvolgende infusies.
Na langdurig gebruik treedt degradatie op van het materiaal van het reservoir van het intracerebroventriculaire toegangssysteem volgens voorlopige resultaten van benchtoptests en zoals waargenomen in klinische trials bij circa 4 jaar gebruik. In twee klinische casussen vertoonden de intracerebroventriculaire toegangssystemen geen tekenen van storing op het moment van infusie; na verwijdering was echter degradatie van het materiaal van de systemen zichtbaar die overeenkwam met gegevens afkomstig van benchtoptests met intracerebroventriculaire toegangssystemen. De toegangssystemen werden vervangen en de patiënten hervatten de behandeling met Brineura. Vervanging van toegangssystemen dient te worden overwogen voordat er gedurende 4 jaar geregeld Brineura mee is toegediend. Er moet echter altijd voor worden gezorgd dat het intracerebroventriculaire toegangssysteem wordt gebruikt in overeenstemming met de bepalingen van de fabrikant van het respectieve medische hulpmiddel.
In geval van complicaties die verband houden met het intracerebroventriculaire toegangssysteem raadpleegt u de productinformatie van de fabrikant voor verdere instructies.
Voorzichtigheid is geboden bij patiënten die vatbaar zijn voor complicaties door intracerebroventriculaire toediening van geneesmiddelen, waaronder patiënten met een obstructief hydrocefalus.
Klinische controle en controle door laboratorium
De vitale functies moeten worden bewaakt vóór de start van de infusie, periodiek tijdens de infusie en na de infusie in een zorgomgeving. Na afloop van de infusie moet de status van de patiënt klinisch worden beoordeeld; observatie kan gedurende een langere periode noodzakelijk zijn, indien klinisch geïndiceerd, vooral bij patiënten die jonger zijn dan 3 jaar.
Bewaking met een elektrocardiogram (ECG) tijdens de infusie moet worden uitgevoerd bij patiënten met een voorgeschiedenis van bradycardie, geleidingsstoornis of met een structurele hartziekte, aangezien sommige patiënten met CLN2 een geleidingsstoornis of hartziekte kunnen ontwikkelen. In cardiaal normale patiënten dienen om de 6 maanden reguliere ECG's met 12 afleidingen te worden gemaakt.
CSF-monsters dienen routinematig voor onderzoek naar het laboratorium te worden verzonden om subklinische infecties door het toegangssysteem op te sporen (zie rubriek 4.2).
Anafylactische reacties
Anafylactische reacties zijn gemeld bij het gebruik van Brineura. Als voorzorgsmaatregel dient onmiddellijk geschikte medische ondersteuning beschikbaar te zijn wanneer Brineura wordt toegediend. Indien zich anafylactische reacties voordoen, dient de infusie onmiddellijk te worden gestaakt en dient een passende medische behandeling te worden gestart. De patiënt dient tijdens en na de infusie nauwlettend te worden geobserveerd. Als anafylaxie optreedt, is voorzichtigheid geboden bij hernieuwde toediening.
Natrium- en kaliumgehalte
Dit geneesmiddel bevat 17,4 mg natrium per injectieflacon Brineura en spoeloplossing, overeenkomend met 0,87% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
Dit geneesmiddel bevat kalium, minder dan 1 mmol (39 mg) per injectieflacon, d.w.z. in wezen ‘kaliumvrij’.
Pediatrische patiënten
Er zijn beperkte gegevens voor patiënten met gevorderde ziekteprogressie bij de start van de behandeling en er zijn geen klinische gegevens beschikbaar voor kinderen jonger dan 1 jaar. Bij pasgeborenen is de integriteit van de bloed-hersenbarrière mogelijk verminderd. Bij kinderen jonger dan 3 jaar ging de verhoogde blootstelling aan het geneesmiddel in de periferie niet gepaard met een duidelijke verandering in het veiligheidsprofiel (zie rubriek 4.8, 5.2).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Cerliponase alfa is een recombinant humaan eiwit en de systemische blootstelling is beperkt vanwege de intracerebroventriculaire toediening. Daarom is het onwaarschijnlijk dat er interacties tussen cerliponase alfa en geneesmiddelen gemetaboliseerd door cytochroom P450-enzymen optreden.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van cerliponase alfa bij zwangere vrouwen. Er is geen onderzoek naar de voortplanting bij dieren uitgevoerd met cerliponase alfa. Het is niet bekend of cerliponase alfa schade aan de foetus kan veroorzaken als het wordt toegediend aan een zwangere vrouw of het voortplantingsvermogen kan aantasten. Brineura dient uitsluitend aan een zwangere vrouw te worden gegeven als dat duidelijk noodzakelijk is.
Borstvoeding
Er is onvoldoende informatie over de uitscheiding van cerliponase alfa/metabolieten in de moedermelk. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Brineura.
Vruchtbaarheid
Er is geen vruchtbaarheidsonderzoek bij dieren of mensen uitgevoerd met cerliponase alfa.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht naar de invloed van cerliponase alfa op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De bijwerkingen beschreven in deze rubriek werden geëvalueerd bij 38 patiënten met CLN2 die ten minste één dosis Brineura kregen in klinische onderzoeken van maximaal 309 weken of na het in de handel brengen. De meest voorkomende (> 20%) bijwerkingen die werden waargenomen tijdens klinische trials met Brineura zijn onder andere pyrexie, convulsies, laag eiwitgehalte in CSF, afwijkingen op het ECG, braken, problemen met de naald, hulpmiddelgerelateerde infectie, en overgevoeligheid. Er waren geen patiënten bij wie de behandeling moest worden gestaakt vanwege ongewenste voorvallen.
Tabel van bijwerkingen
De waargenomen bijwerkingen worden hieronder per systeem/orgaanklasse en frequentie vermeld, overeenkomstig de frequentie volgens MedDRA gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1.000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2: Frequentie van bijwerkingen van Brineura
MedDRA Systeem/orgaanklasse | MedDRA Voorkeursterm | Frequentie |
| Infecties en parasitaire aandoeningen | Infectie die verband houdt met het toegangssysteema Meningitis | Zeer vaak Niet bekend |
| Immuunsysteemaandoeningen | Overgevoeligheid Anafylactische reactie | Zeer vaak Vaak |
| Psychische stoornissen | Prikkelbaarheid | Zeer vaak |
| Zenuwstelselaandoeningen | Voorvallen van convulsiesb Hoofdpijn Pleiocytose CSF | Zeer vaak Zeer vaak Zeer vaak |
| Hartaandoeningen | Bradycardie | Vaak |
| Maag-darmstelselaandoeningen | Braken Maag-darmstelselaandoening | Zeer vaak Vaak |
| Huid- en onderhuidaandoeningen | Uitslag Urticaria | Vaak Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexiec Gevoel van nervositeit | Zeer vaak Vaak |
MedDRA Systeem/orgaanklasse | MedDRA Voorkeursterm | Frequentie |
| Irritatie op plaats van medisch hulpmiddel | Vaak | |
| Onderzoeken | Eiwitgehalte CSF verhoogd Afwijkingen op ECG Eiwitgehalte CSF verlaagd | Zeer vaak Zeer vaak Zeer vaak |
| Aangelegenheden met betrekking tot producten | Probleem met het toegangssysteem: Lekkage van het toegangssysteem Probleem met de naaldd Slecht functioneren van hulpmiddel Occlusie van hulpmiddele Hulpmiddelbreuk Hulpmiddeldislocatief | Zeer vaak Zeer vaak Zeer vaak Vaak Vaak Niet bekend |
a Propionibacterium acnes, Staphylococcus epidermis
b Atonische aanvallen, klonische convulsie, drop attacks, epilepsie, gegeneraliseerde tonisch-klonische aanval, myoklonische epilepsie, partiële aanvallen, absence-epilepsie, aanval, aanvalscluster en status epilepticus
c Pyrexie omvat de gecombineerde voorkeurstermen 'Pyrexie' en 'Verhoogde lichaamstemperatuur' d Losraken van de infuusnaald
e Obstructie van de stroom door de katheter
f Verplaatsing van het hulpmiddel kwam niet voor in klinische trials
Beschrijving van geselecteerde bijwerkingen
Convulsies
Convulsies zijn een vaak voorkomend klinisch symptoom van CLN2 en optreden ervan wordt verwacht in deze populatie. In klinische onderzoeken hadden 31 van de 38 (82%) patiënten die cerliponase alfa kregen een voorval dat gekoppeld kon worden aan de gestandaardiseerde MedDRA-zoekopdracht voor convulsies. De vaakst gemelde convulsievoorvallen omvatten aanvallen, epilepsie en gegeneraliseerde tonisch-klonische aanvallen. Over het geheel genomen werd 4% van alle convulsievoorvallen in verband gebracht met cerliponase alfa. De voorvallen varieerden van licht tot hevig, CTCAE-graad 1-4. De convulsies verdwenen met standaardanticonvulsiva en leidden niet tot stopzetting van de behandeling met Brineura.
Overgevoeligheid
Overgevoeligheidsreacties werden gemeld bij 19 van de 38 patiënten (50%) die werden behandeld met Brineura. Hevige (CTCAE (Common Terminology Criteria for Adverse Events) van graad 3) overgevoeligheidsreacties traden op bij 6 patiënten; geen van de patiënten heeft de behandeling gestaakt. Overgevoeligheidsreacties werden gemeld bij 5 van de 8 (63%) patiënten < 3 jaar, vergeleken met 14 van de 30 (47%) patiënten ≥ 3 jaar. De meest voorkomende verschijnselen waren pyrexie met braken, pleiocytose of prikkelbaarheid, die niet stroken met de klassieke immuungemedieerde overgevoeligheid. Deze bijwerkingen werden waargenomen tijdens of binnen 24 uur na afloop van de infusie van Brineura en verstoorden de behandeling niet. De symptomen verdwenen na verloop van tijd of na toediening van antipyretica, antihistaminica en/of glucocorticosteroïden.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Geen gegevens beschikbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere spijsverterings- en stofwisselingspreparaten, enzymen, ATC-code: A16AB17.
Werkingsmechanisme
Cerliponase alfa is een recombinante vorm van humaan tripeptidylpeptidase 1 (rhTPP1). Cerliponase alfa is een proteolytisch inactief pro-enzym (zymogeen) dat geactiveerd wordt in het lysosoom. Cerliponase alfa wordt opgenomen door doelcellen en getransloceerd naar de lysosomen via de kation-onafhankelijke mannose-6-fosfaatreceptor (CI-MPR, ook bekend als M6P/IGF2-receptor). Het glycosyleringsprofiel van cerliponase alfa leidt tot een consistente cellulaire opname en lysosomale targeting voor activering.
Het geactiveerde proteolytische enzym (rhTPP1) klooft tripeptiden van de N-terminus van het doeleiwit zonder bekende substraatspecificiteit. Een inadequaat TPP1-gehalte veroorzaakt CLN2, wat leidt tot neurodegeneratie, verlies van neurologische functie en overlijden tijdens de kinderjaren.
Immunogeniciteit
Antidrugantistoffen (ADA’s) in serum en CSF werden zeer vaak gedetecteerd. Er werden geen aanwijzingen gezien voor een effect van ADA’s op de farmacokinetiek, werkzaamheid of veiligheid. De gegevens zijn echter beperkt.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van Brineura werden in drie open-label, klinische onderzoeken beoordeeld bij in totaal 38 patiënten met CLN2, in de leeftijd van 1 tot 9 jaar bij baseline, in vergelijking met onbehandelde patiënten met CLN2 uit een database voor natuurlijk ziekteverloop (controlegroep met een natuurlijk ziekteverloop). Voor deze onderzoeken is het aggregaat van de domeinen Motoriek en Taal gebruikt van een ziektespecifieke klinische beoordelingsschaal (zie Tabel 3) om de ziekteprogressie te evalueren (de zogenoemde MT-score op de klinische beoordelingsschaal voor CLN2). Elk domein omvat scores van 3 (grotendeels normaal) tot 0 (zwaar beperkt) voor een mogelijke totaalscore van 6, met stapsgewijze afname voor belangrijke voorvallen die tot verlies van eerder verworven functies van loopvaardigheid en spraak hebben geleid.
Tabel 3: MT-score op klinische beoordelingsschaal CLN2
| Domein | Score | Beoordeling |
| Motoriek | 3 | Grotendeels normale gang. Geen opvallende ataxie, geen pathologische vallen. |
| 2 | Zelfstandige gang, gedefinieerd als vermogen om zonder ondersteuning 10 stappen te zetten. Heeft duidelijk instabiliteit en kan zo nu en dan vallen. | |
| 1 | Heeft externe hulp nodig bij het lopen, of kan alleen kruipen. | |
| 0 | Kan niet langer lopen of kruipen. | |
| Taal | 3 | Klaarblijkelijk normale taal. Begrijpelijk en grotendeels passend voor leeftijd. Nog geen achteruitgang opgemerkt. |
| 2 | Taal is duidelijk abnormaal geworden: sommige verstaanbare woorden, kan korte zinnen vormen om concepten, verzoeken of behoeften kenbaar te maken. Deze score geeft een achteruitgang aan ten opzichte van een eerder vermogensniveau (van het individuele door het kind bereikte maximum). | |
| 1 | Nauwelijks te begrijpen. Enkele verstaanbare woorden. | |
| 0 | Geen verstaanbare woorden of uitingen. |
Bij het kernonderzoek 190-201 werden in totaal 24 patiënten, in de leeftijd van 3 tot 9 jaar bij baseline, om de week behandeld met 300 mg Brineura. Van hen werden 23 patiënten gedurende 48 weken behandeld (1 patiënt trok zich terug na week 1 vanwege het onvermogen om verder te gaan met de onderzoeksprocedures). De gemiddelde MT-score bij baseline was 3,5 (standaarddeviatie (SD) 1,20) met een bereik van 1 tot 6; er werden geen patiënten met gevorderde ziekteprogressie onderzocht (inclusiecriteria: lichte tot matige progressie van CLN2).
In totaal hadden 20 van de 23 (87%) patiënten die gedurende 48 weken Brineura kregen geen niet-omgekeerde afname van 2 punten, in vergelijking met de verwachte afname van 2 punten per 48 weken in de populatie van onbehandelde patiënten (p = 0,0002, binomiale test uitgaande van p0 = 0,50). Bij in totaal 15 patiënten van de 23 (65%) nam de algehele MT-score niet af, ongeacht de baselinescore, en bij 2 van deze 15 patiënten nam de score met één punt tijdens de behandelperiode toe. Bij 5 patiënten nam de score met één punt af, en bij 3 patiënten nam de score met 2 punten af.
Alle 23 patiënten voltooiden onderzoek 190-201 en gingen verder met het extensieonderzoek 190-202 waarin ze gedurende in totaal maximaal 288 weken om de week werden behandeld met 300 mg Brineura. De werkzaamheidsresultaten van onderzoek 190-201 en 190-202 werden gecombineerd en vergeleken met een controlegroep met een natuurlijk ziekteverloop, die bestond uit patiënten die hadden voldaan aan de inclusiecriteria voor onderzoek 190-201 en 190-202. De mediane tijd tot een niet-omgekeerde afname van 2 punten of een MT-score van 0 bij patiënten die werden behandeld met Brineura (N = 23) was 272 weken, in vergelijking met 49 weken in de controlegroep met een natuurlijk ziekteverloop (N = 42) (hazard ratio 0,14, 95% BI, 0,06 tot 0,33; p <0,0001). De mediane tijd tot een MT-score van 0, die het verlies van al het vermogen tot lopen en communiceren aanduidt, werd niet bereikt bij met Brineura behandelde patiënten, in vergelijking met 109 weken in de controlegroep met een natuurlijk ziekteverloop (hazard ratio, 0,01; 95% BI 0,06 tot 0,33; p <0,0001).
Een verkennende overlevingsanalyse wees uit dat de geschatte mediane leeftijd van overlijden voor de controlegroep met een natuurlijk ziekteverloop 10,4 jaar was, 95% BI, 9,5 tot 12,5 jaar. Tijdens het onderzoek deden zich geen overlijdensgevallen voor bij de met Brineura behandelde patiënten, mediane (min., max.) leeftijd bij de laatste beoordeling was 10,3 (7,8; 13,1) jaar (N = 23).
De gemiddelde mate van achteruitgang bij patiënten die om de week werden behandeld met 300 mg Brineura 0,38 punten per 48 weken. In vergelijking met de geschatte mate van achteruitgang in de natuurlijke voorgeschiedenis van 2,13 punten per 48 weken zijn de onderzoeksresultaten statistisch significant (p < 0,0001) (zie Tabel 4). Het waargenomen behandelingseffect werd klinisch relevant geacht in het licht van het natuurlijke ziekteverloop van onbehandelde CLN2.
Tabel 4: Klinische beoordelingsschaal motoriek-taal CLN2 van 0 tot 6 punten: mate van achteruitgang gedurende 48 weken (Intent-to-Treat (ITT)-populatie)
Mate van achteruitgang (punten/48 weken)a | Deelnemers 190- 201/202 Totaal (n = 23) | Controlegroep met een natuurlijk ziekteverloop (n = 42) | p-waardeb |
| Gemiddelde (SD) | 0,38 (0,499)c | 2,13 (0,952)c | < 0,0001 |
| Mediaan | 0,30 | 2,08 | |
| Min, max | 0,00; 2,18 | 0,45; 4,27 | |
| Grenzen 95% BI | 0,16; 0,59 | 1,84; 2,43 |
a Mate van achteruitgang van patiënt per 48 weken: (baseline CLN2-score - laatste CLN2-score)/(verstreken tijd in eenheden van 48 weken)
b p-waarde op basis van een t-toets met 1 steekproef waarin de mate van achteruitgang werd vergeleken met de waarde 2
c Positieve schattingen geven klinische achteruitgang weer; negatieve schattingen geven klinische verbetering weer
De geschatte gemiddelde verandering ten opzichte van baseline bij patiënten die worden behandeld met Brineura in vergelijking met de controlegroep met een natuurlijk ziekteverloop (N = 42 patiënten) gaven een afgenomen ziekteprogressie aan alsook een duurzaam behandelingseffect tot aan de laatste beoordeling (week 321) (zie afbeelding 2).
Afbeelding 2: Gemiddelde verandering in motoriek-taalscore van 0-6 punten ten opzichte van baseline
(Controlegroep natuurlijk ziekteverloop vs. met Brineura behandelde patiënten, 300 mg om de week)
Verticale balken vertegenwoordigen de standaardfout van het gemiddelde Ononderbroken lijn: klinisch onderzoek 190-201 en 190-202 Stippellijn: Controlegroep met een natuurlijk ziekteverloop 190-901
Volumetriemetingen met MRI geven een afgenomen mate van verlies aan.
In onderzoek 190-203 zijn in totaal 14 patiënten met CLN2, in de leeftijd van 1 tot 6 jaar bij baseline (8 van de 14 waren jonger dan 3 jaar) behandeld met Brineura gedurende ten hoogste 142,6 weken (1 patiënt trok zich terug om een gangbare behandeling te krijgen). Er vond een veiligheidsfollow-up plaats van 24 weken. De gemiddelde (SD) MT-score bij baseline was 4,6 (1,69), met een bereik van 1 tot 6.
Met Brineura behandelde patiënten werden gekoppeld aan controlepersonen met een natuurlijk ziekteverloop op basis van leeftijd, motoriek-taalscore voor CLN2 en gecombineerd genotype. De gemiddelde (± SD) mate van achteruitgang op de MT-schaal was 0,15 (0,243) punten per 48 weken voor de gekoppelde met Brineura behandelde patiënten (N = 12) en 1,30 (0,857) punten per 48 weken voor de gekoppelde controlepersonen met een natuurlijk ziekteverloop (N = 29). Tussen de groepen bestond een gemiddeld verschil van 1,15 punten (SE 0,174), 95% BI 0,80; 1,50 punten in de mate van achteruitgang; p <0,0001.
De mediane tijd tot een niet-omgekeerde afname van 2 punten of een score van 0 bij patiënten die werden behandeld met Brineura werd niet bereikt bij de laatste beoordeling (week 169), in vergelijking met 103 weken bij de controlepersonen met een natuurlijk ziekteverloop (hazard ratio, 0,091; 95% BI, 0,021; 0,393; p <0,0001). De mediane tijd tot een MT-score van 0 werd niet bereikt bij met Brineura behandelde patiënten, in vergelijking met 163 weken bij de gekoppelde controlepersonen met een natuurlijk ziekteverloop (hazard ratio, 0,00; 95% BI, 0,00; 0,00; p = 0,0032). In totaal vertoonden 10 van de 12 (83%) behandelde patiënten een afname van minder dan 2 punten op de MT-schaal van baseline tot aan de laatste beoordeling. Acht patiënten (67%) vertoonden geen klinische progressie op de MT-schaal, 2 (17%) scoorden 1 punt lager en 2 (17%) scoorden 2 punten lager. Geen 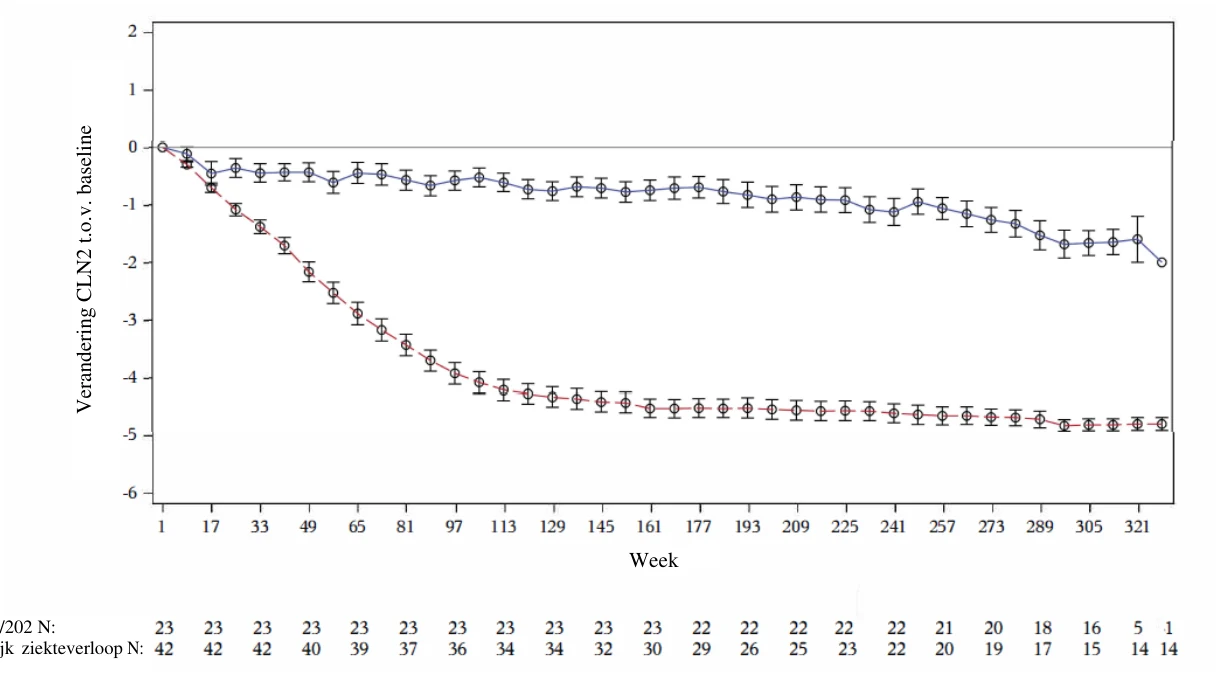
 190-201/202 N:
Natuurlijk ziekteverloop N:
van de behandelde patiënten bereikte een MT-score van 0, in vergelijking met 10 van de 29 (34%) van de gekoppelde controlepersonen met een natuurlijk ziekteverloop.
Bij patiënten jonger dan 3 jaar was de gemiddelde (SD) mate van achteruitgang op de MT-schaal 0,04 (0,101) punten per 48 weken voor gekoppelde behandelde patiënten (N = 8), in vergelijking met 1,09 (0,562) punten per 48 weken voor gekoppelde controlepersonen met een natuurlijk ziekteverloop (N = 20) (verschil van 1,05 punten; p <0,0001). Zeven van de behandelde patiënten jonger dan 3 jaar met een MT-score van 6 bij baseline hadden op het laatst gemeten tijdstip nog steeds een MT-score van 6, hetgeen staat voor grotendeels normale gang en taal. Drie van deze 7 patiënten hadden in week 145 geen andere symptomen van CLN2 meer, zoals bepaald aan de hand van de beoordelingsschaal voor CLN2, beeldvorming van de hersenen en ongewenste voorvallen, terwijl alle gekoppelde controlepersonen symptomatisch waren geworden. In deze groep verliep het begin van de ziekte trager bij met Brineura behandelde patiënten.
Uitzonderlijke voorwaarden
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’. Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen.
Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SmPC zal zo nodig aangepast worden met de beschikbare informatie van het referentiegeneesmiddel.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van cerliponase alfa werd geëvalueerd bij patiënten met CLN2 die om de andere week gedurende ongeveer 4,5 uur een intracerebroventriculaire infusie van 300 mg kregen.
Alle farmacokinetische parameters waren vergelijkbaar na de eerste infusie op dag 1 en daaropvolgende infusies in week 5 en week 13. Dit wijst niet op schijnbare accumulatie of tijdsafhankelijke farmacokinetiek van cerliponase alfa in CSF of plasma bij toediening om de andere week van een dosis van 300 mg. De farmacokinetische parameters in de CSF werden beoordeeld bij 17 patiënten en worden samengevat in Tabel 5 hieronder. De farmacokinetiek van cerliponase alfa in plasma werd beoordeeld bij 13 patiënten; er werden een mediane Tmax van 12 uur (sinds de start van de infusie), een gemiddelde Cmax van 1,39 µg/ml, en een gemiddelde AUC0-t van 24,1 µg-uur/ml beschreven. Er bleek geen duidelijk effect van ADA's in serum of CSF op de farmacokinetiek in respectievelijk plasma of CSF.
Tabel 5: Farmacokinetische eigenschappen na eerste intracerebroventriculaire infusie (duur ongeveer 4 uur) van 300 mg cerliponase alfa in CSF
| Parameter | CSF (N = 17) Gemiddelde (SD) |
| Tmax*, uur | 4,50 [4,25; 5,75] |
| Cmax, µg/ml | 1.490 (942) |
| AUC0-t, µg uur/ml | 9.510 (4.130) |
| Vz, ml | 435 (412) |
| CL, ml/uur | 38,7 (19,8) |
| t1/2, uur | 7,35 (2,90) |
*Tmax uitgedrukt als de tijd sinds begin van infusie (ca. 4 uur) en voorgesteld als mediaan [min, max], en opgetreden bij de eerste monstername na infusie
Distributie
Het geschatte distributievolume van cerliponase alfa na intracerebroventriculaire infusie van 300 mg (Vz = 435 ml) is groter dan het gebruikelijke CSF-volume (100 ml), wat wijst op distributie naar weefsels buiten de CSF. De grote verhouding tussen CSF en plasma in de Cmax en AUC0-t (respectievelijk ongeveer 1.000 en 400) wijst erop dat het grootste deel van het toegediende cerliponase alfa binnen het centrale zenuwstelsel blijft. Intracerebroventriculaire toediening van cerliponase alfa zal naar verwachting niet leiden tot therapeutische concentraties in het oog vanwege de beperkte toegang vanuit de CSF tot de aangetaste cellen van de retina en de aanwezigheid van de bloed-retinabarrière.
Eliminatie
Cerliponase alfa is een eiwit en zal naar verwachting metabool worden afgebroken door peptidehydrolyse. Een verstoorde leverfunctie zal derhalve naar verwachting geen invloed hebben op de farmacokinetiek van cerliponase alfa.
Eliminatie van cerliponase alfa via de nieren wordt beschouwd als een minder belangrijke route voor de klaring.
Pediatrische patiënten van 0 tot 3 jaar
Pediatrische CLN2-patiënten in de leeftijd van 1 tot < 2 jaar (n = 2) en van 2 tot < 3 jaar (n = 6) kregen gedurende maximaal 144 weken cerliponase alfa toegediend volgens het aanbevolen pediatrische doseringsschema. De CSF-blootstelling lag binnen het bereik dat in het kernonderzoek werd getypeerd als veilig en werkzaam. De plasma-blootstelling bij jongere patiënten neigde naar waarden hoger dan het in het kernonderzoek getypeerde bereik. De hogere plasma-blootstelling werd echter niet in verband gebracht met duidelijke veranderingen in het veiligheidsprofiel. Er zijn geen farmacokinetische gegevens voor patiënten jonger dan 1 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er werden beperkte gegevens uit het preklinisch veiligheidsonderzoek van cerliponase alfa verkregen uit toxiciteitsonderzoeken met een eenmalige dosis bij apen en onderzoeken met herhaalde doses in een dashondmodel van klassieke laat-infantiele neuronale ceroïdlipofuscinose type 2. Dit ziektemodel diende hoofdzakelijk om de farmacodynamische en farmacokinetische eigenschappen van cerliponase alfa te onderzoeken, maar was er ook op gericht om de toxiciteit van de stof te evalueren. De resultaten van deze onderzoeken bij de dashond leveren echter geen betrouwbare voorspelling voor de veiligheid bij de mens op, doordat het schema van de infusies met cerliponase alfa verschillend was en uiterst variabel, zelfs binnen hetzelfde onderzoek, vanwege problemen met het verblijfskathetersysteem en belangrijke overgevoeligheidsreacties. Daarnaast werden deze onderzoeken uitgevoerd bij zeer kleine aantallen dieren, werd in de meeste groepen een eenmalige dosis getest en ontbraken geschikte controlegroepen. De niet-klinische ontwikkeling is derhalve niet afdoende met betrekking tot de klinische veiligheid van cerliponase alfa. Er is geen onderzoek naar de genotoxiciteit, carcinogeniteit en reproductietoxiciteit uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Brineura oplossing voor infusie en spoeloplossing
Natriumfosfaat dibasisch heptahydraat
Natriumdiwaterstoffosfaatmonohydraat
Natriumchloride
Kaliumchloride
Magnesiumchloridehexahydraat
Calciumchloridedihydraat
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar
Ontdooide Brineura en spoeloplossing moeten onmiddellijk worden gebruikt. Het geneesmiddel mag pas onmiddellijk voor gebruik worden opgezogen uit de ongeopende injectieflacons. Als onmiddellijk gebruik niet mogelijk is, moeten de ongeopende injectieflacons Brineura of spoeloplossing in de koelkast worden bewaard (2 °C-8 °C) en binnen 24 uur worden gebruikt.
De oplossingen zijn bij gebruik gedurende maximaal 12 uur bij kamertemperatuur (19 °C-25 °C) chemisch en fysisch stabiel. Vanuit microbiologisch oogpunt dienen de open injectieflacons of het geneesmiddel in injectiespuiten onmiddellijk te worden gebruikt. Indien het middel niet onmiddellijk wordt gebruikt, vallen de bewaartijden en -omstandigheden voor gebruik onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Rechtop bewaren in de vriezer (-25 °C tot -15 °C).
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Transport van injectieflacons
Bevroren transporteren en distribueren (-85 °C tot -15 °C).
6.5 Aard en inhoud van de verpakking
Brineura oplossing voor infusie en spoeloplossing
Injectieflacon (type I glas) met een stopper (butylrubber), met fluorpolymeercoating, een flip-off-dop (polypropyleen) en krimpzegel (aluminium). Brineura heeft een groene flip-off-dop en de spoeloplossing heeft een gele flip-off-dop.
Verpakkingsgrootte:
Elke verpakking bevat twee injectieflacons met elk 150 mg cerliponase alfa in 5 ml oplossing voor infusie en één injectieflacon met 5 ml spoeloplossing.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Brineura dient te worden toegediend met infuusonderdelen die chemisch en fysisch compatibel zijn gebleken met toediening van Brineura en de spoeloplossing. Er dient een intracerebroventriculair toegangssysteem met een CE-markering en de hieronder vermelde wegwerpmaterialen of gelijkwaardig te worden gebruikt voor de toediening van Brineura.
Brineura is compatibel met intracerebroventriculaire toegangssystemen die bestaan uit een koepelvormige bovenkant van silicone en een basis van roestvrij staal of polypropyleen die aan een silicone katheter bevestigd is.
Brineura is compatibel met infuusonderdelen voor eenmalig gebruik gemaakt van pvc, pvc (niet-DEHP) polyethyleen, polyethersulfon (PES), polypropyleen (PP) en PTFE.
Voorbereiding voor toediening van Brineura en spoeloplossing
De volgende onderdelen (niet geleverd) zijn vereist voor de juiste toediening van Brineura en de spoeloplossing (zie afbeelding 1 in rubriek 4.2). Alle onderdelen van het infuus moeten steriel zijn. Brineura en de spoeloplossing worden bevroren geleverd en bewaard (zie rubriek 6.4).
- Een programmeerbare infuuspomp met het juiste toedieningsbereik, de juiste nauwkeurigheid van de toedieningssnelheid, en alarmen voor onjuiste toediening of occlusie. De pomp moet kunnen worden geprogrammeerd om het geneesmiddel toe te dienen met een constante snelheid van 2,5 ml/uur.
- Twee spuiten voor eenmalig gebruik die compatibel zijn met de pompuitrusting. Spuiten met een volume van 10 tot 20 ml worden aanbevolen.
- Twee naalden voor hypodermale injectiespuiten voor eenmalig gebruik (21 G, 25,4 mm).
- Een infusieset voor eenmalig gebruik. Zo nodig kan een verlenglijn worden toegevoegd. Een lengte van 150 tot 206 cm (niet langer dan 400 cm) en een binnendiameter van 0,1 cm wordt aanbevolen.
- Een in-linefilter van 0,2 µm is noodzakelijk. De in-linefilter kan onderdeel uitmaken van de infusieset. De in-linefilter dient zo dicht mogelijk bij de poortnaald te worden geplaatst.
- Een niet-borende poortnaald (hubernaald) van 22 gauge of kleiner en een voorgestelde lengte van 16 mm. Zie de aanbevelingen van de fabrikant van het intracerebroventriculaire toegangssysteem voor de poortnaald.
- Eén lege steriele spuit voor eenmalig gebruik (voor afname van CSF om de doorgankelijkheid te controleren).
Brineura en de spoeloplossing laten ontdooien
Laat de injectieflacons met Brineura en spoeloplossing gedurende ongeveer 60 minuten ontdooien bij kamertemperatuur. Laat de injectieflacons niet op een ander manier ontdooien en warm ze niet op. Schud de injectieflacons niet. Tijdens de ontdooiperiode zal condensatie optreden. Het verdient aanbeveling de injectieflacons buiten de doos te laten ontdooien.
Brineura en de spoeloplossing moeten volledig ontdooid zijn en onmiddellijk worden gebruikt (zie rubriek 6.3).
Vries de injectieflacons niet opnieuw in en vries de spuiten met Brineura of spoeloplossing niet in.
De ontdooide injectieflacons met Brineura en spoeloplossing inspecteren
Inspecteer de injectieflacons om te garanderen dat ze volledig ontdooid zijn. Brineura-oplossing dient helder tot enigszins opalescent en kleurloos tot lichtgeel te zijn. De injectieflacons met Brineura kunnen soms dunne doorschijnende vezels of ondoorschijnende deeltjes bevatten. Deze van nature voorkomende deeltjes zijn cerliponase alfa. Deze deeltjes worden verwijderd via de in-linefilter van 0,2 µm, zonder dat dit een detecteerbaar effect op de zuiverheid of sterkte van Brineura heeft.
De spoeloplossing kan deeltjes bevatten die oplossen als de injectieflacon volledig is ontdooid. De spoeloplossing dient helder en kleurloos te zijn.
Niet gebruiken als de oplossingen verkleurd zijn of als er andere vreemde deeltjes in de oplossingen zitten.
Brineura opzuigen
Label één ongebruikte steriele injectiespuit met 'Brineura' en bevestig een injectienaald. Verwijder de groene flip-off-doppen van beide injectieflacons met Brineura. Zuig met een aseptische techniek het volume Brineura-oplossing overeenkomstig de vereiste dosis op (zie Tabel 1 in rubriek 4.2) in de steriele injectiespuit gelabeld 'Brineura'. Verdun Brineura niet. Meng Brineura niet met andere geneesmiddelen. Voer de naald en lege injectieflacons af overeenkomstig de lokale voorschriften.
Spoeloplossing opzuigen
Bepaal het volume spoeloplossing dat nodig is om te zorgen dat Brineura volledig wordt toegediend aan de hersenventrikels. Bereken het spoelvolume door het volume voor het primen van alle onderdelen van het infuus met inbegrip van het intracerebroventriculaire toegangssysteem bij elkaar op te tellen.
Label één ongebruikte steriele injectiespuit met 'spoeloplossing' en bevestig een injectienaald. Verwijder de gele flip-off-dop van de injectieflacon met spoeloplossing. Zuig met een aseptische techniek de juiste hoeveelheid spoeloplossing op uit de injectieflacon in de nieuwe steriele injectiespuit gelabeld 'spoeloplossing'. Voer de naald en de injectieflacon met de resterende oplossing af overeenkomstig de lokale voorschriften.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
BioMarin International Limited
Shanbally, Ringaskiddy
County Cork
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1192/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 30 mei 2017
Datum van laatste verlenging: 28 maart 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.