


SmPC (samenvatting van de productkenmerken) - Bimzelx
1. NAAM VAN HET GENEESMIDDEL
Bimzelx 160 mg oplossing voor injectie in een voorgevulde spuit
Bimzelx 320 mg oplossing voor injectie in een voorgevulde spuit
Bimzelx 160 mg oplossing voor injectie in een voorgevulde pen
Bimzelx 320 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Bimzelx 160 mg, oplossing voor injectie in voorgevulde spuit
Elke voorgevulde spuit bevat 160 mg bimekizumab in 1 ml.
Bimzelx 320 mg, oplossing voor injectie in voorgevulde spuit
Elke voorgevulde spuit bevat 320 mg bimekizumab in 2 ml.
Bimzelx 160 mg, oplossing voor injectie in voorgevulde pen
Elke voorgevulde pen bevat 160 mg bimekizumab in 1 ml.
Bimzelx 320 mg, oplossing voor injectie in voorgevulde pen
Elke voorgevulde pen bevat 320 mg bimekizumab in 2 ml.
Bimekizumab is een gehumaniseerd monoklonaal IgG1-antilichaam, geproduceerd met behulp van recombinant-DNA-technologie in een genetisch gemodificeerde ovariumcellijn van de Chinese hamster (CHO).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
De oplossing is helder tot licht opalescent, en kleurloos tot licht bruinachtig-geel.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Plaque-psoriasis
Bimzelx is geïndiceerd voor de behandeling van matige tot ernstige plaque-psoriasis bij volwassenen die in aanmerking komen voor systemische therapie.
Artritis psoriatica
Bimzelx, alleen of in combinatie met methotrexaat, is geïndiceerd voor de behandeling van actieve artritis psoriatica bij volwassenen die ontoereikend reageerden op een of meer ziektemodificerende antireumatica (‘disease-modifying antirheumatic drugs’, DMARD’s) of deze niet verdragen.
Axiale spondyloartritis
Niet-radiografische axiale spondyloartritis (nr-axSpA)
Bimzelx is geïndiceerd voor de behandeling van volwassenen met actieve niet-radiografische axiale spondyloartritis met objectieve tekenen van ontsteking zoals aangetoond door een verhoogde C-reactieve proteïne (CRP) en/of magnetische resonantiebeeldvorming (MRI), die ontoereikend reageerden op niet-steroïdale ontstekingsremmers (NSAID’s) of deze niet verdragen.
Spondylitis ankylopoetica (AS, radiografische axiale spondyloartritis)
Bimzelx is geïndiceerd voor de behandeling van volwassenen met actieve spondylitis ankylopoetica die ontoereikend reageerden op conventionele therapie of deze niet verdragen.
Hidradenitis suppurativa (HS)
Bimzelx is geïndiceerd voor de behandeling van actieve matige tot ernstige hidradenitis suppurativa (acne inversa) bij volwassenen met een ontoereikende respons op conventionele systemische HS-therapie (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en toezicht van een arts die ervaring heeft met het diagnosticeren en behandelen van aandoeningen waarvoor het is geïndiceerd.
Dosering
Plaque-psoriasis
De aanbevolen dosis voor volwassen patiënten met plaque-psoriasis bedraagt 320 mg (toegediend als 2 subcutane injecties van 160 mg of 1 subcutane injectie van 320 mg) in week 0, 4, 8, 12, 16 en daarna elke 8 weken.
Artritis psoriatica
De aanbevolen dosis voor volwassen patiënten met actieve artritis psoriatica is 160 mg (toegediend als 1 subcutane injectie van 160 mg) om de 4 weken.
Voor patiënten met artritis psoriatica met gelijktijdige matige tot ernstige plaque-psoriasis is de aanbevolen dosis gelijk aan die voor plaque-psoriasis [320 mg (toegediend als 2 subcutane injecties van 160 mg of 1 subcutane injectie van 320 mg) in week 0, 4, 8, 12, 16 en daarna elke 8 weken]. Na 16 weken is een reguliere beoordeling van de werkzaamheid aanbevolen, en als een toereikende klinische respons in gewrichten niet kan worden gehandhaafd, kan overschakeling op 160 mg om de 4 weken worden overwogen.
Axiale spondyloartritis (nr-axSpA en AS)
De aanbevolen dosis voor volwassen patiënten met axiale spondyloartritis is 160 mg (gegeven als 1 subcutane injectie van 160 mg) om de 4 weken.
Hidradenitis suppurativa
De aanbevolen dosis voor volwassen patiënten met hidradenitis suppurativa is 320 mg (gegeven als 2 subcutane injecties van 160 mg of 1 subcutane injectie van 320 mg) elke 2 weken tot week 16 en elke 4 weken daarna.
Voor bovenstaande indicaties moet overwogen worden om de behandeling stop te zetten bij patiënten die na 16 weken behandeling geen respons hebben laten zien.
Speciale populaties
Patiënten met plaque-psoriasis met overgewicht
Voor sommige patiënten met plaque-psoriasis (inclusief artritis psoriatica met gelijktijdige matige tot ernstige psoriasis) en een lichaamsgewicht ≥ 120 kg die niet volledig psoriasisvrij waren in week 16, biedt 320 mg elke 4 weken na week 16 mogelijk een betere behandelingsrespons (zie rubriek 5.1).
Ouderen (≥ 65 jaar)
Aanpassing van de dosis is niet vereist (zie rubriek 5.2).
Nier- of leverfunctiestoornis
Bimekizumab is niet onderzocht in deze patiëntenpopulaties. Dosisaanpassingen worden niet nodig geacht op basis van de farmacokinetiek (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van bimekizumab bij kinderen en adolescenten jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel wordt toegediend via subcutane injectie. Een dosis van 320 mg kan worden gegeven als 2 subcutane injecties van 160 mg of 1 subcutane injectie van 320 mg.
Geschikte gebieden voor injectie omvatten het bovenbeen, de buik en de bovenarm. Injectielocaties moeten worden afgewisseld en injecties mogen niet worden toegediend in gebieden waar de huid gevoelig, rood of verhard is, blauwe plekken heeft, of is aangedaan door psoriasis. Toediening in de bovenarm mag alleen worden uitgevoerd door een professionele zorgverlener of verzorger. De voorgevulde spuit of voorgevulde pen mag niet worden geschud.
Na adequate training in subcutane injectietechniek kunnen patiënten Bimzelx zelf injecteren met een voorgevulde spuit of voorgevulde pen, indien hun arts van mening is dat het kan en zo nodig met medische controles. Patiënten dienen geïnstrueerd te worden om de volledige hoeveelheid Bimzelx te injecteren volgens de gebruiksaanwijzing in de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch belangrijke actieve infecties (bijvoorbeeld actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Bimekizumab kan het risico op infecties verhogen, zoals infecties van de bovenste luchtwegen en orale candidiasis (zie rubriek 4.8).
Voorzichtigheid is geboden wanneer gebruik van bimekizumab wordt overwogen bij patiënten met een chronische infectie of een voorgeschiedenis van recidiverende infectie. De behandeling met bimekizumab mag niet worden gestart bij patiënten met een klinisch belangrijke actieve infectie tot de infectie is verdwenen of voldoende behandeld (zie rubriek 4.3).
Patiënten die worden behandeld met bimekizumab dienen een arts te raadplegen als zich verschijnselen of symptomen voordoen die kunnen wijzen op een infectie. Als een patiënt een infectie krijgt, dient de patiënt zorgvuldig te worden gemonitord. Als de infectie ernstig wordt of niet reageert op standaardbehandeling, moet de behandeling worden gestaakt tot de infectie is verdwenen.
Controle op tuberculose (TB) voorafgaand aan de behandeling
Voordat de behandeling met bimekizumab wordt gestart, moeten patiënten worden geëvalueerd op een TB-infectie. Bimekizumab mag niet worden toegediend aan patiënten met actieve TB (zie rubriek 4.3). Patiënten die bimekizumab krijgen, moeten worden gecontroleerd op tekenen en symptomen van actieve TB. Anti-TB-therapie dient te worden overwogen voordat met bimekizumab wordt gestart bij patiënten met een voorgeschiedenis van latente of actieve TB waarvan niet zeker is of deze afdoende is behandeld.
Chronische darmontstekingen
Gevallen van nieuwe of exacerbaties van inflammatoire darmziekte zijn gemeld met bimekizumab (zie rubriek 4.8). Bimekizumab wordt niet aanbevolen bij patiënten met inflammatoire darmziekte. Als een patiënt tekenen en symptomen van inflammatoire darmziekte krijgt of een verergering van reeds bestaande inflammatoire darmziekte ervaart, dient bimekizumab te worden gestaakt en dient passende medische zorg te worden gestart.
Overgevoeligheid
Ernstige overgevoeligheidsreacties inclusief anafylactische reacties werden waargenomen bij IL-17-remmers. Als een ernstige overgevoeligheidsreactie optreedt, dient de toediening van bimekizumab onmiddellijk te worden gestaakt en dient een gepaste behandeling te worden gestart.
Vaccinaties
Vóór het starten van de behandeling met bimekizumab dient te worden overwogen om alle voor de leeftijd geschikte vaccinaties toe te dienen in overeenstemming met de van toepassing zijnde vaccinatierichtlijnen.
Levende vaccins mogen niet worden toegediend aan patiënten die worden behandeld met bimekizumab.
Patiënten die worden behandeld met bimekizumab kunnen geïnactiveerde of niet-levende vaccinaties krijgen. Gezonde mensen die twee weken voorafgaand aan vaccinatie met een geïnactiveerd seizoensgebonden griepvaccin een enkele dosis van 320 mg bimekizumab kregen, hadden een vergelijkbare antilichaamrespons in vergelijking met personen die geen bimekizumab kregen voorafgaand aan vaccinatie.
Hulpstoffen met bekend effect
Polysorbaat 80
Dit geneesmiddel bevat 0,4 mg polysorbaat 80 in elke 1 ml oplossing. Polysorbaten kunnen allergische reacties veroorzaken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Er is geen direct bewijs voor de rol van IL-17A of IL-17F in de expressie van CYP450-enzymen. De vorming van enkele CYP450-enzymen wordt onderdrukt door verhoogde niveaus van cytokinen tijdens chronische ontsteking. Behandelingen voor ontsteking, zoals met de IL-17A- en IL-17F-remmer bimekizumab, kunnen dus leiden tot normalisatie van CYP450-niveaus met bijbehorende lagere blootstelling aan CYP450-gemetaboliseerde geneesmiddelen.
Daarom kan een klinisch relevant effect op CYP450-substraten met een smalle therapeutische index, waarbij de dosis individueel wordt aangepast (bijv. warfarine), niet worden uitgesloten. Aan het begin van de behandeling met bimekizumab bij patiënten die worden behandeld met deze soorten geneesmiddelen, moet therapeutisch toezicht worden overwogen.
Analyses van farmacokinetische (PK-)gegevens in de populatie gaven aan dat gelijktijdige toediening van conventionele ziekte-modificerende anti-reumatische geneesmiddelen (conventional disease modifying antirheumatic drugs, cDMARD’s), waaronder methotrexaat, of eerdere blootstelling aan biologische geneesmiddelen geen klinisch relevante invloed heeft op de klaring van bimekizumab.
Levende vaccins mogen niet gelijktijdig met bimekizumab worden toegediend (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten een effectieve anticonceptiemethode gebruiken tijdens de behandeling en tot ten minste 17 weken na de behandeling.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van bimekizumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten met betrekking tot zwangerschap, embryonale/foetale ontwikkeling, de bevalling of postnatale ontwikkeling (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Bimzelx tijdens de zwangerschap te vermijden.
Borstvoeding
Het is niet bekend of bimekizumab in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Bimzelx moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van bimekizumab op de vruchtbaarheid bij de mens is niet beoordeeld. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Bimzelx heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren infecties van de bovenste luchtwegen (respectievelijk 14,5%, 14,6%, 16,3%, 8,8% bij plaque-psoriasis, artritis psoriatica, axiale spondyloartritis (axSpA) en hidradenitis suppurativa) en orale candidiasis (respectievelijk 7,3%, 2,3%, 3,7%, 5,6% bij PSO, PsA, axSpA en HS).
Tabel met bijwerkingen
Bijwerkingen uit klinische onderzoeken en meldingen tijdens de fase na het in de handel brengen (tabel 1) worden geclassificeerd volgens MedDRA-systeem-/orgaanklasse en frequentie, aan de hand van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1.000 tot < 1/100), zelden (≥ 1/10.000 tot < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
In totaal zijn 5.862 patiënten behandeld met bimekizumab in geblindeerde en open-label klinische onderzoeken naar plaque-psoriasis (PSO), artritis psoriatica (PsA), axiale spondyloartritis (nr-axSpA en AS) en hidradenitis suppurativa (HS) wat neerkomt op 11.468,6 patiëntjaren blootstelling. Daarvan werden 4.660 patiënten minstens één jaar blootgesteld aan bimekizumab. Over het geheel genomen is het veiligheidsprofiel van bimekizumab consistent voor alle indicaties.
Tabel 1: Lijst van bijwerkingen
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste luchtweginfecties |
| Vaak | Orale candidiasis, Tinea-infecties, Oorontstekingen, Herpes-simplexinfecties, Orofaryngeale candidiasis, Gastro-enteritis, Folliculitis, Vulvovaginale mycotische infectie (waaronder vulvovaginale candidiasis) | |
| Soms | Mucosale en cutane candidiasis (waaronder oesofagale candidiasis), Conjunctivitis | |
Bloed- en lymfestelselaandoeningen | Soms | Neutropenie |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Maag-darmstelselaandoeningen | Soms | Inflammatoire darmziekte |
| Huid- en onderhuidaandoeningen | Vaak | Uitslag, dermatitis en eczeem, Acne |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Reacties op de injectieplaatsa, Vermoeidheid |
- a) Omvat: erytheem, reactie, oedeem, pijn, zwelling, hematoom op de injectieplaats.
Beschrijving van geselecteerde bijwerkingen
Infecties
In de placebogecontroleerde periode van klinische fase III-onderzoeken bij plaque-psoriasis, werden infecties gemeld bij 36,0% van de patiënten die gedurende maximaal 16 weken behandeld waren met bimekizumab, vergeleken met 22,5% van de met placebo behandelde patiënten. Ernstige infecties kwamen voor bij 0,3% van de patiënten behandeld met bimekizumab en 0% bij degenen die werden behandeld met placebo.
De meeste infecties waren niet-ernstige, lichte tot matige bovenste luchtweginfecties zoals nasofaryngitis. Er waren hogere percentages van orale en orofaryngeale candidiasis bij patiënten die werden behandeld met bimekizumab in overeenstemming met het werkingsmechanisme (respectievelijk 7,3% en 1,2% in vergelijking met 0% voor met placebo behandelde patiënten). Meer dan 98% van de gevallen waren niet-ernstig, licht of matig van aard, en vereisten geen stopzetting van de behandeling. Een licht verhoogde incidentie van orale candidiasis werd gemeld bij patiënten < 70 kg (8,5% vs. 7,0% bij patiënten ≥ 70 kg).
Over de gehele behandelperiode van fase III-onderzoeken bij plaque-psoriasis werden infecties gemeld bij 63,2% van de met bimekizumab behandelde patiënten (120,4 per 100 patiëntjaren). Ernstige infecties werden gemeld bij 1,5% van de met bimekizumab behandelde patiënten (1,6 per 100 patiëntjaren) (zie rubriek 4.4).
Infectiepercentages waargenomen in klinische fase III-onderzoeken bij PsA en axSpA (nr-axSpA en AS) waren vergelijkbaar met die waargenomen bij plaque-psoriasis, met uitzondering van de percentages bij orale en orofaryngeale candidiasis bij patiënten behandeld met bimekizumab, die lager waren met respectievelijk 2,3% en 0% bij PsA en respectievelijk 3,7% en 0,3% bij axSpA vergeleken met 0% bij placebo.
Infectiepercentages waargenomen in klinische fase III-onderzoeken bij HS waren vergelijkbaar met die waargenomen bij andere indicaties. In de placebogecontroleerde periode waren de percentages orale en orofaryngeale candidiasis bij patiënten behandeld met bimekizumab respectievelijk 7,1% en 0% vergeleken met 0% bij placebo.
Neutropenie
Neutropenie werd waargenomen in klinische fase III-onderzoeken met bimekizumab bij plaque-psoriasis. Over de gehele behandelperiode van fase III-onderzoeken werd neutropenie van graad 3/4 waargenomen bij 1% van de patiënten behandeld met bimekizumab.
De frequentie van neutropenie bij klinische onderzoeken naar PsA, axSpA (nr-axSpA en AS) en HS was vergelijkbaar met die waargenomen in klinische onderzoeken naar plaque-psoriasis.
Meer dan 80% van de gevallen was van voorbijgaande aard en vereiste geen stopzetting van de behandeling. Er werden geen ernstige infecties in verband gebracht met neutropenie.
Overgevoeligheid
Ernstige overgevoeligheidsreacties, waaronder anafylactische reacties, zijn waargenomen bij het gebruik van IL-17-remmers (zie rubriek 4.4).
Immunogeniciteit
Plaque-psoriasis
Ongeveer 45% van de patiënten met plaque-psoriasis behandeld met bimekizumab gedurende maximaal 56 weken met het aanbevolen doseringsschema (320 mg elke 4 weken tot week 16 en 320 mg elke 8 weken daarna) ontwikkelde antilichamen tegen het geneesmiddel. Van de patiënten die antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 34% (16% van alle patiënten behandeld met bimekizumab) antilichamen die werden geclassificeerd als neutraliserend.
Artritis psoriatica
Ongeveer 31% van de patiënten met artritis psoriatica die tot 16 weken werden behandeld met bimekizumab volgens het aanbevolen doseringsschema (160 mg om de 4 weken) hadden antilichamen tegen het geneesmiddel. Van de patiënten met antilichamen tegen het geneesmiddel had ongeveer 33% (10% van alle patiënten behandeld met bimekizumab) antilichamen die geclassificeerd werden als neutraliserend. In week 52 had ongeveer 47% van de patiënten met artritis psoriatica die niet eerder waren blootgesteld aan een biologisch ziektemodificerend antireumaticum (biologic disease-modifying anti-rheumatic drug, bDMARD) in het BE OPTIMAL-onderzoek antilichamen tegen het geneesmiddel. Zij werden behandeld met bimekizumab volgens het aanbevolen doseringsschema (160 mg om de 4 weken). Van de patiënten met antilichamen tegen het geneesmiddel had ongeveer 38% (18% van alle patiënten in het BE OPTIMAL-onderzoek behandeld met bimekizumab) antilichamen die geclassificeerd werden als neutraliserend.
Axiale spondyloartritis (nr-axSpA en AS)
Ongeveer 57% van de patiënten met nr-axSpA die tot 52 weken werden behandeld met bimekizumab volgens het aanbevolen doseringsschema (160 mg elke 4 weken) hadden antilichamen tegen het geneesmiddel. Van de patiënten met antilichamen tegen het geneesmiddel had ongeveer 44% (25% van alle met bimekizumab behandelde patiënten) antilichamen die werden geclassificeerd als neutraliserend.
Ongeveer 44% van de patiënten met AS die tot 52 weken met bimekizumab werden behandeld volgens het aanbevolen doseringsschema (160 mg elke 4 weken) had antilichamen tegen het geneesmiddel. Van de patiënten met antilichamen tegen het geneesmiddel had ongeveer 44% (20% van alle met bimekizumab behandelde patiënten) antilichamen die werden geclassificeerd als neutraliserend.
Hidradenitis suppurativa
Ongeveer 59% van de HS-patiënten die tot 48 weken werden behandeld met bimekizumab volgens het aanbevolen doseringsschema (320 mg elke 2 weken tot week 16 en 320 mg elke 4 weken daarna) ontwikkelden antilichamen tegen het geneesmiddel. Van de patiënten die antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 63% (37% van alle patiënten behandeld met bimekizumab) antilichamen die werden geclassificeerd als neutraliserend.
Onder alle indicaties werd geen klinisch significante invloed op de klinische respons geassocieerd met de ontwikkeling van antilichamen tegen bimekizumab, en een associatie tussen immunogeniciteit en tijdens de behandeling optredende bijwerkingen is niet duidelijk vastgesteld.
Oudere patiënten (≥ 65 jaar)
Blootstelling is beperkt bij oudere patiënten.
Oudere patiënten kunnen meer risico lopen op het krijgen van bepaalde bijwerkingen zoals orale candidiasis, dermatitis en eczeem bij het gebruik van bimekizumab.
In de placebogecontroleerde periode van fase III-studies naar plaque-psoriasis werd orale candidiasis waargenomen bij 18,2% van de patiënten ≥ 65 jaar vs. 6,3% bij < 65 jaar, dermatitis en eczeem bij 7,3% van de patiënten ≥ 65 jaar vs. 2,8% bij < 65 jaar.
In de placebogecontroleerde periode van klinische fase III-studies naar artritis psoriatica werd orale candidiasis waargenomen bij 7,0% van de patiënten ≥ 65 jaar vs. 1,6% bij < 65 jaar, dermatitis en eczeem bij 1,2% van de patiënten ≥ 65 jaar vs. 2,0% bij < 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Enkelvoudige doses van 640 mg intraveneus of 640 mg subcutaan, gevolgd door vijf doses van 320 mg subcutaan elke twee weken werden in klinische onderzoeken toegediend zonder dosisbeperkende toxiciteit. In geval van overdosering wordt aangeraden de patiënt te monitoren op verschijnselen en symptomen van bijwerkingen en onmiddellijk te beginnen met een passende symptomatische behandeling.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressieve middelen, interleukine-remmers, ATC-code: L04AC21
Werkingsmechanisme
Bimekizumab is een gehumaniseerd monoklonaal IgG1/κ-antilichaam dat selectief, met hoge affiniteit bindt aan IL-17A-, IL-17F- en IL-17AF-cytokinen, wat de interactie ervan met het IL-17RA/IL-17RC-receptorcomplex blokkeert. Verhoogde concentraties IL-17A en IL-17F zijn in verband gebracht met de pathogenese van meerdere immuungemedieerde ontstekingsziekten, waaronder plaque-psoriasis, artritis psoriatica, axiale spondyloartritis en hidradenitis suppurativa. IL-17A en IL-17F werken samen en/of zijn in synergie met andere inflammatoire cytokinen om ontsteking te induceren. IL17-F wordt in significante hoeveelheden geproduceerd door aangeboren immuuncellen. De productie kan onafhankelijk zijn van IL-23. Bimekizumab remt deze pro-inflammatoire cytokinen, wat resulteert in de normalisatie van de ontsteking van de huid en substantiële vermindering van plaatselijke en systemische ontsteking, en als gevolg daarvan verbetering van de klinische tekenen en symptomen van psoriasis, artritis psoriatica, axiale spondyloartritis en hidradenitis suppurativa. Met in-vitromodellen werd aangetoond dat bimekizumab de aan psoriasis gerelateerde genexpressie, cytokineproductie, de migratie van ontstekingscellen en pathologische osteogenese in veel grotere mate onderdrukt dan het geval is via de remming van IL-17A alleen.
Klinische werkzaamheid en veiligheid
Plaque-psoriasis
De veiligheid en werkzaamheid van bimekizumab werden beoordeeld bij 1480 patiënten met matige tot ernstige plaque-psoriasis in 3 multicenter, gerandomiseerde, placebo- en/of actieve-comparator gecontroleerde fase III-onderzoeken. Patiënten waren 18 jaar of ouder, hadden een Psoriasis Area and Severity Index (PASI)-score ≥ 12 en een lichaamsoppervlak (BSA) aangedaan door psoriasis (PSO) ≥ 10%, een score op de Investigators Global Assessment (IGA) ≥ 3 op een schaal van 5 punten, en kwamen in aanmerking voor systemische behandeling en/of fototherapie. De werkzaamheid en veiligheid van bimekizumab werden beoordeeld in vergelijking met placebo en ustekinumab (BE VIVID – PS0009), in vergelijking met placebo (BE READY – PS0013) en in vergelijking met adalimumab (BE SURE – PS0008).
In BE VIVID werden 567 patiënten gedurende 52 weken geëvalueerd, waarbij patiënten werden gerandomiseerd naar ofwel 320 mg bimekizumab elke 4 weken, of ustekinumab (45 mg of 90 mg, afhankelijk van het gewicht van de patiënt, op baseline en in week 4 en daarna elke 12 weken), of placebo gedurende de eerste 16 weken, gevolgd door 320 mg bimekizumab elke 4 weken.
In BE READY werden 435 patiënten gedurende 56 weken geëvalueerd. Patiënten werden gerandomiseerd naar 320 mg bimekizumab elke 4 weken of placebo. In week 16 werden patiënten die een PASI 90-respons behaalden gerandomiseerd naar voortzetting van de behandeling met bimekizumab of naar placebo gedurende een periode van 40 weken. Patiënten die aanvankelijk waren gerandomiseerd naar 320 mg bimekizumab elke 4 weken, werden opnieuw gerandomiseerd naar ofwel 320 mg bimekizumab elke 4 weken of naar 320 mg bimekizumab elke 8 weken of naar placebo (d.w.z. staken van bimekizumab). Patiënten die aanvankelijk waren gerandomiseerd naar placebo en een PASI 90-respons behaalden, continueerden placebo. Patiënten die geen PASI 90-respons behaalden in week 16 werden ingedeeld in een open-label escape-arm, waarbij ze gedurende 12 weken 320 mg bimekizumab elke 4 weken kregen. Patiënten die waren gerandomiseerd naar stopzetting van het onderzoeksmiddel en die een terugval hadden (behaalden geen PASI 75-respons) werden ook ingedeeld in de escape-arm met 12 weken open-label behandeling.
In BE SURE werden 478 patiënten gedurende 56 weken geëvalueerd. Patiënten werden gerandomiseerd naar ofwel 320 mg bimekizumab elke 4 weken tot en met week 56, ofwel 320 mg bimekizumab elke 4 weken tot en met week 16 gevolgd door 320 mg bimekizumab elke 8 weken tot en met week 56, ofwel adalimumab volgens de aanbeveling in de bijsluiter tot en met week 24 gevolgd door 320 mg bimekizumab elke 4 weken tot en met week 56.
Baselinekenmerken waren consistent in de 3 onderzoeken: de patiënten waren overwegend mannelijk (70,7%) en blank (84,1%), met een gemiddelde leeftijd van 45,2 jaar (18 tot 83 jaar), en 8,9% was ≥ 65 jaar oud. De mediane BSA op baseline bedroeg 20%, de mediane PASI-score op baseline was 18 en de IGA-score op baseline was ernstig bij 33% van de patiënten. De mediane baselinescores voor de items in het patiëntsymptoomdagboek (PSD), pijn, jeuk en schilfering, lagen tussen 6 en 7 op een schaal van 10 punten, en de mediane baselinetotaalscore op de dermatologische index voor levenskwaliteit (Dermatology Life Quality Index, DLQI) was 9.
In de 3 onderzoeken was 38% van de patiënten eerder behandeld met biologische therapie; 23% had minstens één anti-IL-17-middel gekregen (primaire falers op anti-IL-17 waren uitgesloten) en 13% had ten minste één TNF-antagonist gekregen. 22% was niet eerder behandeld met een systemische therapie (waaronder niet-biologische en biologische therapie) en 39% van de patiënten had eerder lichttherapie of fotochemotherapie gekregen.
De werkzaamheid van bimekizumab werd beoordeeld voor de impact op de totale huid, specifieke lichaamslocaties (hoofdhuid, nagels, handpalmen en voetzolen), door de patiënt gerapporteerde symptomen en de impact op de levenskwaliteit. De twee coprimaire eindpunten in alle 3 de onderzoeken lagen besloten in het percentage patiënten dat 1) een PASI 90-respons had en 2) een IGA-respons van ‘vrij van psoriasis of bijna vrij van psoriasis’ (IGA 0/1 met ten minste twee punten verbetering ten opzichte van baseline) behaalde in week 16. PASI 100-, IGA 0-respons in week 16 en PASI 75-respons in week 4 waren secundaire eindpunten in alle 3 de onderzoeken.
Huidziekte in het algemeen
De behandeling met bimekizumab resulteerde in significante verbetering ten aanzien van de werkzaamheidseindpunten in vergelijking met placebo, ustekinumab of adalimumab in week 16. De belangrijkste werkzaamheidsresultaten worden weergegeven in tabel 2.
Tabel 2: Samenvatting van klinische respons in BE VIVID, BE READY en BE SURE
| BE VIVID | BE READY | BE SURE | |||||
Placebo (N = 83) n (%) | Bimekizumab 320 mg Q4W (N = 321) n (%) | Ustekinumab (N = 163) n (%) | Placebo (N = 86) n (%) | Bimekizumab 320 mg Q4W (N = 349) n (%) | Bimekizumab 320 mg Q4W (N = 319) n (%) | Adalimumab (N = 159) n (%) | |
PASI 100 Week 16 | 0 (0,0) | 188 (58,6)a | 34 (20,9) | 1 (1,2) | 238 (68,2)a | 194 (60,8)a | 38 (23,9) |
PASI 90 Week 16 | 4 (4,8) | 273 (85,0)a, b | 81 (49,7) | 1 (1,2) | 317 (90,8)a | 275 (86,2)a | 75 (47,2) |
PASI 75 Week 4 Week 16 | 2 (2,4) 6 (7,2) | 247 (76,9)a, b 296 (92,2) | 25 (15,3) 119 (73,0) | 1 (1,2) 2 (2,3) | 265 (75,9)a 333 (95,4) | 244 (76,5)a 295 (92,5) | 50 (31,4) 110 (69,2) |
IGA 0 Week 16 | 0 (0,0) | 188 (58,6)a | 36 (22,1) | 1 (1,2) | 243 (69,6)a | 197 (61,8) | 39 (24,5) |
IGA 0/1 Week 16 | 4 (4,8) | 270 (84,1)a, b | 87 (53,4) | 1 (1,2) | 323 (92,6)a | 272 (85,3)a | 91 (57,2) |
Absolute PASI ≤ 2 Week 16 | 3 (3,6) | 273 (85,0) | 84 (51,5) | 1 (1,2) | 315 (90,3) | 280 (87,8) | 86 (54,1) |
PSD Pijn: verbetering > 4 (N) Week 16 | (N = 48) 5 (10,4) | (N = 190) 140 (73,7) | (N = 90) 54 (60,0) | (N = 49) 0 (0,0) | (N = 209) 148 (70,8) | (N = 222) 143 (64,4) | (N = 92) 43 (46,7) |
PSD Jeuk: verbetering > 4 (N) Week 16 | (N = 53) 6 (11,3) | (N = 222) 151 (68,0) | (N = 104) 57 (54,8) | (N = 60) 0 (0,0) | (N = 244) 161 (66,0) | (N = 248) 153 (61,7) | (N = 107) 42 (39,3) |
PSD Schilfering: verbetering > 4 (N) Week 16 | (N = 56) 6 (10,7) | (N = 225) 171 (76,0) | (N = 104) 59 (56,7) | (N = 65) 1 (1,5) | (N = 262) 198 (75,6) | (N = 251) 170 (67,7) | (N = 109) 42 (38,5) |
Bimekizumab 320 mg Q4W = bimekizumab elke 4 weken. Er werd gebruik gemaakt van Verrekening van niet-responders (Non-Respondeer Imputation, NRI).
IGA 0/1-respons werd gedefinieerd als vrij van psoriasis (0) of bijna vrij van psoriasis (1) met ten minste een verbetering in 2 categorieën ten opzichte van baseline in week 16. IGA 0-respons werd gedefinieerd als vrij van psoriasis (0) met ten minste een verbetering in 2 categorieën ten opzichte van baseline in week 16.
PSD is een patiëntsymptoomdagboek, ook Meting van Psoriasissymptomen en -impact (Psoriasis Symptoms and Impacts Measure, P-SIM) genaamd. Deze meet de ernst van psoriasissymptomen op een schaal van 0 (geen symptomen) tot 10 (zeer ernstige symptomen). Respons wordt gedefinieerd als een daling ten opzichte van baseline in week 16 van ≥ 4 punten voor pijn, jeuk en schilfering op een schaal van 0 tot 10.
- a) p < 0,001 vs. placebo (BE VIVID en BE READY), vergeleken met adalimumab (BE SURE), gecorrigeerd voor multipliciteit.
- b) p < 0,001 vs. ustekinumab (BE VIVID), gecorrigeerd voor multipliciteit.
Bimekizumab ging gepaard met een snelle start van werkzaamheid. In week 2 en week 4 waren in BE VIVID de PASI 90-responspercentages significant hoger voor met bimekizumab behandelde patiënten (respectievelijk 12,1% en 43,6%) vergeleken met placebo (respectievelijk 1,2% en 2,4%) en ustekinumab (respectievelijk 1,2% en 3,1%).
In BE VIVID behaalden (elke 4 weken) met bimekizumab behandelde patiënten in week 52 aanzienlijk hogere responspercentages dan de met ustekinumab behandelde patiënten op de eindpunten van PASI 90 (81,9% bimekizumab vs. 55,8% ustekinumab, p < 0,001), IGA 0/1 (78,2% bimekizumab vs. 60,7% ustekinumab, p < 0,001) en PASI 100 (64,5% bimekizumab vs. 38,0% ustekinumab).
Figuur 1: Percentage PASI 90-responders in de loop van de tijd in BE VIVID
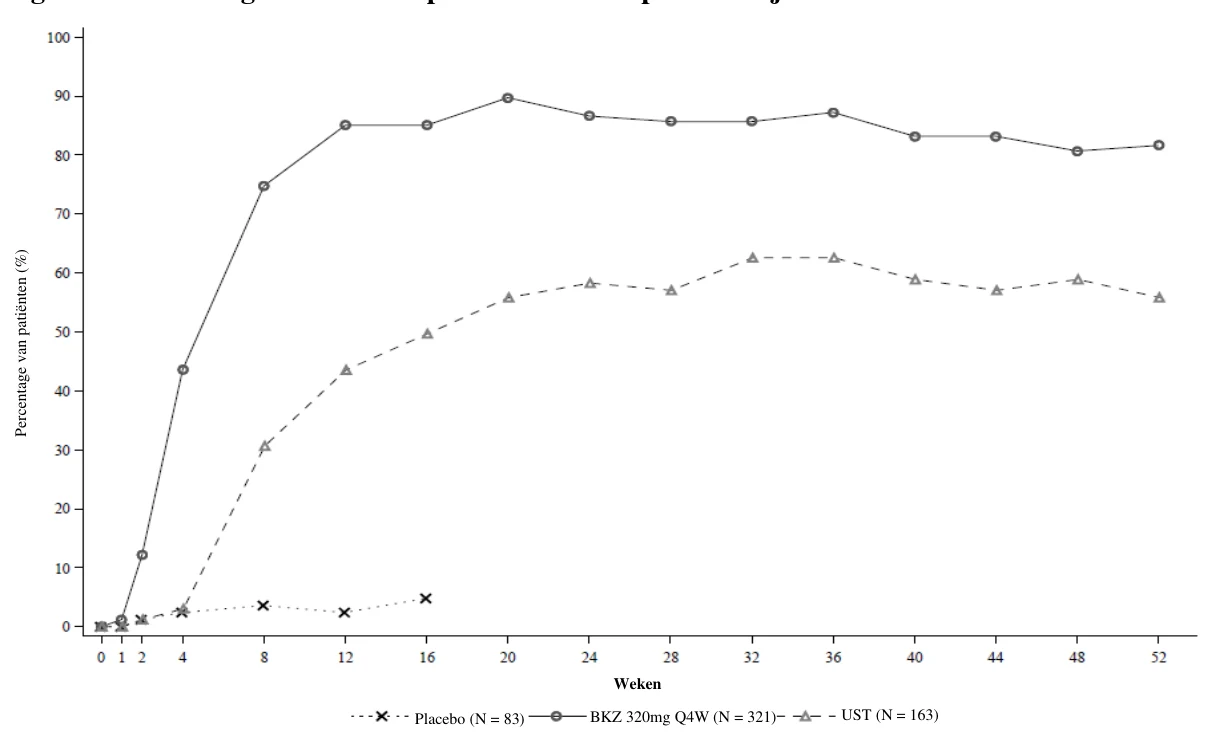
BKZ 320 mg Q4W = bimekizumab elke 4 weken; UST = ustekinumab. Er werd gebruik gemaakt van NRI.
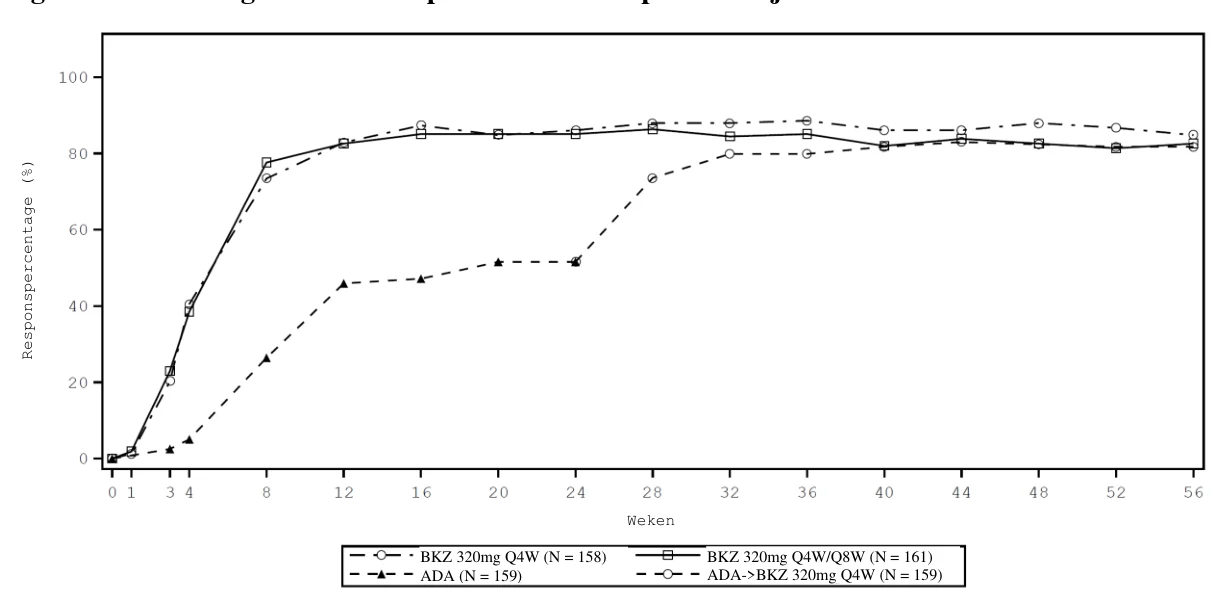
In BE SURE behaalde een aanzienlijk hoger percentage van met bimekizumab behandelde patiënten (Q4W/Q4W en Q4W/Q8W gecombineerde doseringsgroepen) in week 24 een PASI 90- en IGA 0/1-respons vergeleken met adalimumab (respectievelijk 85,6% en 86,5% vs. 51,6% en 57,9%, p < 0,001). In week 56 behaalde 70,2% van de met bimekizumab Q8W behandelde patiënten een PASI 100-respons. Van de 65 non-responders op adalimumab in week 24 (< PASI 90) behaalde 78,5% een PASI 90-respons na 16 weken behandeling met bimekizumab. Het veiligheidsprofiel waargenomen bij patiënten die van adalimumab switchten naar bimekizumab zonder uitwasperiode, was gelijk aan dat van patiënten die startten met bimekizumab na een uitwasperiode van eerdere systemische therapieën.
Figuur 2: Percentage PASI 90-responders in de loop van de tijd in BE SURE
BKZ 320 mg Q4W = bimekizumab elk 4 weken; BKZ 320 mg Q8W = bimekizumab elke 8 weken; ADA = adalimumab. Patiënten in de BKZ Q4W/Q8W-groep stapten in week 16 over van Q4W naar Q8W. Patiënten in de ADA/BKZ 320 mg Q4W-groep stapten in week 24 over van ADA naar BKZ Q4W. Er werd gebruik gemaakt van NRI.
De werkzaamheid van bimekizumab werd aangetoond ongeacht leeftijd, geslacht, ras, ziekteduur, lichaamsgewicht, PASI-score bij baseline en eerdere behandeling met een biological. Bimekizumab was effectief bij eerder aan behandeling met een biological blootgestelde patiënten, waaronder anti-TNF/anti-IL-17, en bij patiënten die niet eerder systemische behandelingen ontvingen. De werkzaamheid bij patiënten met primair falen van anti-IL-17 werd niet onderzocht.
Op basis van populatie-PK/PD-analyse en ondersteund door klinische gegevens, ondervonden patiënten met hoger lichaamsgewicht (≥ 120 kg), die geen volledige respons behaalden in week 16, voordeel van voortdurende behandeling met 320 mg bimekizumab elke vier weken (Q4W) na de eerste 16 weken van de behandeling. In BE SURE kregen patiënten 320mg bimekizumab Q4W tot en met week 16, gevolgd door een doseringsschema van ofwel Q4W of elke 8 weken (Q8W) tot en met week 56, ongeacht de responsstatus in week 16. Patiënten in de ≥ 120kg-groep (N = 37) in de Q4W-onderhoudsbehandeling vertoonden grotere verbetering in PASI 100 tussen week 16 (23,5%) en week 56 (70,6%) vergeleken met de patiënten in de Q8W-onderhoudsbehandeling (week 16: 45,0% vs. week 56: 60,0%).
Verbeteringen werden waargenomen bij psoriasis van de hoofdhuid, nagels, handpalmen en voetzolen in week 16 bij patiënten die werden behandeld met bimekizumab (zie tabel 3).
Tabel 3: Respons van hoofdhuid, voetzool/handpalm (palmoplantair, pp) en nagels in week 16 in BE VIVID, BE READY en BE SURE
| BE VIVID | BE READY | BE SURE | |||||
| Placebo | Bimekizumab 320 mg Q4W | Ustekinumab | Placebo | Bimekizumab 320 mg Q4W | Bimekizumab 320 mg Q4W | Adalimumab | |
| Scalp-IGA (N)a Scalp- IGA 0/1, n (%) | (72) 11 (15,3) | (285) 240 (84,2)b | (146) 103 (70,5) | (74) 5 (6,8) | (310) 286 (92,3)b | (296) 256 (86,5) | (138) 93 (67,4) |
| pp-IGA (N)a pp-IGA 0/1, n (%) | (29) 7 (24,1) | (105) 85 (81,0) | (47) 39 (83,0) | (31) 10 (32,3) | (97) 91 (93,8) | (90) 75 (83,3) | (34) 24 (70,6) |
| mNAPSI 100 (N)a mNAPSI 100, n (%) | (51) 4 (7,8) | (194) 57 (29,4) | (109) 15 (13,8) | (50) 3 (6,0) | (210) 73 (34,8) | (181) 54 (29,8) | (95) 21 (22,1) |
Bimekizumab 320 mg Q4W = bimekizumab elke 4 weken. Er werd gebruik gemaakt van Verrekening van niet-responders (Non-Responder Imputation, NRI).
Scalp-IGA 0/1- en pp-IGA 0/1-responsen werden gedefinieerd als vrij van psoriasis (0) of bijna vrij van psoriasis (1) met een verbetering van ≥ 2 categorieën ten opzichte van baseline.
- a) Omvat alleen patiënten met een score op de Investigator Global Assessment (IGA) van 2 of hoger voor de hoofdhuid, een IGA van 2 of hoger voor voetzool/handpalm en een score op de gemodificeerde Nail Psoriasis and Severity Index (mNAPSI) > 0 op baseline.
- b) p < 0,001 vs. placebo, gecorrigeerd voor multipliciteit.
IGA-respons voor de hoofdhuid en IGA-respons voor de voetzolen/handpalmen bij patiënten behandeld met bimekizumab, bleven behouden tot en met week 52/56. Nagelpsoriasis verbeterde verder na week 16. In BE VIVID behaalde 60,3% van met 320 mg bimekizumab elke 4 weken behandelde patiënten een volledige respons van de nagel (mNAPSI 100) in week 52. In BE READY behaalden 67,7% en 69,8% van de week 16-PASI 90-responders een volledige respons van de nagel in week 56 met respectievelijk 320 mg bimekizumab elke 8 weken en 320 mg
bimekizumab elke 4 weken.
Behoud van respons
Tabel 4: Behoud van respons met bimekizumab in week 52 bij responders met PASI 100, PASI 90, IGA 0/1 en absolute PASI ≤ 2 in week 16*
| PASI 100 | PASI 90 | IGA 0/1 | Absolute PASI ≤ 2 | ||||
| 320mg Q4W (N = 355) n (%) | 320mg Q8W (N = 182) n (%) | 320mg Q4W (N = 516) n (%) | 320mg Q8W (N = 237) n (%) | 320mg Q4W (N = 511) n (%) | 320mg Q8W (N = 234) n (%) | 320mg Q4W (N = 511) n (%) | 320mg Q8W (N = 238) n (%) |
| 295 (83,1) | 161 (88,5) | 464 (89,9) | 214 (90,3) | 447 (87,5) | 214 (91,5) | 460 (90,0) | 215 (90,3) |
* Geïntegreerde analyse van BE VIVID, BE READY en BE SURE. Er werd gebruik gemaakt van NRI. 320 mg Q4W: 320 mg bimekizumab elke 4 weken, gevolgd door 320 mg bimekizumab elke 4 weken vanaf week 16. 320 mg Q8W: 320 mg bimekizumab elke 4 weken, gevolgd door 320 mg bimekizumab elke 8 weken vanaf week 16.
Duurzaamheid van de respons (na stopzetting van bimekizumab)
Figuur 3: Percentage PASI 90-responders in de loop van de tijd voor PASI 90-responders in week 16 – gerandomiseerde onthoudingsperiode in BE READY
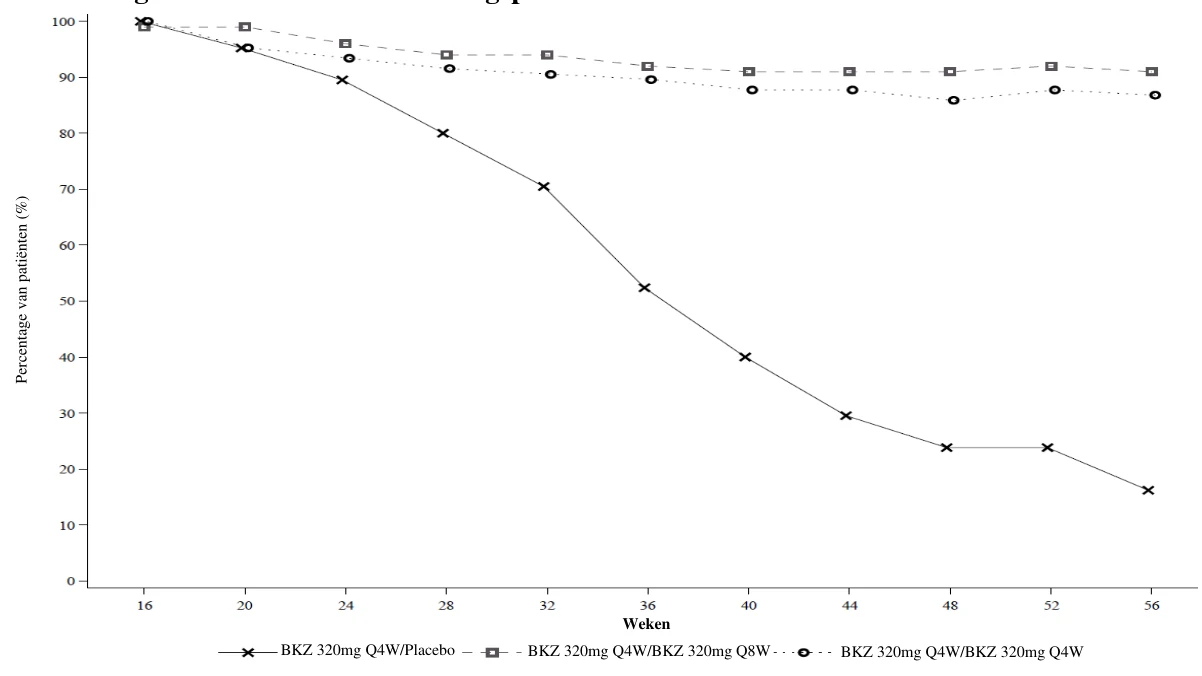
Er werd gebruik gemaakt van NRI.
In week 16 begonnen 105 deelnemers aan het onderzoek met de gerandomiseerde onthoudingsperiode in de 320 mg bimekizumab Q4W/placebogroep, 100 in de 320 mg bimekizumab Q4W/Q8W-groep en 106 in de 320 mg bimekizumab Q4W/Q4W-groep.
Voor PASI 90-responders in week 16 die werden geherrandomiseerd naar placebo en stopten met bimekizumab in BE READY, was de gemiddelde tijd tot terugval, gedefinieerd als verlies van PASI 75, ongeveer 28 weken (32 weken na de laatste bimekizumab-dosis). Van deze patiënten behaalde 88,1% opnieuw een PASI 90 binnen 12 weken na het opnieuw starten van de behandeling met 320 mg bimekizumab elke 4 weken.
Gezondheidsgerelateerde levenskwaliteit / patiëntgerapporteerde uitkomsten
In de 3 onderzoeken ervaarde een groter percentage van de met bimekizumab behandelde patiënten geen impact van psoriasis op hun levenskwaliteit gemeten met de Dermatology Life Quality Index (DLQI) in week 16 vergeleken met placebo en met actieve comparator behandelde patiënten (tabel 5).
Tabel 5: De kwaliteit van leven in de onderzoeken BE VIVID, BE READY en BE SURE
| BE VIVID | BE READY | BE SURE | |||||
Placebo (N =83) n (%) | Bimekizumab 320 mg Q4W (N = 321) n (%) | Ustekinumab (N = 163) n (%) | Placebo (N = 86) n (%) | Bimekizumab 320 mg Q4W (N = 349) n (%) | Bimekizumab 320 mg Q4W (N = 319) n (%) | Adalimumab (N = 159) n (%) | |
DLQI 0/1* Baseline | 3 (3,6) | 16 (5,0) | 5 (3,1) | 4 (4,7) | 11 (3,2) | 10 (3,1) | 13 (8,2) |
DLQI 0/1a Week 16 | 10 (12,0) | 216 (67,3) | 69 (42,3) | 5 (5,8) | 264 (75,6) | 201 (63,0) | 74 (46,5) |
- a) Absolute DLQI-score van 0 of 1 geeft aan dat er geen impact van de ziekte is op de gezondheidsgerelateerde levenskwaliteit. Er werd gebruik gemaakt van NRI.
Na week 16 bleef de DLQI 0/1-respons toenemen en bleef vervolgens aanhouden tot en met week 52/56. In BE VIVID was het responspercentage voor DLQI 0/1 in week 52 74,8% bij met 320 mg bimekizumab elke 4 weken behandelde patiënten. In BE SURE hadden in week 56 78,9% en 74,1% van de patiënten een DLQI 0/1 met respectievelijk 320 mg bimekizumab elke 8 weken en 320 mg bimekizumab elke 4 weken.
Fase 3 open-label extensieonderzoek
Patiënten die een van de fase 3-hoofdonderzoeken (‘feeder-onderzoeken’) voltooiden, hadden de mogelijkheid om deel te nemen aan een 144 weken durend open-label extensieonderzoek (PS0014) ter beoordeling van de veiligheid en werkzaamheid van bimekizumab op de lange termijn.
344 patiënten die waren behandeld met bimekizumab 320 mg elke 8 weken (BKZ 320 mg Q8W) of elke 4 weken (BKZ 320 mg Q4W) tijdens het feeder-onderzoek en die PASI 90 bereikten aan het einde van het feeder-onderzoek, ontvingen gedurende PS0014 bimekizumab 320 mg Q8W. Daarvan voltooiden 293 (85,2%) van de patiënten 144 weken behandeling met bimekizumab 320 mg Q8W. 48 patiënten (14,0%) stopten met het onderzoek tijdens de behandelingsperiode, van wie 21 (6,1%) vanwege een bijwerking en 4 (1,2%) vanwege een gebrek aan werkzaamheid.
Bij de patiënten die aan het onderzoek bleven deelnemen, werden de verbeteringen die met bimekizumab voor de werkzaamheidseindpunten PASI 90 en IGA 0/1 in de feeder-onderzoeken werden bereikt, gehandhaafd gedurende nog eens 144 weken open-label behandeling.
Fase 3b-onderzoek met directe vergelijking versus secukinumab
De werkzaamheid en veiligheid van bimekizumab zijn ook geëvalueerd in de context van vergelijking met secukinumab, een IL-17A-remmer, in een dubbelblind onderzoek (BE RADIANT - PS0015). De patiënten werden gerandomiseerd naar behandeling met bimekizumab (N = 373, 320 mg in week 0, 4, 8, 12 en 16 (Q4W), gevolgd door 320 mg om de 4 weken (Q4W/Q4W) of 320 mg om de 8 weken (Q4W/Q8W)) of secukinumab (N = 370, 300 mg in week 0, 1, 2, 3 en 4, gevolgd door 300 mg om de 4 weken). De baselinekenmerken kwamen overeen met een populatie van patiënten met matige tot ernstige plaque psoriasis en een mediaan voor aangedaan BSA van 19% en een mediane PASI-score van 18.
Met bimekizumab behandelde patiënten bereikten voor het primaire eindpunt PASI 100 (volledige verdwijning van huidafwijkingen) in week 16 significant hogere responspercentages in vergelijking met secukinumab. Er werden met bimekizumab ook significant hogere responspercentages bereikt voor het secundaire eindpunt PASI 100 in week 48 (zowel voor het Q4W/Q4W-schema als voor het Q4W/Q8W-schema). Vergelijkende PASI-responspercentages worden in tabel 6 weergegeven. De verschillen in de responspercentages voor met bimekizumab en secukinumab behandelde patiënten voor PASI 75 (respectievelijk 7,2% en 1,4%) werden al in week 1 gezien en voor PASI 90 (respectievelijk 7,5% en 2,4%) al in week 2.
Tabel 6: PASI-responspercentages van BE RADIANT - bimekizumab versus secukinumab
| Week 4 | Week 16 | Week 48a) | |||||
Bimekizumab 320 mg Q4W (N = 373) n (%) | Secukinumab (N = 370) n (%) | Bimekizumab 320 mg Q4W (N = 373) n (%) | Secukinumab (N = 370) n (%) | Bimekizumab 320 mg Q4W/Q4W (N = 147) n (%) | Bimekizumab 320 mg Q4W/Q8W (N = 215) n (%) | Secukinumab (N = 354) n (%) | |
| PASI 100 | 52 (13,9) | 23 (6,2) | 230 (61,7)* | 181 (48,9) | 108 (73,5)* | 142 (66,0)* | 171 (48,3) |
| PASI 90 | 134 (35,9) | 65 (17,6) | 319 (85,5) | 275 (74,3) | 126 (85,7) | 186 (86,5) | 261 (73,7) |
| PASI 75 | 265 (71,0)* | 175 (47,3) | 348 (93,3) | 337 (91,1) | 134 (91,2) | 196 (91,2) | 301 (85,0) |
Absolute PASI- score < 2 | 151 (40,5) | 75 (20,3) | 318 (85,3) | 283 (76,5) | 127 (86,4) | 186 (86,5) | 269 (76,0) |
- a) De gegevens van de patiëntengroep met een onderhoudsschema die bestaat uit patiënten bij wie in week 16 of later minimaal één dosis van de onderzoeksbehandeling is toegediend.
*p < 0,001 versus secukinumab, gecorrigeerd voor multipliciteit. Er werd gebruik gemaakt van NRI.
De PASI 100-responspercentages voor bimekizumab en secukinumab tot en met week 48 worden in figuur 4 weergegeven.
Figuur 4: het PASI 100-responspercentage in BE RADIANT in de loop van de tijd
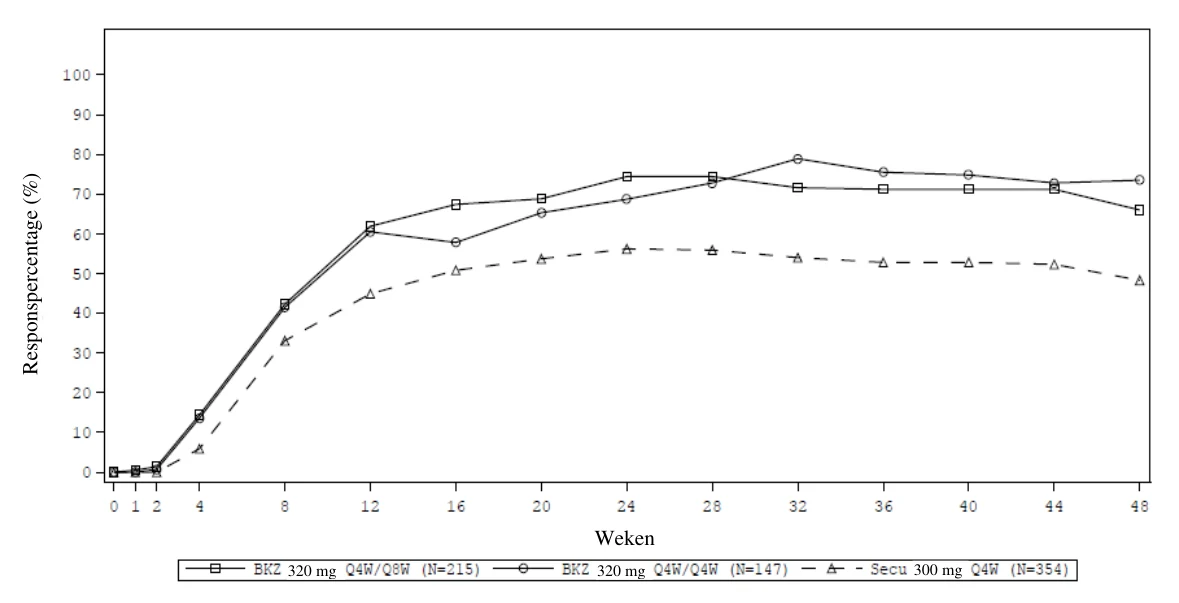
Er werd gebruik gemaakt van NRI. De patiëntengroep met een onderhoudsschema die bestaat uit patiënten bij wie in week 16 of later minimaal één dosis van de onderzoeksbehandeling is toegediend
De werkzaamheid van bimekizumab in BE RADIANT kwam overeen met de werkzaamheid in BE VIVID, BE READY en BE SURE.
Open-label fase 3b-extensieperiode
In week 48 konden patiënten beginnen aan een open-label extensieperiode (OLE-periode) van 96 weken en werd bij hen gestart of doorgegaan met bimekizumab 320 mg Q4W of 320 mg Q8W afhankelijk van hun PASI 90-responsstatus in week 48. Bij onderzoeksdeelnemers die aanvankelijk in de OLE-periode met bimekizumab 320 mg Q4W werden behandeld, werd in week 72 of later overgegaan op behandeling met bimekizumab 320 mg Q8W.
231 patiënten die met bimekizumab 320 mg Q8W of bimekizumab 320 mg Q4W waren behandeld en die in week 48 een PASI 90-respons hadden bereikt, kregen de hele OLE-periode bimekizumab 320 mg Q8W. Van deze patiënten verlieten 31 (13,4%) patiënten tijdens de OLE-periode het onderzoek, waaronder 10 (4,3%) patiënten vanwege een ongewenst voorval en 1 (0,4%) patiënt vanwege een gebrek aan werkzaamheid.
116 patiënten die met secukinumab waren behandeld en die in week 48 een PASI 90-respons hadden bereikt, kregen de hele OLE-periode met bimekizumab 320 mg Q8W. Van deze patiënten verlieten 16 (13,8%) patiënten tijdens de OLE-periode het onderzoek, waaronder 6 (5,2%) patiënten vanwege een ongewenst voorval en 1 (0,9%) patiënt vanwege een gebrek aan werkzaamheid.
Voor de patiënten die het hele onderzoek doorliepen, bleven de verbeteringen behouden die met bimekizumab of secukinumab met betrekking tot de werkzaamheidseindpunten PASI 100, PASI 90, PASI 75 en PASI ≤ 2 respons in week 48 waren bereikt, tijdens een extra periode van 96 weken bij de open-label behandeling met bimekizumab 320 mg Q8W.
Het veiligheidsprofiel van bimekizumab tot week 144 was consistent met het veiligheidsprofiel dat tot week 48 was waargenomen.
Artritis psoriatica (PsA)
De veiligheid en werkzaamheid van bimekizumab werden geëvalueerd bij 1112 volwassen patiënten (ten minste 18 jaar oud) met actieve artritis psoriatica in twee multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken (PA0010 – BE OPTIMAL en PA0011 – BE COMPLETE). Het BE OPTIMAL-onderzoek bevatte een actieve referentiegroep (adalimumab) (N = 140).
Voor beide onderzoeken hadden patiënten de diagnose van actieve artritis psoriatica gedurende ten minste 6 maanden op basis van de Classification Criteria for Psoriatic Arthritis (CASPAR) en actieve ziekte met ≥ 3 gevoelige gewrichten (tender joint count, TJC ≥ 3) en ≥ 3 gezwollen gewrichten (swollen joint count, SJC ≥ 3). Patiënten hadden de diagnose PsA voor een mediane duur van 3,6 jaar in BE OPTIMAL en 6,8 jaar in BE COMPLETE. Patiënten met elk subtype PsA werden in deze onderzoeken geïncludeerd, waaronder poly-articulaire symmetrische artritis, oligo-articulaire asymmetrische artritis, predominant distaal interfalangeaal gewricht, predominant spondylitis en artritis mutilans. Op baseline had 55,9% van de patiënten ≥ 3% lichaamsoppervlak (Body Surface Area, BSA) met actieve plaque-psoriasis. 10,4% van de patiënten had matige tot ernstige plaque-psoriasis en 31,9% en 12,3% had respectievelijk enthesitis en dactylitis op baseline. Het primaire eindpunt was in beide onderzoeken de American College of Rheumatology (ACR) 50-respons op week 16.
In het BE OPTIMAL-onderzoek werden 852 patiënten beoordeeld die niet eerder waren blootgesteld aan enig biologisch ziektemodificerend antireumaticum (bDMARD) voor de behandeling van artritis psoriatica of psoriasis. Patiënten werden gerandomiseerd (3:2:1) naar bimekizumab 160 mg om de 4 weken tot en met week 52; of placebo tot week 16 gevolgd door bimekizumab 160 mg om de 4 weken tot en met week 52; of actieve referentiebehandelingsgroep (adalimumab 40 mg om de 2 weken) tot en met week 52. In dit onderzoek was 78,3% van de patiënten eerder behandeld met ≥ 1 cDMARD’s en 21,7% van de patiënten was niet eerder behandeld met cDMARD’s. Op baseline kreeg 58,2% van de patiënten gelijktijdig methotrexaat (MTX), 11,3% gelijktijdig cDMARD’s anders dan MTX en 30,5% geen cDMARD’s.
In het BE COMPLETE-onderzoek werden 400 patiënten met onvoldoende respons (gebrek aan werkzaamheid) of intolerantie voor behandeling met 1 of 2 tumornecrosefactor-alfa-remmers (anti-TNFα – IR) voor artritis psoriatica of psoriasis geïncludeerd. Patiënten werden gerandomiseerd (2:1) naar bimekizumab 160 mg om de 4 weken of placebo tot week 16. Op baseline kreeg 42,5% van de patiënten gelijktijdig MTX, 8,0% gelijktijdig cDMARD’s anders dan MTX en 49,5% geen cDMARD’s. In dit onderzoek had 76,5% van de deelnemers onvoldoende respons op 1 TNFα-remmer, had 11,3% onvoldoende respons op 2 TNFα-remmers en was 12,3% intolerant voor TNFα-remmers.
Tekenen en symptomen
Onder bDMARD’s-naïeve patiënten (BE OPTIMAL) en anti-TNFα-IR-patiënten (BE COMPLETE) resulteerde behandeling met bimekizumab in significante verbetering van klachten en symptomen en mate van ziekteactiviteit vergeleken met placebo in week 16, met vergelijkbare responspercentages in beide patiëntenpopulaties (zie tabel 7). Klinische responsen werden behouden tot en met week 52 in BE OPTIMAL, beoordeeld aan de hand van ACR 20, ACR 50, ACR 70, MDA, PASI 90, PASI 100 en ACR 50/PASI 100.
Tabel 7: Klinische respons in BE OPTIMAL en BE COMPLETE
| BE OPTIMAL (bDMARD-naïef) | BE COMPLETE (anti-TNFα-IR) | ||||||
Placebo (N = 281) n (%) | BKZ 160 mg Q4W (N = 431) n (%) | Verschil ten opzichte van placebo (95%-BI)(d) | Referentiegroep(e) (adalimumab) (N = 140) n (%) | Placebo (N = 133) n (%) | BKZ 160 mg Q4W (N = 267) n (%) | Verschil ten opzichte van placebo (95%-BI)(d) | |
ACR 20 Week 16 Week 24 Week 52 | 67 (23,8) - | 268 (62,2) 282 (65,4) 307 (71,2) | 38,3 (31,4, 45,3) | 96 (68,6) 99 (70,7) 102 (72,9) | 21 (15,8) | 179 (67,0) | 51,2 (42,1, 60,4) |
ACR 50 Week 16 Week 24 Week 52 | 28 (10,0) - | 189 (43,9)* 196 (45,5) 235 (54,5) | 33,9 (27,4, 40,4) | 64 (45,7) 66 (47,1) 70 (50,0) | 9 (6,8) | 116 (43,4)* | 36,7 (27,7, 45,7) |
ACR 70 Week16 Week 24 Week 52 | 12 (4,3) - | 105 (24,4) 126 (29,2) 169 (39,2) | 20,1 (14,7, 25,5) | 39 (27,9) 42 (30,0) 53 (37,9) | 1 (0,8) | 71 (26,6) | 25,8 (18,2, 33,5) |
MDA(a) Week 16 Week 24 Week 52 | 37 (13,2) - | 194 (45,0)* 209 (48,5) 237 (55,0) | 31,8 (25,2, 38,5) | 63 (45,0) 67 (47,9) 74 (52,9) | 8 (6,0) | 118 (44,2)* | 38,2 (29,2, 47,2) |
Patiënten met ≥ 3% BSA | (N = 140) | (N = 217) | (N = 68) | (N = 88) | (N = 176) | ||
PASI 90 Week 16 Week 24 Week 52 | 4 (2,9) - | 133 (61,3)* 158 (72,8) 155 (71,4) | 58,4 (49,9, 66,9) | 28 (41,2) 32 (47,1) 41 (60,3) | 6 (6,8) | 121 (68,8)* | 61,9 (51,5, 72,4) |
PASI 100 Week 16 Week 24 Week 52 | 3 (2,1) - | 103 (47,5) 122 (56,2) 132 (60,8) | 45,3 (36,7, 54,0) | 14 (20,6) 26 (38,2) 33 (48,5) | 4 (4,5) | 103 (58,5) | 54,0 (43,1, 64,8) |
ACR 50/ PASI 100 Week 16 Week 24 Week 52 | 0 - | 60 (27,6) 68 (31,3) 102 (47,0) | NC (NC, NC) | 11 (16,2) 17 (25,0) 24 (35,3) | 1 (1,1) | 59 (33,5) | 32,4 (22,3, 42,5) |
| Patiënten met LDI > 0(b) | (N = 47) | (N = 90) | |||||
Dactylitis-vrije status(b) Week 16 | 24 (51,1) | 68 (75,6)*** | 24,5 (8,4, 40,6) | ||||
| Patiënten met LEI > 0(c) | (N = 106) | (N = 249) | |||||
Enthesitis-vrije status(c) Week 16 | 37 (34,9) | 124 (49,8)** | 14,9 (3,7, 26,1) | ||||
ACR 50/PASI 100 = samengestelde ACR 50- en PASI 100-respons. BKZ 160 mg Q4W = bimekizumab 160 mg om de 4 weken. BI = betrouwbaarheidsinterval. NC = niet calculeerbaar
(a) Een patiënt werd geclassificeerd als bereiken van minimale ziekteactiviteit (Minimal Disease Activity, MDA) wanneer werd voldaan aan 5 van de 7 volgende criteria: aantal gevoelige gewrichten ≤ 1; aantal gezwollen gewrichten ≤ 1; Psoriasis Activity and Severity Index ≤ 1 of lichaamsoppervlak ≤ 3; visuele analoge schaal (VAS) voor pijn van de patiënt ≤ 15; VAS voor algemene ziekteactiviteit van de patiënt ≤ 20; Health Assessment Questionnaire Disability Index ≤ 0,5; gevoelige entheseale punten ≤ 1
(b) Gebaseerd op samengevoegde informatie uit de onderzoeken BE OPTIMAL en BE COMPLETE voor patiënten met op baseline een Leeds Dactylitis Index (LDI) > 0. Dactylitis-vrije status is LDI = 0
(c) Gebaseerd op samengevoegde informatie uit de onderzoeken BE OPTIMAL en BE COMPLETE voor patiënten met op baseline een Leeds Enthesitis Index (LEI) > 0. Enthesitis-vrije status is LEI = 0
(d) Onaangepaste verschillen worden weergegeven
(e) Statistische vergelijking met bimekizumab of placebo is niet gedaan
* p < 0,001 versus placebo aangepast voor multipliciteit. ** p = 0,008 versus placebo aangepast voor multipliciteit. *** p = 0,002 versus placebo aangepast voor multipliciteit. NRI is gebruikt. Andere eindpunten in week 16 en alle eindpunten in week 24 en week 52 maakten geen deel uit van de sequentiële testhiërarchie en alle vergelijkingen zijn nominaal.
In BE OPTIMAL werd na 16 weken behandeling met bimekizumab in alle individuele ACR-componenten verbetering ten opzichte van baseline aangetoond en deze werd behouden tot en met week 52.
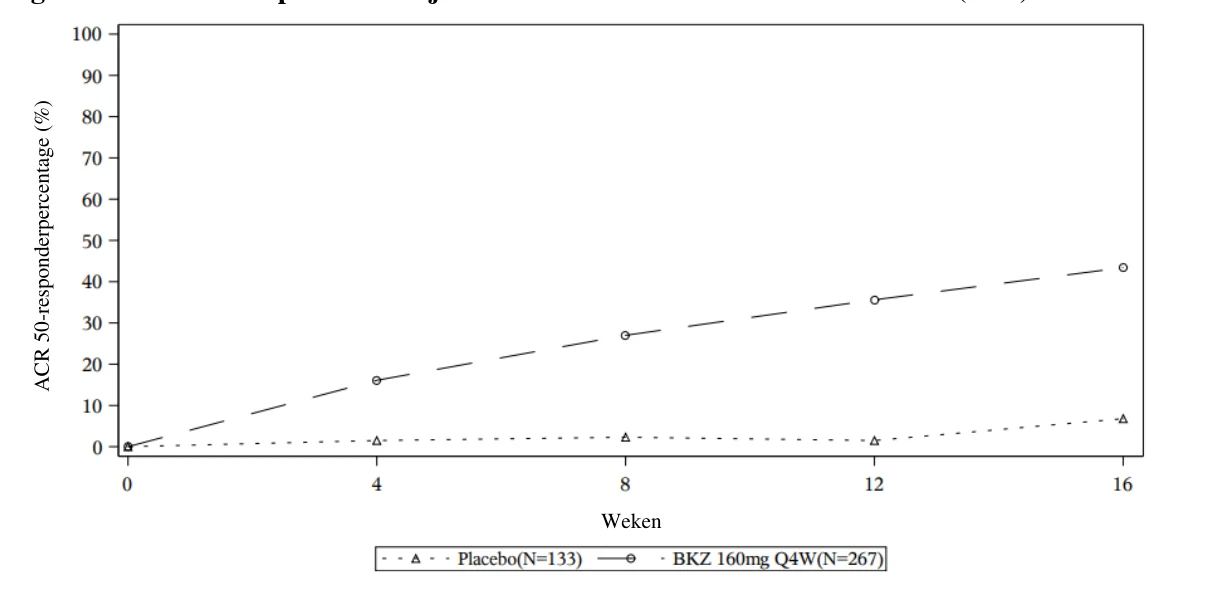
Behandelingsresponsen op bimekizumab waren voor ACR 20 (BE OPTIMAL, 27,1% vs. 7,8%, nominaal p < 0,001) al in week 2 significant groter dan die bij placebo en voor ACR 50 (BE OPTIMAL, 17,6% vs. 3,2%, nominaal p < 0,001 en BE COMPLETE, 16,1% vs. 1,5%, nominaal p < 0,001) al in week 4.
Figuur 5: ACR 50-respons in de tijd tot en met week 52 in BE OPTIMAL (NRI)
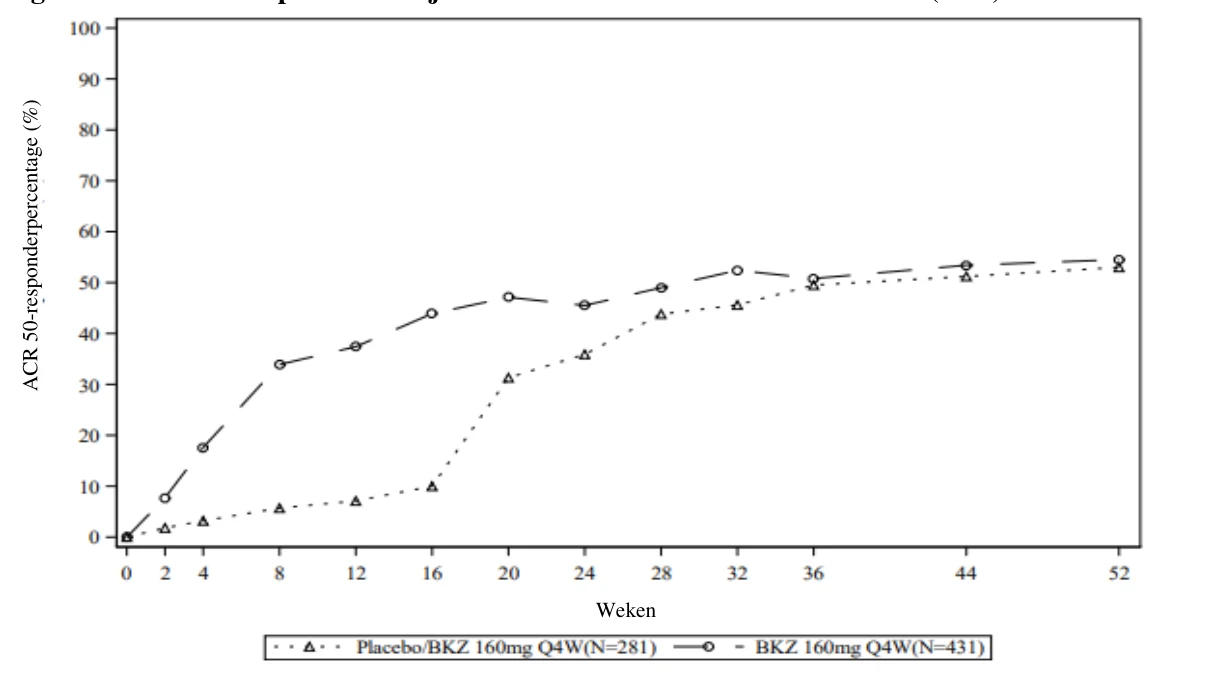
Patiënten die placebo kregen, gingen over op bimekizumab 160 mg Q4W in week 16.
Figuur 6: ACR 50-respons in de tijd tot en met week 16 in BE COMPLETE (NRI)
Van de met bimekizumab behandelde patiënten die een ACR 50-respons bereikten in week 16 in BE OPTIMAL, behield 87,2% deze respons in week 52.
De werkzaamheid en veiligheid van bimekizumab werden aangetoond ongeacht leeftijd, geslacht, ras, lichaamsgewicht op baseline, psoriasisbetrokkenheid op baseline, CRP op baseline, ziekteduur en eerder gebruik van cDMARD’s. In beide onderzoeken werden vergelijkbare responsen waargenomen met bimekizumab, ongeacht of patiënten gelijktijdig cDMARD’s, inclusief MTX, kregen.
De modified Psoriatic Arthritis Response Criteria (PsARC) is een specifieke samengestelde responder-index die bestaat uit: aantal gevoelige gewrichten, aantal gezwollen gewrichten en algemene beoordelingen door de patiënt en door de arts. Het aandeel patiënten dat modified PsARC bereikte in week 16 was groter onder de met bimekizumab behandelde patiënten dan de met placebo behandelde patiënten (respectievelijk 80,3% en 40,2% in BE OPTIMAL en respectievelijk 85,4% en 30,8% in BE COMPLETE). PsARC-respons werd behouden tot en met week 52 in BE OPTIMAL.
Radiografische respons
In BE OPTIMAL werd in week 16 remming van progressie van structurele schade radiografisch beoordeeld en uitgedrukt als de verandering ten opzichte van baseline in de Van der Heijde modified total Sharp-score (vdHmTSS) en de componenten daarvan, de Erosie-score (ES) en de Joint Space Narrowing-score (JSN) (zie tabel 8).
Tabel 8: Verandering in vdHmTSS in BE OPTIMAL in week 16
| Placebo | BKZ 160 mg Q4W | Verandering ten opzichte van placebo (95%-BI)a) | |
| Populatie met verhoogde hs-CRP en/of ten minste 1 boterosie op baseline | (N = 227) | (N = 361) | |
| Gemiddelde verandering ten opzichte van baseline (SE) | 0,36 (0,10) | 0,04 (0,05)* | -0,32 (-0,35, -0,30) |
| Totale populatie | (N = 269) | (N = 420) | |
| Gemiddelde verandering ten opzichte van baseline (SE) | 0,32 (0,09) | 0,04 (0,04)* | -0,26 (-0,29, -0,23) |
* p = 0,001 vs. placebo. p-waarden zijn gebaseerd op referentie gebaseerde imputatie gebruikmakend van verschil in LS Mean met gebruikmaking van een ANCOVA-model met behandeling, boterosie op baseline en regio als vaste effecten en baselinescore als een covariabele.
Samenvattende gegevens van week 16 zijn gebaseerd op de eerste set uitlezingen voor de primaire analyse.
- a) Niet-aangepaste verschillen zijn getoond.
Bimekizumab remde de progressie van gewrichtsschade in week 16 significant in zowel de populatie met verhoogde hs-CRP en/of ten minste 1 boterosie op baseline als in de totale populatie vergeleken met placebo. In de statistische testprocedure werd referentiegebaseerde imputatie gespecificeerd als de ontbrekende-gegevensbehandelingsmethode in de vergelijking van bimekizumab met placebo. Tevens werden veranderingen ten opzichte van baseline in week 16 berekend aan de hand van de meervoudige standaardimputatie bij zowel de populatie met verhoogde hs-CRP en/of ten minste 1 boterosie op baseline als de totale populatie in de groep behandeld met bimekizumab (gemiddelde verandering ten opzichte van baseline respectievelijk 0,01 en 0,01) en de groep behandeld met adalimumab (gemiddelde verandering ten opzichte van baseline respectievelijk -0,05 en -0,03). Remming van progressie van schade aan de gewrichten hield aan tot week 52 zowel bij de populatie met verhoogde hs-CRP en/of ten minste 1 boterosie op baseline als de totale populatie in de groep behandeld met bimekizumab (gemiddelde verandering ten opzichte van baseline respectievelijk 0,10 en 0,10) en in de groep behandeld met adalimumab (gemiddelde verandering ten opzichte van baseline respectievelijk ‑0,17 en -0,12).
Het percentage patiënten zonder radiografische progressie van gewrichtsschade (gedefinieerd als een verandering van ≤ 0,5 ten opzichte van baseline in mTSS) van randomisatie tot week 52 in de populatie met verhoogde hs-CRP en/of ten minste 1 boterosie was 87,9% (N = 276/314) voor de bimekizumab-arm, 84,8% (N = 168/198) voor de arm die overstapte van placebo naar bimekizumab, en 94,1% (N = 96/102) voor de adalimumab-arm. Vergelijkbare percentages werden waargenomen in de totale studiepopulatie (89,3% [N = 326/365] voor de bimekizumab-arm, 87,8% [N = 207/237] voor de placebo-naar-bimekizumab-arm en 94,1% [N = 111/118] voor de adalimumab-arm).
Lichamelijk functioneren en andere gezondheidsgerelateerde uitkomsten
Zowel bDMARD-naïeve (BE OPTIMAL) als anti-TNFα-IR- (BE COMPLETE) patiënten die bimekizumab kregen, vertoonden significante verbetering ten opzichte van baseline in lichamelijk functioneren vergeleken met placebopatiënten in week 16 (p < 0,001), beoordeeld aan de hand van de HAQ-DI (LS Mean-verandering ten opzichte van baseline: respectievelijk -0,3 en -0,1 in BE OPTIMAL en -0,3 en 0 in BE COMPLETE). In beide onderzoeken bereikte een groter percentage patiënten een klinische betekenisvolle vermindering van ten minste 0,35 in HAQ-DI-score ten opzichte van baseline in de bimekizumab-groep vergeleken met placebo in week 16.
Met bimekizumab behandelde patiënten meldden significante verbetering ten opzichte van baseline in de Short Form-36 item Health Survey Physical Component Summary (SF-36 PCS)-score in week 16 vergeleken met placebo (LS Mean-verandering ten opzichte van baseline: 6,3 vs. 1,9, p < 0,001 in BE OPTIMAL en 6,2 vs. 0,1, p < 0,001 in BE COMPLETE).
In beide onderzoeken meldden patiënten behandeld met bimekizumab betekenisvolle vermindering in vermoeidheid ten opzichte van baseline zoals gemeten met de Functional Assessment of Chronic Illness Therapy (FACIT)-Fatigue-score in week 16 vergeleken met placebo. Betekenisvolle verbetering ten opzichte van baseline werd ook waargenomen in de Psoriatic Arthritis Impact of Disease-12 (PsAID-12)-score vergeleken met de placebogroep in week 16.
Patiënten met axiale betrokkenheid op baseline, ongeveer 74% van de patiënten (gedefinieerd als een Bath Ankylosing Spondylitis Disease Activity Index [BASDAI]-score ≥ 4), vertoonden grotere verbetering ten opzichte van baseline in BASDAI bij behandeling met bimekizumab vergeleken met placebo in week 16.
Verbeteringen bereikt in week 16 in alle hierboven genoemde metingen van lichamelijk functioneren en andere gezondheidsgerelateerde uitkomsten (HAQ-DI, SF-36 PCS, FACIT-Fatigue, PsAID-12-scores en BASDAI) werden behouden tot en met week 52 in BE OPTIMAL.
In BE OPTIMAL bereikte 65,5% van de patiënten behandeld met bimekizumab volledige nagelklaring (mNAPSI-herstel onder patiënten met mNAPSI groter dan 0 op baseline) in week 52.
Axiale spondyloartritis (nr-axSpA en AS)
De werkzaamheid en veiligheid van bimekizumab werden geëvalueerd bij 586 volwassen patiënten (van ten minste 18 jaar oud) met actieve axiale spondyloartritis (axSpA) in twee multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken, één bij niet-radiografische axiale spondyloartritis (nr-axSpA) en één bij spondylitis ankylopoetica (AS), ook bekend als radiografische axSpA. Het primaire eindpunt in beide onderzoeken was het percentage patiënten dat in week 16 een Assessment of SpondyloArthritis International Society (ASAS) 40-respons bereikte. In beide patiëntenpopulaties werden consistente resultaten gezien.
Het BE MOBILE 1-onderzoek (AS0010) evalueerde 254 patiënten met actieve nr-axSpA. De patiënten hadden axSpA (leeftijd van begin van de symptomen < 45 jaar), voldeden aan de ASAS-classificatiecriteria en hadden actieve ziekte zoals gedefinieerd door een Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) ≥ 4 en spinale pijn ≥ 4 (BASDAI-item 2) op een numerieke beoordelingsschaal (NRS) van 0 tot 10 en geen bewijs van radiografische veranderingen in de sacro-iliacale gewrichten die zouden voldoen aan de Modified New York-criteria voor AS. Patiënten hadden ook objectieve tekenen van ontsteking zoals aangegeven door een verhoogd niveau van C-reactieve proteïne (CRP) en/of bewijs van sacro-iliitis op Magnetic Resonance Imaging (MRI), evenals een geschiedenis van inadequate respons op 2 verschillende niet-steroïde anti-inflammatoire geneesmiddelen (NSAID’s) of intolerantie of contra-indicatie voor NSAID’s. Patiënten werden gerandomiseerd (1:1) om bimekizumab 160 mg elke 4 weken te ontvangen tot week 52 of placebo tot week 16 gevolgd door bimekizumab 160 mg elke 4 weken tot week 52. Op baseline hadden de patiënten gemiddeld 9 jaar (mediaan 5,5 jaar) symptomen van nr-axSpA. 10,6% van de patiënten werd eerder behandeld met een anti-TNFα-middel.
Het BE MOBILE 2-onderzoek (AS0011) evalueerde 332 patiënten met actieve AS bepaald door gedocumenteerd radiologisch bewijs (röntgenfoto’s) die voldeden aan de Modified New York-criteria voor AS. De patiënten hadden actieve ziekte zoals gedefinieerd door een BASDAI ≥ 4 en spinale pijn ≥ 4 (BASDAI-item 2) op een numerieke beoordelingsschaal (NRS) van 0 tot 10. Patiënten moesten in het verleden onvoldoende hebben gereageerd op 2 verschillende NSAID’s of NSAID’s niet verdragen of een contra-indicatie hebben. Patiënten werden gerandomiseerd (2:1) om bimekizumab 160 mg elke 4 weken te ontvangen tot week 52 of placebo tot week 16 gevolgd door bimekizumab 160 mg elke 4 weken tot week 52. Op baseline hadden de patiënten gemiddeld 13,5 jaar (mediaan 11 jaar) symptomen van AS. 16,3% van de patiënten werd eerder behandeld met een anti-TNFα-middel.
Klinische respons
Behandeling met bimekizumab resulteerde in significante verbetering van klachten en symptomen en mate van ziekteactiviteit in vergelijking met placebo in week 16 in zowel de nr-axSpA- als de AS-patiëntenpopulatie (zie tabel 9). De klinische respons bleef aanhouden tot week 52 in beide patiëntenpopulaties, zoals beoordeeld aan de hand van alle eindpunten in tabel 9.
Tabel 9: Klinische respons in BE MOBILE 1 en BE MOBILE 2
| BE MOBILE 1 (nr-axSpA) | BE MOBILE 2 (AS) | |||||
| Placebo (N = 126) n (%) | BKZ 160 mg Q4W (N = 128) n (%) | Verschil met placebo (95%-BI)a) | Placebo (N = 111) n (%) | BKZ 160 mg Q4W (N = 221) n (%) | Verschil met placebo (95%-BI)a) | |
ASAS 40 Week 16 Week 52 | 27 (21,4) | 61 (47,7)* 78 (60,9) | 26,2 (14,9, 37,5) | 25 (22,5) | 99 (44,8)* 129 (58,4) | 22,3 (11,5, 33,0) |
ASAS 40 in anti-TNFα-naïeve patiënten Week 16 Week 52 | (N = 109) 25 (22,9) | (N = 118) 55 (46,6) 73 (61,9) | 24,8 (12,4, 37,1) | (N = 94) 22 (23,4) | (N = 184) 84 (45,7)* 108 (58,7) | 22,3 (10,5, 34,0) |
ASAS 20 Week 16 Week 52 | 48 (38,1) | 88 (68,8)* 94 (73,4) | 30,7 (19,0, 42,3) | 48 (43,2) | 146 (66,1)* 158 (71,5) | 22,8 (11,8, 33,8) |
ASAS-partiële remissie Week 16 Week 52 | 9 (7,1) | 33 (25,8)* 38 (29,7) | 18,6 (9,7, 27,6) | 8 (7,2) | 53 (24,0)* 66 (29,9) | 16,8 (8,1, 25,5) |
ASDAS-major improvement Week 16 Week 52 | 9 (7,1) | 35 (27,3)* 47 (36,7) | 20,2 (11,2, 29,3) | 6 (5,4) | 57 (25,8)* 71 (32,1) | 20,4 (11,7, 29,1) |
BASDAI-50 Week 16 Week 52 | 27 (21,4) | 60 (46,9) 69 (53,9) | 25,3 (14,0, 36,6) | 29 (26,1) | 103 (46,6) 119 (53,8) | 20,5 (9,6, 31,4) |
BKZ 160 mg Q4W = bimekizumab 160 mg om de 4 weken. ASDAS = Ankylosing Spondylitis Disease Activity-score. NRI wordt gebruikt.
- a) Ongecorrigeerde verschillen worden getoond.
* p < 0,001 vs. placebo, aangepast voor multipliciteit.
Het percentage patiënten in BE MOBILE 1 dat ASDAS < 2,1 (een combinatie van ASDAS-inactieve ziekte [ID] en ASDAS-lage ziekte [LD]) bereikte in week 16 was 46,1% in de bimekizumab-groep vs. 21,1% in de placebogroep (meervoudige imputatie). In week 52 bereikte 61,6% van de patiënten in de bimekizumab-groep een ASDAS < 2,1, waaronder 25,2% in inactieve ziektetoestand (ASDAS < 1,3). Het percentage patiënten in BE MOBILE 2 dat ASDAS < 2,1 (combinatie van ASDAS-ID en ASDAS-LD) bereikte in week 16 was 44,8% in de bimekizumab-groep vs. 17,4% in de placebogroep (meervoudige imputatie). In week 52 bereikte 57,1% van de patiënten in de bimekizumab-groep een ASDAS < 2,1, waaronder 23,4% in de inactieve ziektetoestand (ASDAS < 1,3). Alle vier ASAS 40-componenten (totale rugpijn, ochtendstijfheid, Bath Ankylosing Spondylitis Functional Index [BASFI] en Patient’s Global Assessment of Disease Activity [PGADA]) waren verbeterd met bimekizumab-behandeling en droegen bij aan de totale ASAS 40-respons in week 16, en deze verbeteringen hielden stand tot week 52 in beide patiëntenpopulaties.
Verbeteringen in andere maten van ziekteactiviteit zijn weergegeven in tabel 10.
Tabel 10: Andere maten van werkzaamheid in BE MOBILE 1 en BE MOBILE 2
| BE MOBILE 1 (nr-axSpA) | BE MOBILE 2 (AS) | |||
| Placebo (N = 126) | BKZ 160 mg Q4W (N= 128) | Placebo (N = 111) | BKZ 160 mg Q4W (N = 221) | |
Nachtelijke rugpijn Baseline Gemiddelde verandering ten opzichte van baseline in week 16 Gemiddelde verandering ten opzichte van baseline in week 52 | 6,7 -1,7 | 6,9 -3,6* -4,3 | 6,8 -1,9 | 6,6 -3,3* -4,1 |
BASDAI Baseline Gemiddelde verandering ten opzichte van baseline in week 16 Gemiddelde verandering ten opzichte van baseline in week 52 | 6,7 -1,5 | 6,9 -3,1* -3,9 | 6,5 -1,9 | 6,5 -2,9* -3,6 |
BASMI Baseline Gemiddelde verandering ten opzichte van baseline in week 16 Gemiddelde verandering ten opzichte van baseline in week 52 | 3,0 -0,1 | 2,9 -0,4 -0,6 | 3,8 -0,2 | 3,9 -0,5** -0,7 |
hs-CRP (mg/l) Baseline (Geometrisch gemiddelde) Verhouding tot baseline in week 16 Verhouding tot baseline in week 52 | 5,0 0,8 | 4,6 0,4 0,4 | 6,7 0,9 | 6,5 0,4 0,3 |
BASMI = Bath Ankylosing Spondylitis Metrology Index. Hs-CRP = hooggevoelige C-reactieve proteïne. MI wordt gebruikt.
* p < 0,001 op referentie gebaseerde imputatie, vs. placebo, gecorrigeerd voor multipliciteit. ** p < 0,01 op referentie gebaseerde imputatie, vs. placebo, aangepast voor multipliciteit.
Bimekizumab werd in verband gebracht met een snel begin van de werkzaamheid in zowel de nr-axSpA- als de AS-patiëntenpopulatie.
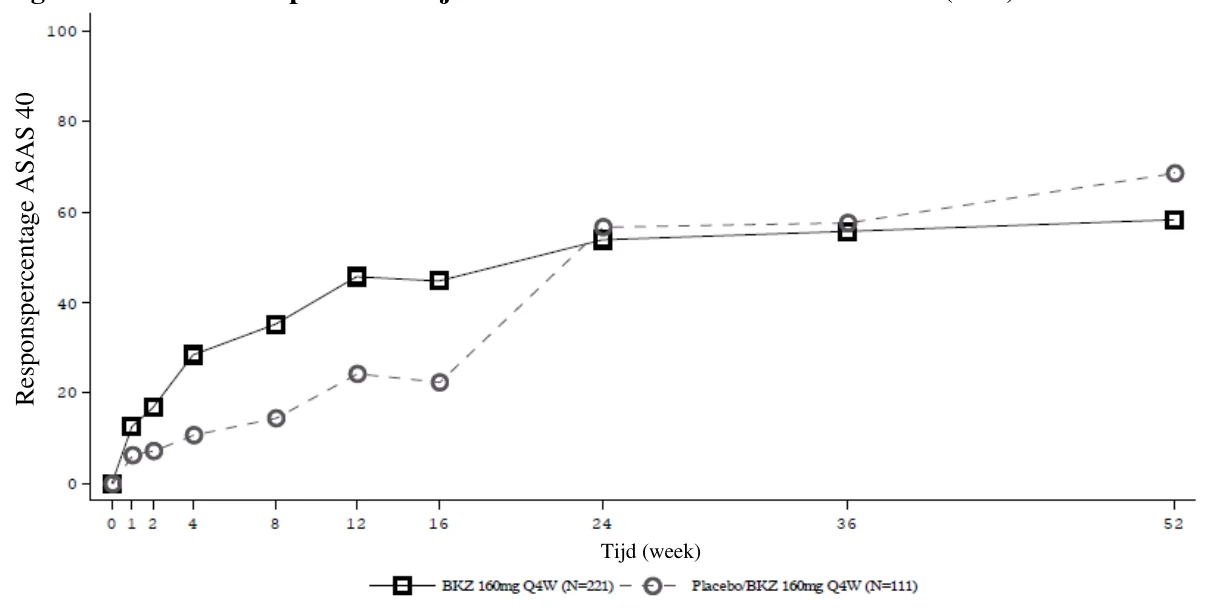
Behandelingsresponsen bij met bimekizumab behandelde patiënten voor ASAS 40 waren hoger dan die bij placebo vanaf week 1 in BE MOBILE 1 (16,4% vs. 1,6%, nominaal p < 0,001) en week 2 in BE MOBILE 2 (16,7% vs. 7,2%, nominaal p = 0,019).
Bimekizumab werd ook in verband gebracht met een snelle afname van systemische ontsteking zoals gemeten door hs-CRP-niveaus vanaf week 2 in zowel de nr-axSpA- als de AS-patiëntenpopulaties, met nominale p-waarden < 0,001 in beide studies.
Figuur 7: ASAS 40-respons in de tijd tot en met week 52 in BE MOBILE 1 (NRI)
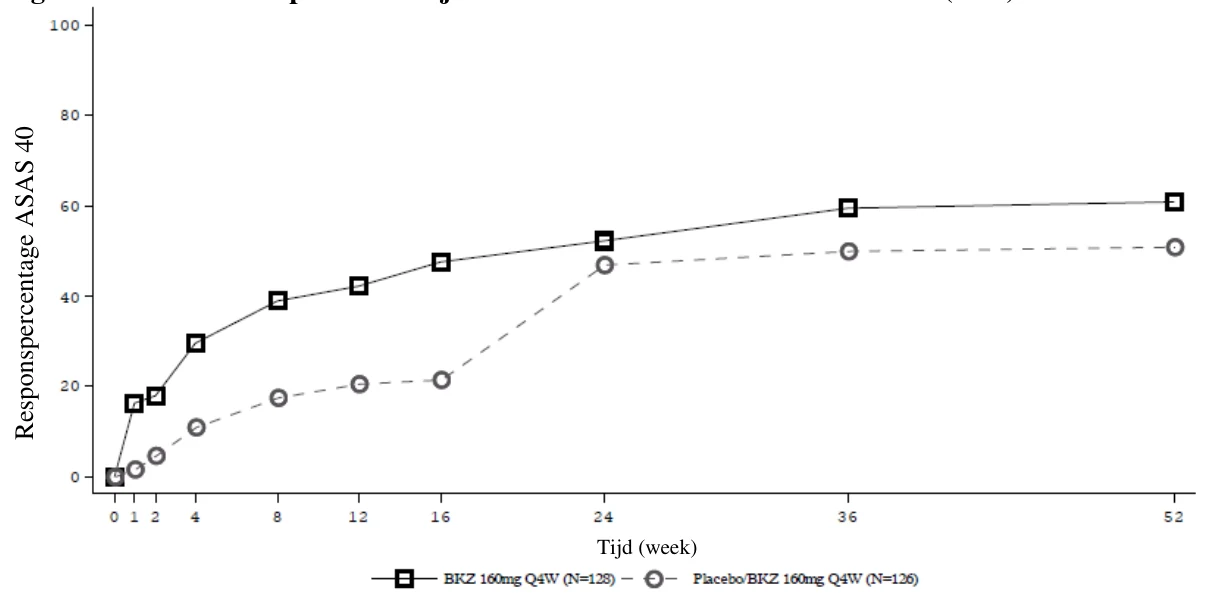
Patiënten op placebo schakelden in week 16 over op bimekizumab 160 mg Q4W.
Figuur 8: ASAS 40-respons in de tijd tot en met week 52 in BE MOBILE 2 (NRI)
Patiënten op placebo schakelden in week 16 over op bimekizumab 160 mg Q4W.
In een geïntegreerde analyse van BE MOBILE 1 en BE MOBILE 2 behield 82,1% van de met bimekizumab behandelde patiënten die in week 16 een ASAS 40-respons bereikten, deze respons in week 52.
De werkzaamheid van bimekizumab werd aangetoond ongeacht leeftijd, geslacht, ras, ziekteduur, ontstekingsstatus op baseline, ASDAS op baseline en gelijktijdig gebruik van cDMARD’s. Een vergelijkbare respons in ASAS 40 werd gezien bij patiënten ongeacht eerdere blootstelling aan anti-TNFα.
In week 16 was bij patiënten met enthesitis op baseline het percentage patiënten (NRI) met resolutie van enthesitis zoals beoordeeld met de Maastricht Ankylosing Spondylitis Enthesitis (MASES)-index groter bij behandeling met bimekizumab in vergelijking met placebo (BE MOBILE 1: 51,1% vs. 23,9% en BE MOBILE 2: 51,5% vs. 32,8%). De resolutie van enthesitis met bimekizumab hield stand tot week 52 in beide onderzoeken (BE MOBILE 1: 54,3% en BE MOBILE 2: 50,8%).
Vermindering van ontsteking
Bimekizumab verminderde ontsteking zoals gemeten met hs-CRP (zie tabel 8) en zoals beoordeeld door MRI in een beeldvormend subonderzoek. Tekenen van ontsteking werden beoordeeld door MRI op baseline en in week 16 en uitgedrukt als verandering ten opzichte van baseline in Spondyloarthritis Research Consortium of Canada (SPARCC)-score voor sacro-iliacale gewrichten en Ankylosing Spondylitis spine Magnetic Resonance Imagine-activiteit (ASspiMRI-a-score in de Berlijnse modificatie) voor de wervelkolom. Bij patiënten die werden behandeld met bimekizumab werd vermindering van ontstekingsverschijnselen in zowel de SI-gewrichten als de wervelkolom waargenomen in vergelijking met placebo (zie tabel 11). De vermindering van ontsteking zoals gemeten met hs-CRP en zoals beoordeeld door MRI hield aan tot week 52.
Tabel 11: Vermindering van ontsteking zoals beoordeeld door MRI in BE MOBILE 1 en BE MOBILE 2
| BE MOBILE 1 (nr-axSpA) | BE MOBILE 2 (AS) | |||
| Placebo | BKZ 160 mg Q4W | Placebo | BKZ 160 mg Q4W | |
SPARCC-score Gemiddelde verandering ten opzichte van baselinea) in week 16 Gemiddelde verandering ten opzichte van baselinea) in week 52 | -1,56 (N = 62) | -6,15 (N = 78) -7,57 (N = 67) | 0,59 (N = 46) | -4,51 (N = 81) -4,67 (N = 78) |
ASspiMRI-a-score (Berlijnse modificatie) Gemiddelde verandering ten opzichte van baseline a) in week 16 Gemiddelde verandering ten opzichte van baselinea) in week 52 | 0,03 (N = 60) | -0,36 (N = 74) -0,70 (N = 65) | -0,34 (N = 46) | -2,23 (N = 81) -2,38 (N = 77) |
- a) Verandering ten opzichte van baseline is gebaseerd op waargenomen gevallen zoals beoordeeld door centrale lezing van het gegevensbestand van week 52.
Lichamelijk functioneren en andere gezondheidsgerelateerde uitkomsten
Patiënten die werden behandeld met bimekizumab vertoonden een significante verbetering ten opzichte van baseline in fysiek functioneren zoals beoordeeld met BASFI in vergelijking met placebo (LS Mean-verandering ten opzichte van baseline in week 16 in BE MOBILE 1: -2,4 vs. -0,9, p < 0,001 en in BE MOBILE 2: -2,0 vs. -1,0, p < 0,001). Patiënten die werden behandeld met bimekizumab meldden een significante verbetering ten opzichte van baseline in vergelijking met patiënten behandeld met placebo in SF-36 PCS-score (LS Mean-verandering ten opzichte van baseline in week 16 in BE MOBILE 1: 9,3 vs. 5,4, p < 0,001 en in BE MOBILE 2: 8,5 vs. 5,2, p < 0,001).
Patiënten behandeld met bimekizumab meldden een significante verbetering ten opzichte van baseline in de gezondheidsgerelateerde kwaliteit van leven zoals gemeten door de AS Quality of Life Questionnaire (ASQoL) in vergelijking met placebo (LS Mean-verandering ten opzichte van baseline in week 16 in BE MOBILE 1: -4,9 vs. -2,3, p < 0,001 en in BE MOBILE 2: -4,6 vs. -3,0, p < 0,001), evenals een significante vermindering van vermoeidheid zoals beoordeeld door de FACIT-Fatigue-score (gemiddelde verandering ten opzichte van baseline in week 16 bij BE MOBILE 1: 8,5 voor bimekizumab vs. 3,9 voor placebo en in BE MOBILE 2: 8,4 voor bimekizumab vs. 5,0 voor placebo).
De in week 16 bereikte verbeteringen in alle maten van fysiek functioneren en andere bovengenoemde gezondheidsgerelateerde uitkomstmaten (scores voor BASFI, SF-36 PCS, ASQoL en FACIT-Fatigue) hielden in beide onderzoeken stand tot week 52.
Extra-articulaire manifestatie
In gepoolde gegevens van BE MOBILE 1 (nr-axSpA) en BE MOBILE 2 (AS) was het percentage patiënten dat in week 16 een voorval van uveïtis ontwikkelde lager met bimekizumab (0,6%) in vergelijking met placebo (4,6%). De incidentie van uveïtis bleef laag bij langdurige behandeling met bimekizumab (1,2/100 patiëntjaren in de gepoolde fase 2/3-onderzoeken).
Hidradenitis suppurativa
De veiligheid en werkzaamheid van bimekizumab werd geëvalueerd bij 1.014 volwassen patiënten (ten minste 18 jaar oud) met matige tot ernstige hidradenitis suppurativa (HS) in twee multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-onderzoeken (HS0003 – BE HEARD I en HS0004 - BE HEARD II). Patiënten hadden een diagnose van HS gedurende ten minste 6 maanden met Hurley Stadium II of Hurley Stadium III ziekte, en met ≥ 5 inflammatoire laesies (d.w.z. aantal abcessen plus aantal inflammatoire noduli) en hadden een voorgeschiedenis van ontoereikende respons op een kuur systemische antibiotica voor de behandeling van HS.
In beide studies werden patiënten gerandomiseerd (2:2:2:1) naar bimekizumab 320 mg elke 2 weken gedurende 48 weken (320 mg Q2W/Q2W) of bimekizumab 320 mg elke 4 weken gedurende 48 weken (320 mg Q4W/Q4W) of bimekizumab 320 mg elke 2 weken tot week 16 gevolgd door 320 mg elke 4 weken tot en met week 48 (320 mg Q2W/Q4W) of placebo tot week 16 gevolgd door bimekizumab 320 mg elke 2 weken tot en met week 48. Gelijktijdig gebruik van orale antibiotica was toegestaan als de patiënt gedurende 28 dagen voorafgaand aan de baseline een stabiele dosering doxycycline, minocycline of een gelijkwaardige systemische tetracycline gebruikte.
Het primaire werkzaamheidseindpunt in beide onderzoeken was de Hidradenitis Suppurativa Clinical Response 50 (HiSCR50) in week 16, d.w.z. ten minste 50% vermindering van het totale aantal abcessen en inflammatoire noduli zonder toename van het aantal abcessen of drainerende tunnels ten opzichte van de baseline.
De baselinekenmerken waren consistent in beide onderzoeken en weerspiegelden een populatie met matige tot ernstige HS. Patiënten hadden een mediane ziekteduur van 5,3 jaar (gemiddeld 8,0 jaar). De proporties Hurley stadium II en stadium III patiënten waren respectievelijk 55,7% (50,3% in HS0003 en 61,1% in HS0004) en 44,3% (49,7% in HS0003 en 38,9% in HS0004), en 8,5% kreeg gelijktijdig antibiotische therapie voor HS. Het gemiddelde van de totale score bij baseline van de dermatologische levenskwaliteitindex (Dermatology Life Quality Index, DLQI) was 11,4. 56,8% van de patiënten was vrouw en de gemiddelde leeftijd van alle patiënten was 36,6 jaar. 79,7% van de patiënten was wit en 10,8% was zwart of Afro-Amerikaans. 45,6% van de patiënten waren huidige rokers.
Klinische respons
Behandeling met bimekizumab resulteerde in klinisch relevante verbetering van de ziekteactiviteit vergeleken met placebo in week 16. De belangrijkste resultaten op het gebied van werkzaamheid worden weergegeven in tabel 12 en 13. De resultaten in tabel 12 weerspiegelen de vooraf gedefinieerde primaire analyse waarin systemisch antibiotica gebruik vóór week 16 resulteerde in toerekening van non-respons. In tabel 13 resulteerde alleen systemisch antibioticagebruik dat door de onderzoeker werd beschouwd als rescuebehandeling voor HS in toerekening van non-respons.
Tabel 12: Respons in BE HEARD I en BE HEARD II in week 16 - primaire analysea
| BE HEARD I | BE HEARD II | |||||
| Placebo (N=72) | BKZ 320 mg Q4W (N=144) | BKZ 320 mg Q2W (N=289) | Placebo (N=74) | BKZ 320 mg Q4W (N=144) | BKZ 320 mg Q2W (N=291) | |
| HiSCR50, % (95%-BI) | 28,7 (18,1, 39,3) | 45,3 (36,8, 53,8) | 47,8* (41,8, 53,7) | 32,2 (21,4, 42,9) | 53,8* (45,4, 62,1) | 52,0* (46,1, 57,8) |
| HiSCR75, % (95%-BI) | 18,4 (9,3, 27,5) | 24,7 (17,3, 32,1) | 33,4* (27,8, 39,1) | 15,6 (7,2, 24,0) | 33,7* (25,7, 41,7) | 35,7* (30,1, 41,3) |
HSSDD ergste huidpijn responsb % (95%-BI) | 15,0 (3,6, 26,5) | 22,1 (12,7, 31,4) | 32,3 (25,1, 39,5) | 10,9 (1,7, 20,1) | 28,6 (19,5, 37,8) | 31,8 (25,1, 38,4) |
- a) Patiënten die systemische antibiotica gebruiken om welke reden dan ook of die stoppen vanwege bijwerking of gebrek aan werkzaamheid, worden bij alle volgende bezoeken behandeld als non-responders voor responder variabelen (of worden meervoudig geïmputeerd voor continue variabelen). Andere ontbrekende gegevens werden geïmputeerd via meervoudige imputatie.
- b) Huidpijn respons, gebaseerd op de drempel voor klinisch betekenisvolle verandering binnen de patiënt (gedefinieerd als ten minste een afname van 3 punten ten opzichte van de baseline in Hidradenitis Suppurativa Symptom Daily Diary (HSSDD) wekelijkse score voor de ergste huidpijn) in week 16 onder deelnemers aan het onderzoek met een score van ≥3 bij de baseline. Voor BE HEARD I: N=46 voor placebo, N=103 voor BKZ Q4W en N=190 voor BKZ Q2W; BE HEARD II: N=49 voor placebo, N=108 voor BKZ Q4W en N=209 voor BKZ Q2W.
*p<0,025 versus placebo, aangepast voor multipliciteit.
Tabel 13: Respons in BE HEARD I en BE HEARD II in week 16 - ondersteunende analysea
| BE HEARD I | BE HEARD II | |||||
| Placebo (N=72) | BKZ 320 mg Q4W (N=144) | BKZ 320 mg Q2W (N=289) | Placebo (N=74) | BKZ 320 mg Q4W (N=144) | BKZ 320 mg Q2W (N=291) | |
| HiSCR50, % (95%-BI) | 34,0 (23,0, 45,1) | 53,5 (45,0, 62,0) | 55,2 (49,2, 61,1) | 32,3 (21,5, 43,1) | 58,5 (50,2, 66,8) | 58,7 (53,0, 64,5) |
| HiSCR75, % (95%-BI) | 18,3 (9,3, 27,3) | 31,4 (23,5, 39,4) | 38,7 (32,9, 44,5) | 15,7 (7,2, 24,1) | 36,4 (28,3, 44,5) | 39,7 (34,0, 45,5) |
HSSDD ergste huidpijn responsb % (95%-BI) | 16,1 (4,5, 27,8) | 25,3 (16,0, 34,7) | 36,7 (29,4, 44,1) | 11,1 (1,8, 20,4) | 32,9 (23,5, 42,4) | 36,7 (29,8, 43,6) |
- a) Post-hoc analyse (gemodificeerde non-responder imputatie [mNRI]): Patiënten die systemische antibiotica gebruiken als rescuemedicatie voor HS zoals gedefinieerd door de onderzoeker of die stoppen vanwege bijwerking of gebrek aan werkzaamheid, worden bij alle volgende bezoeken behandeld als non-responders voor responder variabelen (of worden meervoudig geïmputateerd voor continue variabelen). Andere ontbrekende gegevens werden geïmputeerd via meervoudige imputatie.
- b) Huidpijn respons, gebaseerd op de drempel voor klinisch betekenisvolle verandering binnen de patiënt (gedefinieerd als ten minste een afname van 3 punten ten opzichte van de baseline in Hidradenitis Suppurativa Symptom Daily Diary (HSSDD) wekelijkse score voor de ergste huidpijn) in week 16 onder deelnemers aan het onderzoek met een score van ≥3 bij de baseline. Voor BE HEARD I: N=46 voor placebo, N=103 voor BKZ Q4W en N=190 voor BKZ Q2W; BE HEARD II: N=49 voor placebo, N=108 voor BKZ Q4W en N=209 voor BKZ Q2W.
In beide onderzoeken trad de werking van bimekizumab al in week 2 in.
De werkzaamheid van bimekizumab werd aangetoond ongeacht eerdere behandeling met biologische geneesmiddelen en systemisch antibioticagebruik bij aanvang.
De klinische respons bleef aanhouden tot en met week 48 in beide onderzoeken (zie tabel 14).
Tabel 14: Respons in BE HEARD I en BE HEARD II in week 48 (mNRI*)
| BE HEARD I | BE HEARD II | |||||
| BKZ 320 mg Q4W/Q4W (N=144) | BKZ 320 mg Q2W/Q4W (N=146) | BKZ 320 mg Q2W/Q2W (N=143) | BKZ 320 mg Q4W/Q4W (N=144) | BKZ 320 mg Q2W/Q4W (N=146) | BKZ 320 mg Q2W/Q2W (N=145) | |
| HiSCR50, % | 52,7 | 61,4 | 60,6 | 63,2 | 63,8 | 60,6 |
| HiSCR75, % | 40,5 | 44,7 | 47,6 | 53,9 | 48,8 | 47,3 |
* mNRI (gemodificeerde nonresponder imputatie): Patiënten die systemische antibiotica gebruiken als rescuemedicatie voor HS, zoals gedefinieerd door de onderzoeker, of die stoppen vanwege bijwerkingen of gebrek aan werkzaamheid worden behandeld als non-responders bij alle volgende bezoeken voor respondervariabelen (of zijn onderhevig aan meervoudige imputatie voor continue variabelen). Andere ontbrekende gegevens werden geïmputeerd via meervoudige imputatie. Deze verkennende benadering voor behandeling van ontbrekende gegevens vond post hoc plaats.
Gezondheidsgerelateerde kwaliteit van leven
In beide studies ervoeren patiënten die werden behandeld met bimekizumab een grotere betekenisvolle verbetering vergeleken met placebo in hun gezondheidsgerelateerde kwaliteit van leven, zoals gemeten met de standaard huidspecifieke DLQI (tabel 15).
Tabel 15: Gezondheidsgerelateerde kwaliteit van leven in BE HEARD I en BE HEARD II in week 16
| BE HEARD I | BE HEARD II | |||||
| Placebo (N=72) | BKZ 320 mg Q4W (N=144) | BKZ 320 mg Q2W (N=289) | Placebo (N=74) | BKZ 320 mg Q4W (N=144) | BKZ 320 mg Q2W (N=291) | |
DLQI totale score Gemiddelde cfba (SE) | -2,9 (0,8) | -5,4 (0,6) | -5,0 (0,4) | -3,2 (0,6) | -4,5 (0,5) | -4,6 (0,3) |
DLQI-totaalscore varieert van 0 tot 30, waarbij hogere scores duiden op een lagere gezondheidsgerelateerde kwaliteit van leven HRQoL.
Patiënten die systemische antibiotica gebruiken als rescuemedicatie voor HS zoals gedefinieerd door de onderzoeker of die stoppen vanwege bijwerkingen of een gebrek aan werkzaamheid, worden meervoudig geïmputeerd. Andere ontbrekende gegevens werden geïmputeerd via meervoudige imputatie.
- a) cfb: verandering ten opzichte van de baseline.
De verbetering die in week 16 werd bereikt in de uitkomsten van de gezondheidsgerelateerde kwaliteit van leven met bimekizumab hield aan tot en met week 48.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Bimzelx in een of meerdere subgroepen van pediatrische patiënten met psoriasis, chronische idiopathische artritis en hidradenitis suppurativa (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetische (PK-)eigenschappen van bimekizumab waren vergelijkbaar bij patiënten met plaque-psoriasis, artritis psoriatica en axiale spondyloartritis (nr-axSpA en AS).
Op basis van PK populatieanalyses en gebruikmakend van een referentielichaamsgewicht van 90 kg, werden de schijnbare klaring en het verdelingsvolume van bimekizumab respectievelijk ongeveer 31 en 18% hoger geschat bij patiënten met hidradenitis suppurativa dan bij de eerder genoemde indicaties, met een geschatte halfwaardetijd bij HS van 20 dagen. Dientengevolge was de mediane steady state dalconcentratie bij een dosis van 320 mg elke 4 weken ongeveer 40% lager bij HS in vergelijking met andere indicaties.
Absorptie
Op basis van een farmacokinetische populatieanalyse bereikte bimekizumab, na een enkelvoudige subcutane dosis van 320 mg bij patiënten met plaque-psoriasis, een mediane (2,5e en 97,5e percentiel) piekplasmaconcentratie van 25 (12-50) μg/ml tussen 3 en 4 dagen na de dosis.
Uit de farmacokinetische populatieanalyse bleek dat bimekizumab werd geabsorbeerd met een gemiddelde absolute biologische beschikbaarheid van 70,1% bij gezonde vrijwilligers.
Op basis van gesimuleerde gegevens was de mediane (2,5e en 97,5e percentiel) piek- en dalconcentratie bij steady-state na subcutane toediening van 320 mg elke 4 weken respectievelijk 43 (20-91) µg/ml en 20 (7-50) µg/ml en de steady-state wordt bereikt na ongeveer 16 weken met een doseringsschema van elke 4 weken. Vergeleken met blootstelling na een enkele dosis toonde de farmacokinetische populatieanalyse aan dat patiënten een 1,74-voudige toename hadden in piekplasmaconcentraties en het gebied onder de curve (AUC) na herhaalde vierwekelijkse dosering.
Na overschakeling van het doseringsschema van 320 mg elke 4 weken naar het doseringsschema van 320 mg elke 8 weken in week 16, wordt steady-state ongeveer 16 weken na de omschakeling bereikt. Mediane (2,5e en 97,5e percentiel) piek- en dalplasmaconcentraties zijn respectievelijk 30 (14 -60) μg/ml en 5 (1-16) μg/ml.
Distributie
Op basis van de farmacokinetische populatieanalyse was het mediane (variatiecoëfficiënt %) distributievolume (V/F) bij steady-state 11,2 l (30,5%) bij patiënten met plaque-psoriasis.
Biotransformatie
Bimekizumab is een monoklonaal antilichaam en zal naar verwachting op dezelfde manier als endogene immunoglobulinen worden afgebroken tot kleine peptiden en aminozuren via katabole paden.
Eliminatie
Op basis van de farmacokinetische populatieanalyse was de mediane (variatiecoëfficiënt %) schijnbare klaring (CL/F) van bimekizumab 0,337 l/dag (32,7%) en de gemiddelde terminale eliminatiehalfwaardetijd van bimekizumab was 23 dagen in klinische onderzoeken bij patiënten met plaque-psoriasis.
Lineariteit/non-lineariteit
Bimekizumab vertoonde dosis proportionele farmacokinetiek bij patiënten met plaque-psoriasis over een dosisbereik van 64 mg tot 480 mg na meerdere subcutane toedieningen, waarbij de schijnbare klaring (CL/F) onafhankelijk is van de dosis.
Farmacokinetische/farmacodynamische relatie
Een populatiemodel voor farmacokinetiek/farmacodynamiek werd ontwikkeld met behulp van alle beschikbare gegevens bij patiënten met matige tot ernstige plaque-psoriasis. De analyse toonde aan dat hogere bimekizumab-concentraties verband houden met betere respons op de Psoriasis Area and Severity Index (PASI) en Investigators Global Assessment (IGA). Een dosis van 320 mg elke 4 weken bleek een geschikte dosis voor de initiële behandelingsperiode en 320 mg elke 8 weken is geschikt voor de onderhoudsperiode voor de meerderheid van patiënten met matige tot ernstige plaque-psoriasis (zie Speciale populaties, Lichaamsgewicht).
Speciale populaties
Lichaamsgewicht
Populatiemodellen voor farmacokinetiek geven aan dat de blootstelling verminderde naarmate het lichaamsgewicht hoger werd. De voorspelde gemiddelde plasmaconcentratie bij volwassen patiënten van ≥ 120 kg was na een subcutane injectie van 320 mg minstens 30% lager dan bij volwassen patiënten die 90 kg wogen. Een dosisaanpassing zou van toepassing kunnen zijn bij sommige patiënten (zie rubriek 4.2).
Ouderen
Op basis van een farmacokinetische populatieanalyse met een beperkt aantal oudere patiënten (n = 355 voor de leeftijd ≥ 65 jaar en n = 47 voor de leeftijd ≥ 75 jaar) was de schijnbare klaring (CL/F) bij oudere patiënten en patiënten jonger dan 65 jaar vergelijkbaar. Er is geen dosisaanpassing vereist (zie rubriek 4.2).
Verminderde nier- of leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van bimekizumab te bepalen. Eliminatie via de nieren van intact bimekizumab, een monoklonaal IgG-antilichaam, is naar verwachting laag en van gering belang. IgG’s worden voornamelijk geëlimineerd via intracellulair katabolisme en leverinsufficiëntie zal naar verwachting geen invloed hebben op de klaring van bimekizumab. Op basis van farmacokinetische populatieanalyse hadden leverfunctiemarkers (ALAT/bilirubine) geen invloed op de bimekizumab-klaring bij patiënten met plaque-psoriasis.
Ras
Er werden in een klinisch farmacokinetisch onderzoek geen verschillen van betekenis waargenomen in de blootstelling aan bimekizumab bij Japanse of Chinese patiënten in vergelijking met Kaukasische patiënten. Er is geen dosisaanpassing vereist.
Geslacht
Populatiemodellen voor farmacokinetiek geven aan dat vrouwen mogelijk een 10% snellere schijnbare klaring (CL/F) hebben ten opzichte van mannen en dat is niet klinisch significant. Er is geen dosisaanpassing vereist.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen op basis van weefselkruisreactiviteitstesten, toxiciteitsonderzoeken bij herhaalde toediening (waaronder eindpunten voor veiligheidsfarmacologie en beoordeling van vruchtbaarheid gerelateerde eindpunten) en evaluatie van pre- en postnatale ontwikkeling bij de cynomolgus-aap.
Bij cynomolgus-apen waren aan bimekizumab gerelateerde effecten beperkt tot mucocutane veranderingen, in overeenstemming met de farmacologische modulatie van commensale microflora.
Er werden geen onderzoeken naar mutageniciteit of carcinogeniciteit uitgevoerd met bimekizumab. Men verwacht echter niet dat monoklonale antilichamen DNA of chromosomen beschadigen. In een 26 weken durend onderzoek naar chronische toxiciteit bij cynomolgus-apen werden geen pre-neoplastische of neoplastische laesies waargenomen bij een dosis die leidde tot 109 keer de menselijke blootstelling bij 320 mg elke 4 weken.
In een onderzoek naar peri- en postnatale ontwikkeling bij de cynomolgus-aap liet bimekizumab geen effecten zien op de zwangerschap, geboorte, overleving van de baby en foetale en postnatale ontwikkeling bij toediening tijdens organogenese tot de geboorte in een dosering die leidde tot 27 keer de menselijke blootstelling bij 320 mg elke 4 weken, op basis van de AUC. Bij de geboorte waren serumconcentraties van bimekizumab bij de apenjongen vergelijkbaar met die van de moeders.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Glycine
Natriumacetaattrihydraat
Glaciaal azijnzuur
Polysorbaat 80
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bimzelx 160 mg, oplossing voor injectie in voorgevulde spuit
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht.
De voorgevulde spuit kan worden bewaard bij kamertemperatuur (maximaal 25°C) voor een periode van maximaal 25 dagen met bescherming tegen licht. Eenmaal uit de koelkast verwijderd en opgeslagen onder deze omstandigheden, moet de voorgevulde spuit worden weggegooid na 25 dagen of op de vervaldatum die op de verpakking staat, afhankelijk van wat zich het eerst voordoet. Op de doos staat een veld waarin de datum van verwijdering uit de koelkast genoteerd kan worden.
Bimzelx 320 mg, oplossing voor injectie in voorgevulde spuit
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht.
De voorgevulde spuit kan worden bewaard bij kamertemperatuur (maximaal 25°C) voor een periode van maximaal 25 dagen met bescherming tegen licht. Eenmaal uit de koelkast verwijderd en opgeslagen onder deze omstandigheden moet de voorgevulde spuit worden weggegooid na 25 dagen of op de vervaldatum die op de verpakking staat, afhankelijk van wat zich het eerst voordoet. Op de doos staat een veld waarin de datum van verwijdering uit de koelkast genoteerd kan worden.
Bimzelx 160 mg, oplossing voor injectie in voorgevulde pen
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De voorgevulde pen in de buitenverpakking bewaren ter bescherming tegen licht.
De voorgevulde pen kan worden bewaard bij kamertemperatuur (maximaal 25°C) voor een periode van maximaal 25 dagen met bescherming tegen licht. Eenmaal uit de koelkast verwijderd en opgeslagen onder deze omstandigheden, moet de voorgevulde pen worden weggegooid na 25 dagen of op de vervaldatum die op de verpakking staat, afhankelijk van wat zich het eerst voordoet. Op de doos staat een veld waarin de datum van verwijdering uit de koelkast genoteerd kan worden.
Bimzelx 320 mg, oplossing voor injectie in voorgevulde pen
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De voorgevulde pen in de buitenverpakking bewaren ter bescherming tegen licht.
De voorgevulde pen kan worden bewaard bij kamertemperatuur (maximaal 25°C) voor een periode van maximaal 25 dagen met bescherming tegen licht. Eenmaal uit de koelkast verwijderd en opgeslagen onder deze omstandigheden moet de voorgevulde pen worden weggegooid na 25 dagen of op de vervaldatum die op de verpakking staat, afhankelijk van wat zich het eerst voordoet. Op de doos staat een veld waarin de datum van verwijdering uit de koelkast genoteerd kan worden.
6.5 Aard en inhoud van de verpakking
Bimzelx 160 mg, oplossing voor injectie in voorgevulde spuit
Voorgevulde 1ml-spuit (Type I-glas) met een met fluoropolymeer gelamineerde broombutylrubberen stop, met een dunwandige naald van 27G x ½" en een rigide naaldbescherming (bestaande uit een naaldafdekking van thermoplastisch elastomeer en een rigide beschermer van polypropyleen), gemonteerd in een automatische naaldbescherming.
Verpakkingsgrootte van 1 voorgevulde spuit.
Verpakkingsgrootte van 2 voorgevulde spuiten.
Meervoudige verpakking met 3 (3 verpakkingen van 1) voorgevulde spuiten. Meervoudige verpakking met 4 (2 verpakkingen van 2) voorgevulde spuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Bimzelx 320 mg, oplossing voor injectie in voorgevulde spuit
Voorgevulde 2ml-spuit (Type I glas) met een fluorpolymeer gelamineerde broombutylrubberen stop, met een dunwandige naald van 27G x ½" en een rigide naaldbescherming (bestaande uit een naaldafdekking van thermoplastisch elastomeer en een rigide beschermer van polypropyleen), gemonteerd in een automatische naaldbescherming.
Verpakkingsgrootte van 1 voorgevulde spuit.
Meervoudige verpakking met 3 (3 verpakkingen van 1) voorgevulde spuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Bimzelx 160 mg, oplossing voor injectie in voorgevulde pen
Voorgevulde 1ml-pen met een voorgevulde spuit (Type I-glas) met een met fluoropolymeer gelamineerde broombutylrubberen stop, met een dunwandige naald van 27G x ½" en een rigide naaldbescherming bestaande uit een naaldafdekking van thermoplastisch elastomeer en een rigide beschermer van polypropyleen.
Verpakkingsgrootte van 1 voorgevulde pen.
Verpakkingsgrootte van 2 voorgevulde pennen.
Meervoudige verpakking met 3 (3 verpakkingen van 1) voorgevulde pennen. Meervoudige verpakking met 4 (2 verpakkingen van 2) voorgevulde pennen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Bimzelx 320 mg, oplossing voor injectie in voorgevulde pen
Voorgevulde injectiepen van 2 ml (Type I glas) met een fluorpolymeer gelamineerde broombutylrubberen stop, met een dunwandige naald van 27G x ½" en een rigide naaldbescherming bestaande uit een naaldafdekking van thermoplastische elastomeer en een rigide beschermer van polypropyleen).
Verpakkingsgrootte van 1 voorgevulde pen.
Meervoudige verpakking met 3 (3 verpakkingen van 1) voorgevulde pennen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
UCB Pharma S.A.
Allée de la Recherche 60
B-1070 Bruxelles
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bimzelx 160 mg, oplossing voor injectie in een voorgevulde spuit
EU/1/21/1575/001
EU/1/21/1575/002
EU/1/21/1575/003
EU/1/21/1575/004
Bimzelx 320 mg oplossing voor injectie in een voorgevulde spuit
EU/1/21/1575/009
EU/1/21/1575/010
Bimzelx 160 mg, oplossing voor injectie in een voorgevulde pen
EU/1/21/1575/005
EU/1/21/1575/006
EU/1/21/1575/007
EU/1/21/1575/008
Bimzelx 320 mg oplossing voor injectie in een voorgevulde pen
EU/1/21/1575/011
EU/1/21/1575/012
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 augustus 2021
Datum van laatste verlenging:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.