


SmPC (samenvatting van de productkenmerken) - Beyonttra
1. NAAM VAN HET GENEESMIDDEL
BEYONTTRA 356 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat acoramidishydrochloride overeenkomend met 356 mg acoramidis.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Witte, ovale filmomhulde tabletten van ongeveer 15 mm × 7,5 mm, bedrukt met “BEYONTTRA” in het zwart aan één kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
BEYONTTRA is geïndiceerd voor de behandeling van wild-type of variant transthyretine-amyloïdose bij volwassen patiënten met cardiomyopathie (ATTR-CM).
4.2 Dosering en wijze van toediening
De behandeling dient te worden gestart door een arts die deskundig is op het gebied van de behandeling van patiënten met transthyretine-amyloïdose cardiomyopathie (ATTR-CM).
Dosering
De aanbevolen dosering van acoramidis is 712 mg (twee tabletten, 356 mg) oraal, tweemaal daags, wat overeenkomt met een totale dagelijkse dosis van 1.424 mg.
Er zijn geen gegevens beschikbaar over de werkzaamheid bij patiënten met New York Heart Association (NYHA)-klasse IV (zie rubriek 5.1).
Gemiste dosis
Er mag geen dubbele dosis worden ingenomen om gemiste individuele doses in te halen. De dosering moet op het volgende geplande tijdstip worden hervat.
Speciale populaties
Ouderen
Er is bij oudere patiënten (≥ 65 jaar) geen dosisaanpassing noodzakelijk (zie rubriek 5.2).
Nierinsufficiëntie
Gezien de lage renale klaring van acoramidis is geen dosisaanpassing vereist (zie rubriek 5.2). Gegevens bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) zijn beperkt (zie rubrieken 4.4 en 5.2) en er zijn geen gegevens voor patiënten die dialyse ondergaan. Daarom moet acoramidis met voorzichtigheid worden gebruikt bij deze populatie.
Leverinsufficiëntie
Er is geen onderzoek gedaan naar acoramidis bij patiënten met leverinsufficiëntie. Om die reden wordt acoramidis niet aanbevolen voor gebruik in deze populatie (zie rubrieken 4.4 en 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van acoramidis bij pediatrische patiënten voor de indicatie ‘behandeling van wild-type of variant transthyretine-amyloïdose met cardiomyopathie’.
Wijze van toediening
Oraal gebruik.
De filmomhulde tabletten dienen in hun geheel te worden doorgeslikt. BEYONTTRA mag met water worden ingenomen, met of zonder voedsel.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Leverinsufficiëntie
Acoramidis is niet onderzocht bij patiënten met leverinsufficiëntie. Om die reden wordt acoramidis niet aanbevolen voor gebruik in deze populatie (zie rubrieken 4.2 en 5.2).
Nierinsufficiëntie
Gegevens bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) zijn beperkt (zie rubrieken 4.4 en 5.2) en er zijn geen gegevens voor patiënten die dialyse ondergaan. Daarom moet acoramidis met voorzichtigheid worden gebruikt bij deze populatie.
Renale hemodynamische parameters
Patiënten die met acoramidis werden behandeld, hadden een aanvankelijke daling in geschatte glomerulaire filtratiesnelheid (eGFR) in de eerste maand van de behandeling en een daarmee corresponderende toename in gemeten serumcreatinine (zie rubriek 5.1).
Deze verandering in eGFR en serumcreatinine was niet-progressief, reversibel bij die patiënten bij wie de behandeling werd onderbroken, en werd niet in verband gebracht met nierschade, wat past bij een renaal hemodynamisch effect.
Informatie over hulpstoffen
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van acoramidis op andere geneesmiddelen
Transportersystemen
Op basis van een klinisch onderzoek bij gezonde volwassen vrijwilligers wordt niet verwacht dat remming van de organische anionentransporters (OAT)-1 en -3 zal leiden tot klinisch relevante geneesmiddelinteracties met OAT-1- en OAT-3-substraten (bijv. niet-steroïde anti-inflammatoire geneesmiddelen, bumetanide, furosemide, lamivudine, methotrexaat, oseltamivir, tenofovir, ganciclovir, adefovir, cidofovir, zidovudine, zalcitabine).
Op basis van een in vitro-onderzoek wordt bij klinisch relevante concentraties geen geneesmiddeleninteractie verwacht met gelijktijdig toegediende substraten van borstkankerresistentie-eiwit (BCRP).
Op basis van in vitro-onderzoeken is het onwaarschijnlijk dat acoramidis klinisch relevante uridine-5'-difosfo (UDP)-glucuronosyltransferase-afhankelijke of cytochroom P450-afhankelijke geneesmiddeleninteracties veroorzaakt. Acoramidis bleek echter een remmer van CYP2C8 en CYP2C9 in vitro te zijn. Er is geen in vivo-onderzoek uitgevoerd. Daarom moeten gelijktijdige CYP2C8- en CYP2C9-substraten met een smalle therapeutische breedte met voorzichtigheid worden gebruikt.
Effect van andere geneesmiddelen op acoramidis
Diuretica
Op basis van populatie-farmacokinetische analyse heeft het gelijktijdig gebruik van diuretica bij patiënten geen invloed op de steady-state plasmaconcentraties van acoramidis.
Borstkankerresistentie-eiwit-remmers
Acoramidis is een substraat voor BCRP. Op basis van een in vitro-onderzoek wordt geen klinisch relevante interactie verwacht met BCRP-remmers.
Maagzuurremmende middelen
Er is geen specifieke in vivo geneesmiddelinteractiestudie met maagzuurremmende middelen uitgevoerd. Het effect van maagzuurremmende middelen op de farmacokinetiek van acoramidis is dus onbekend. Ondanks de bekende pH-afhankelijke oplosbaarheid van acoramidis in het fysiologische pH-bereik, werden er geen verschillen waargenomen in de systemische blootstelling aan acoramidis of in de farmacodynamische marker (TTR-stabilisatie) tussen patiënten die maagzuurremmende middelen namen en patiënten die geen maagzuurremmende middelen namen, in de fase 3-studie.
Effect op laboratoriumtest
Acoramidis kan de serumconcentraties van vrije thyroxine verlagen, zonder een daarmee gepaard gaande verandering in het schildklierstimulerend hormoon (TSH). Er zijn geen overeenkomstige klinische bevindingen die wijzen op schildklierdisfunctie waargenomen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van acoramidis bij zwangere vrouwen.
Uit dieronderzoek is ontwikkelingstoxiciteit gebleken bij een dosis die ook maternale toxiciteit veroorzaakte (zie rubriek 5.3). Acoramidis wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of acoramidis of de metabolieten in de moedermelk wordt/worden uitgescheiden. Beschikbare gegevens uit dieronderzoek hebben uitscheiding van acoramidis in de melk aangetoond (voor details zie rubriek 5.3). Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Acoramidis mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid bij de mens beschikbaar. Verminderde vruchtbaarheid is niet waargenomen in niet-klinische onderzoeken naar supratherapeutische blootstellingen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
BEYONTTRA heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Op basis van de klinische studie waren de meest gerapporteerde bijwerkingen diarree (11,6%) en jicht (11,2%).
Lijst van bijwerkingen in tabelvorm
De veiligheidsgegevens weerspiegelen de blootstelling van 421 deelnemers met ATTR-CM aan acoramidis 712 mg tweemaal daags oraal (toegediend als twee tabletten van 356 mg) in een pivotale gerandomiseerde, dubbelblinde, placebogecontroleerde fase 3-studie met een vaste behandelingsduur van 30 maanden bij patiënten met de diagnose ATTR-CM.
Bijwerkingen worden hieronder vermeld per systeem/orgaanklasse (SOC) en frequentiecategorie volgens MedDRA. Daarbij wordt de standaardconventie gebruikt: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100). De bijwerkingen in de tabel hieronder zijn afkomstig van cumulatieve klinische gegevens van deelnemers met ATTR-CM.
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Zeer vaak |
| Maagdarmstelselaandoeningen | Diarree |
| Voedings- en stofwisselingsstoornissen | Jicht |
Beschrijving van geselecteerde bijwerkingen
De meeste gevallen van diarree en jicht waren niet ernstig en verdwenen vanzelf.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen klinische ervaring met overdosering.
In geval van een vermoedelijke overdosering moet de behandeling symptomatisch en ondersteunend zijn.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Cardiale therapie, overige cardiale preparaten. ATC-code: C01EB25.
Werkingsmechanisme
Transthyretine-amyloïde cardiomyopathie wordt geïnitieerd doordat het transthyretine (TTR)-tetrameer uiteenvalt in de monomeren waaruit het is opgebouwd. Deze monomeren worden verkeerd gevouwen en klonteren samen tot oligomere amyloïde precursors die in het hart worden afgezet, waar ze amyloïde fibrillen vormen.
Acoramidis is een specifieke TTR-stabilisator. Acoramidis is ontwikkeld om de ziektebeschermende genetische variant (T119M) na te bootsen, door de vorming van waterstofbruggen met aangrenzende serineresiduen binnen beide thyroxinebindingsplaatsen van het tetrameer. Deze interactie versterkt de stabiliteit van het tetrameer en remt de splitsing tot monomeren, en vertraagt daarmee het amyloïdogene proces dat in ATTR-CM resulteert.
Farmacodynamische effecten
Vrijwel volledige stabilisatie van transthyretine werd waargenomen met acoramidis bij wild-type en bij alle geteste amyloïdogene varianten, inclusief de meest voorkomende genotypes V30M (p.V50M), T60A (p.T80A) en V122I (p.V142I). In de ATTRibute-CM-studie werd bij patiënten (wild-type en variant ATTR) die waren behandeld met acoramidis (712 mg tweemaal daags) een vrijwel volledige (≥ 90%) TTR-stabilisatie waargenomen bij de eerste beoordeling na afloop van dosering (dag 28) en deze bleef aanhouden tot en met maand 30. Bij alle metingen na de baseline (van dag 28 tot en met maand 30) was de TTR-waarde in de acoramidisgroep hoger ten opzichte van de placebogroep (in maand 30, gemiddelde verandering ten opzichte van baseline is 9,1 mg/dl bij acoramidis vergeleken met 1,3 mg/dl bij placebo).
In de ATTRibute-CM-studie liet de toename in N-terminal prohormone of brain natriuretic peptide (NT-proBNP) in maand 30 een voorkeur zien voor acoramidis, waarbij de toename de helft was van die bij placebo. Er werd ook een kleinere toename in troponine I waargenomen bij acoramidis vergeleken met placebo.
In de ATTRibute-CM-studie was het gemiddelde serumcreatinine (en de geschatte GFR) op de baseline 110,0 μmol/l (eGFR: 60,9 ml/min/1,73 m2) in de acoramidisgroep en 109,0 μmol/l (eGFR: 61,0 ml/min/1,73 m2) in de placebogroep. Op dag 28 was er een verandering ten opzichte van de baseline in de gemiddelde serumcreatininewaarde (eGFR) die groter was in de acoramidisgroep (waargenomen serumcreatininewaarden op dag 28: 129,3 μmol/l, eGFR: 52,4 ml/min/1,73 m2) vergeleken met de placebogroep (waargenomen serumcreatininewaarden op dag 28: 110,6 μmol/l, eGFR: 60,0 ml/min/1,73 m2). Na dag 28 bleven de serumcreatininewaarden (eGFR) in de groep met acoramidis stabiel voor de rest van de studie. Er was een progressieve stijging van de serumcreatininewaarde en een overeenkomstig progressieve afname van de eGFR in de placebogroep ten opzichte van de baseline tot en met maand 30. In maand 30 waren de serumcreatininewaarden respectievelijk 123,4 μmol/l (eGFR: 55,1 ml/min/1,73 m2) en 117,2 μmol/l (eGFR: 57,2 ml/min/1,73 m2) voor acoramidis en placebo. De waargenomen toename van de serumcreatininewaarde en de overeenkomstige afname van de eGFR die werd gezien in patiënten die met acoramidis werden behandeld, was reversibel indien de behandeling werd onderbroken.
Elektrofysiologisch hartonderzoek
De maximale dosis acoramidis, 1.780 mg, die als enkelvoudige dosis werd onderzocht bij gezonde volwassen vrijwilligers, had geen klinisch relevant effect op de hartgeleiding of repolarisatie (er werd geen effect op de concentratie-QTc waargenomen). Deze waarnemingen duiden op een laag risico op proaritmie.
Klinische werkzaamheid en veiligheid
De ATTRibute-CM-studie was een multicenter, internationaal, gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek uitgevoerd bij 632 deelnemers met wild-type of variant (erfelijk of de novo) ATTR-CM en hartfalen van NYHA-klasse I-III, met huidige of eerdere symptomen van hartfalen. Deelnemers werden 2:1 gerandomiseerd om tweemaal daags acoramidis 712 mg (n = 421) of een vergelijkbare placebo (n = 211) te krijgen gedurende 30 maanden. De toewijzing van de behandeling werd gestratificeerd op basis van of deelnemers variant ATTR-CM (ATTRv-CM) of wild-type ATTR-CM (ATTRwt-CM) hadden, en op basis van de ernst van de ziekte bij aanvang, dat wil zeggen NT-proBNP-waarde en nierfunctie (eGFR). Patiënten met een eGFR < 15 ml/min/1,73 m2 werden uitgesloten van deelname aan het onderzoek.
Tabel 2: Demografische gegevens en beginkenmerken van de patiënten (mITT-populatie1)
| Kenmerk | Acoramidis N = 409 | Placebo N = 202 |
| Leeftijd — jaren | ||
| Gemiddelde (standaarddeviatie) | 77,3 (6,5) | 77,0 (6,7) |
| Geslacht — aantal (%) | ||
| Mannelijk | 374 (91,4) | 181 (89,6) |
| Vrouwelijk | 35 (8,6) | 21 (10,4) |
| TTR genotype2 — aantal (%) | ||
| ATTRv | 39 (9,5) | 20 (9,9) |
| ATTRwt | 370 (90,5) | 182 (90,1) |
| NYHA-klasse — aantal (%) | ||
| NYHA klasse I | 51 (12,5) | 17 (8,4) |
| NYHA klasse II | 288 (70,4) | 156 (77,2) |
| NYHA klasse III | 70 (17,1) | 29 (14,4) |
| eGFR2 (ml/min/1,73 m2) – aantal (%) | ||
| eGFR ≥ 45 | 344 (84,1) | 173 (85,6) |
| eGFR < 45 | 65 (15,9) | 29 (14,4) |
| NT-proBNP2 (pg/ml) – aantal (%) | ||
| ≤ 3.000 | 268 (65,5) | 133 (65,8) |
| > 3.000 | 141 (34,5) | 69 (34,2) |
| ATTR NAC stadium3 — aantal (%) | ||
| I | 241 (58,9) | 120 (59,4) |
| II | 130 (31,8) | 66 (32,7) |
| III | 38 (9,3) | 16 (7,9) |
| Kenmerk | Acoramidis N = 409 | Placebo N = 202 |
| Geschiedenis van permanente pacemaker – aantal (%) | 77 (18,8) | 38 (18,8) |
| Geschiedenis van atriale fibrillatie – aantal (%) | 236 (57,7) | 117 (57,9) |
Afkortingen: ATTRv = variant transthyretine-amyloïd, ATTRwt = wild-type transthyretine-amyloïd, NAC = National Amyloidosis Centre (Londen, VK), NYHA = New York Heart Association, eGFR = geschatte glomerulaire filtratiesnelheid, NT-proBNP = N-terminaal pro-‘Brain Natriuretic Peptide’, TTR = transthyretine 1 mITT = gewijzigde intentie voor behandelen (eGFR bij baseline ≥ 30 ml/min/1,73 m2). 2 Stratificatiefactoren.
3 NAC stadium I (NT-proBNP ≤ 3.000 pg/ml en eGFR ≥ 45 ml/min/1,73 m2), Stadium II (NT-proBNP ≤ 3.000 pg/ml en eGFR < 45 ml/min/1,73 m2 of NT-proBNP > 3.000 pg/ml en eGFR ≥ 45 ml/min/1,73 m2), Stadium III (NT-proBNP > 3.000 pg/ml en eGFR < 45 ml/min/1,73 m2).
Deelnemers mochten na 12 maanden in het onderzoek beginnen met open-labelgebruik van tafamidis indien dit als gelijktijdig geneesmiddel werd voorgeschreven. In totaal kregen 107 deelnemers tafamidis; 61 (14,9%) in de acoramidis-arm en 46 (22,8%) in de placebo-arm.
De primaire doelstelling van het onderzoek was om de superioriteit van acoramidis ten opzichte van placebo vast te stellen op een hiërarchisch eindpunt waaronder overlijden ongeacht de oorzaak (ACM) en cumulatieve frequentie van ziekenhuisopnames door cardiovasculaire oorzaak (CVH) vielen. Secundaire doelstellingen waren onder andere beoordeling van ACM, CVH, 6 minuten-looptest (6MWD), totaal samenvattende score Kansas City cardiomyopathievragenlijst (KCCQ) (een maat voor de kwaliteit van leven), serum-TTR-waarde en NT-proBNP. De belangrijkste werkzaamheidsanalyses werden uitgevoerd bij de 611 deelnemers in de aangepaste intent-to-treat (mITT)-populatie, zonder aanpassing voor de introductie van open-label tafamidis.
Werkzaamheidsanalyse
Gedurende het 30 maanden durend onderzoek werd voor de werkzaamheidsanalyse de gestratificeerde Finkelstein-Schoenfeld (F-S)-test hiërarchisch toegepast op ACM en CVH. De methode vergeleek elke deelnemer met alle andere deelnemers binnen elk stratum op een paarsgewijze manier. Bij deze hiërarchische aanpak worden deelnemers in elk paar eerst op ACM vergeleken, en vervolgens alleen op CVH als de vergelijking op ACM een onbeslist resultaat had. Het resultaat van deze analyse was statistisch significant (tabel 3).
Overlijden ongeacht de oorzaak werd gemeld bij respectievelijk 19,3% en 25,7% van de deelnemers in de acoramidisgroep en de placebogroep. De meerderheid (79%) van de sterfgevallen was cardiovasculair (CV-)gerelateerd, waarbij acoramidis vergeleken met placebo een relatieve risicoreductie van 30% in CV-gerelateerde mortaliteit liet zien. CV-gerelateerde mortaliteit werd gerapporteerd bij respectievelijk 14,9% en 21,3% van de deelnemers in de acoramidisgroep en de placebogroep; hazard-ratio: 0,709 (95%-BI: 0,476; 1,054, p = 0,0889, Cox proportioneel hazard model).
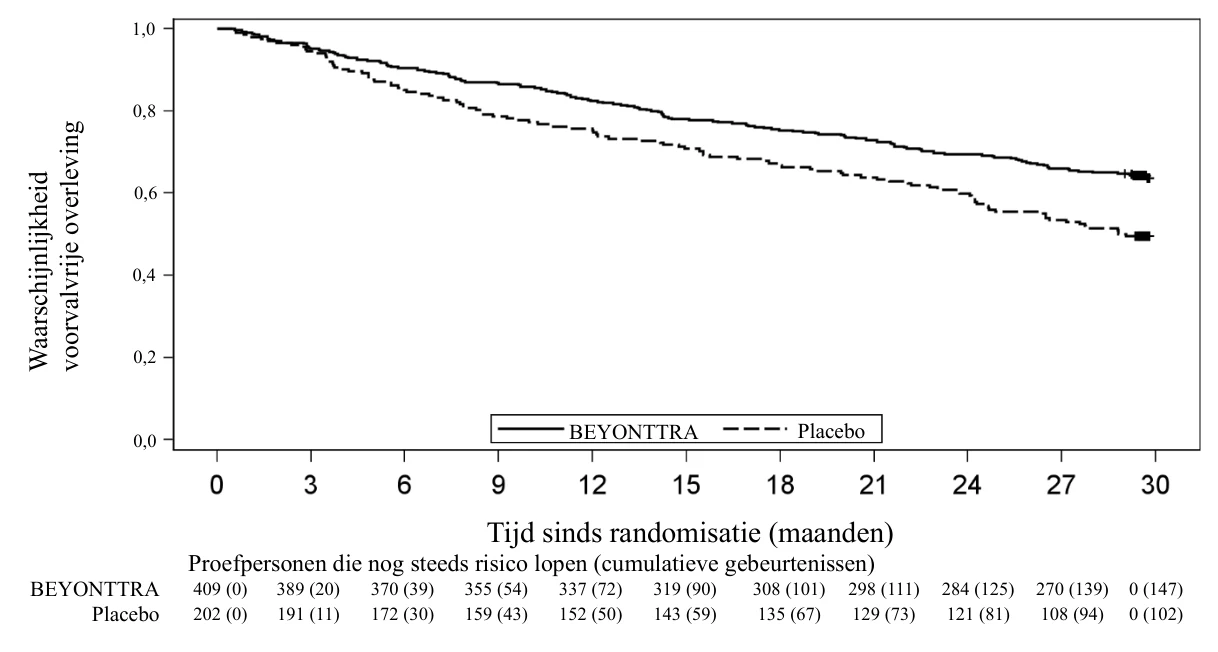
Een Cox-regressieanalyse wees op een afname van 35,5% in het risico op de combinatie van ACM of eerste CV-ziekenhuisopname (hazard-ratio: 0,645 [95%-BI 0,500; 0,832; p = 0,0008]). Splitsing in de Kaplan-Meier-curven werd waargenomen in maand 3 en de curven liepen gestaag verder uiteen tot en met maand 30 (figuur 1).
De werkzaamheidsresultaten op ACM en CVH die in de mITT-populatie werden aangetoond, werden ook waargenomen in de ITT-populatie (alle gerandomiseerde proefpersonen, ongeacht de eGFR bij aanvang).
Tabel 3: Werkzaamheidsresultaten van Finkelstein-Schoenfeld-analyse, overlijden ongeacht de oorzaak en cardiovasculair-gerelateerde ziekenhuisopname in maand 30 in ATTRibute-CM (mITT-populatie)
| Parameter | Acoramidis N = 409 | Placebo N = 202 |
Combinatie van ACM en cumulatieve frequentie van CVH Winratio (95%-BI) p-waarde F-S1 | 1,464 (1,067; 2,009) p = 0,0182 | |
| Aantal (%) deelnemers in leven in maand 302 | 330 (80,7%) | 150 (74,3%) |
Aantal (%) deelnemers met CVH Totaal aantal CVH-gebeurtenissen Frequentie van CVH per jaar per deelnemer (gemiddeld)3 Relatieve risicoratio4 p-waarde | 109 (26,7%) 182 0,29 | 86 (42,6%) 170 0,55 |
| 0,496 p < 0,0001 | ||
Afkortingen: F-S = Finkelstein-Schoenfeld; ACM = overlijden ongeacht de oorzaak; CVH = ziekenhuisopname door cardiovasculaire oorzaak; mITT = gewijzigde intentie voor behandelen; BI = betrouwbaarheidsinterval 1 De F-S-methode vergelijkt elk deelnemerspaar binnen elk stratum op een hiërarchische manier, te beginnen met ACM. Als er een onbesliste uitkomst is op ACM tussen paren, worden ze vervolgens beoordeeld op CVH.
2 Harttransplantatie en implantatie van mechanische hartondersteuning worden beschouwd als indicatoren dat het eindstadium nadert. Daarom worden deze gevallen in de analyse als equivalent aan overleden beschouwd. Dergelijke deelnemers worden daarom niet meegerekend in de telling van "Aantal deelnemers in leven in maand 30", zelfs als de betreffende deelnemers op basis van een follow-upbeoordeling van de vitale status na 30 maanden in leven zijn. De vitale status in maand 30 was voor alle deelnemers bekend. 3 CVH per jaar voor elke deelnemer wordt berekend als (totaal aantal waargenomen CVH´s van de deelnemer)
/ (duur van de follow-up in jaren) en omvat gebeurtenissen van klinisch belang (EOCI). EOCI wordt gedefinieerd als medische bezoeken (bijv. afdeling spoedeisende hulp, spoedeisende zorg, dagkliniek) van < 24 uur voor intraveneuze diuretische therapie voor de behandeling van gedecompenseerd hartfalen. 4 Van een negatief binomiaal regressiemodel.
Figuur 1: Tijd tot overlijden ongeacht de oorzaak of eerste cardiovasculair-gerelateerde ziekenhuisopname
6 minuten-looptest (6MWD) en KCCQ
Het behandelingseffect van acoramidis op de functionele capaciteit en gezondheidstoestand werd beoordeeld aan de hand van respectievelijk de 6MWD en de totaal samenvattende score op de KCCQ (KCCQ-OS); die bestaat uit de domeinen lichamelijke beperking, symptoom, sociale beperking en levenskwaliteit (tabel 4). Een behandelingseffect in het voordeel van acoramidis werd voor 6MWD en KCCQ-OS voor het eerst waargenomen in respectievelijk maand 18 en maand 3 en hield aan tot en met maand 30.
Tabel 4: 6MWD- en KCCQ-OS-scores
| Eindpunten* | Uitgangswaarde gemiddelde (SD) | Verandering van uitgangswaarde tot maand 30, LS-gemiddelde (SE) | Behandelingsverschil met placebo LS-gemiddelde (96%- BI) | p-waarde | ||
Acoramidis n = 409 | Placebo n = 202 | Acoramidis n = 409 | Placebo n = 202 | |||
| 6MWD (meter) | 362,78 (103,50) | 351,51 (93,83) | -64,65 (5,51) | -104,29 (7,77) | 39,64 (20,18; 59,10) | < 0,0001 |
| KCCQ-OS | 71,73 (19,37) | 70,48 (20,65) | -11,48 (1,18) | -21,42 (1,65) | 9,94 (5,79; 14,10) | < 0,0001 |
Afkortingen: 6MWD = 6 minuten-looptest; BI = betrouwbaarheidsinterval; KCCQ-OS = ‘Kansas City Cardiomyopathy Questionnaire Overall Summary score’, LS = kleinste kwadraten, SD = standaarddeviatie, SE = standaardfout
* Hogere waarden wijzen op een betere gezondheidstoestand.
Subgroep-analyse
Resultaten van de F-S-analyse toegepast op ACM en CVH (aangevuld met de winratio) waren consequent in het voordeel van acoramidis ten opzichte van placebo in de subgroepen voor stratificatieparameter (wild-type of variant), NYHA-klasse en National Amyloidosis Centre (NAC) ATTR-stadium (figuur 2).
Figuur 2: Hiërarchische combinatie van overlijden ongeacht de oorzaak en cardiovasculair-gerelateerde ziekenhuisopname, Finkelstein-Schoenfeld en winratioresultaten totaal en per subgroep (mITT-populatie)1
Afkortingen: ACM = overlijden ongeacht de oorzaak; ATTRwt-CM = wild-type ATTR-CM; ATTRv-CM = variant ATTR-CM; CVH = cardiovasculair-gerelateerde ziekenhuisopname; F-S = Finkelstein-Schoenfeld; NAC = National Amyloidosis Centre (Londen, VK); NYHA = New York Heart Association; NAC stadium I (NT-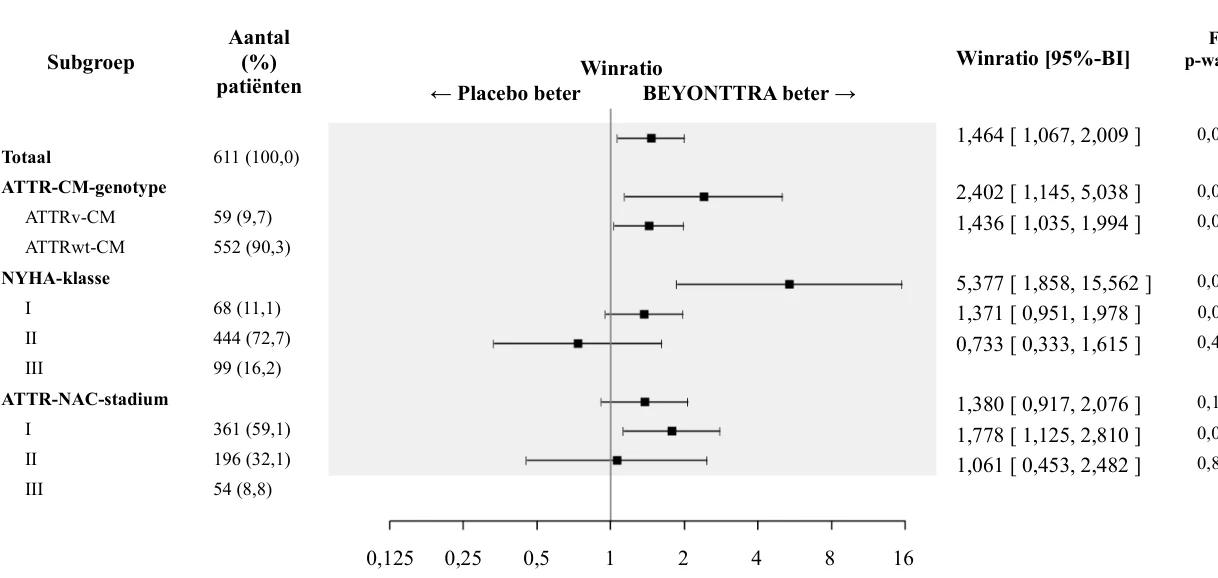
F-S p-waarde
0,0182
0,0204 0,0304
0,0019 0,0911 0,4409
0,1226 0,0138 0,8921 proBNP ≤ 3.000 pg/ml en eGFR ≥ 45 ml/min/1,73 m2), stadium II (NT-proBNP ≤ 3.000 pg/ml en eGFR < 45 ml/min/1,73 m2 of NT proBNP > 3.000 pg/ml en eGFR ≥ 45 ml/min/1,73 m2), stadium III (NT-proBNP > 3.000 pg/ml en eGFR < 45 ml/min/1,73 m2)
1 De winratio is het aantal paren van deelnemers, behandeld met acoramidis, dat een "win"-resultaat heeft, gedeeld door het aantal paren van deelnemers, behandeld met placebo, dat een "win"-resultaat heeft.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met BEYONTTRA in alle subgroepen van pediatrische patiënten met ATTR-CM (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De toename van de blootstellingsparameters (area under the concentration-time curve [AUC] en maximale concentratie [Cmax]) was minder dan dosisproportioneel bij enkelvoudige dosering (tot 1.780 mg) of meervoudige (tot 712 mg) dosering tweemaal daags.
Na orale toediening wordt acoramidis snel geabsorbeerd en wordt de piekplasmaconcentratie van onveranderde acoramidis meestal binnen 1 uur bereikt. Verhogingen in de plasmaconcentratie werden waargenomen bij acoramidisdoseringen van 44,5 mg eenmaal daags tot 712 mg eenmaal daags. De plasmablootstelling leek te verzadigen bij acoramidisdoseringen van meer dan 712 mg tot 1.068 mg. Een 'steady state' wordt bereikt door middel van 10 dagen doseren met 712 mg tweemaal daags en herhaald doseren resulteert in een geringe (ongeveer 1,3- tot 1,6-voudige) accumulatie van acoramidis.
De absolute biologische beschikbaarheid is niet bekend; echter, op basis van een humaan ADME-onderzoek (absorptie, distributie, metabolisme, excretie) wordt ten minste 75-80% van een oraal toegediende enkelvoudige dosis van 712 mg geabsorbeerd.
De algemene absorptie van acoramidis wordt niet beïnvloed door voedselinname.
Distributie
Het schijnbare verdelingsvolume bij steady-state van 712 mg acoramidis tweemaal daags gedoseerd is 654 liter. In vitro-binding van acoramidis aan menselijke plasma-eiwitten is 96,4%. Acoramidis bindt hoofdzakelijk aan TTR.
Biotransformatie
Het metabolisme van acoramidis werd gekarakteriseerd na toediening van een enkelvoudige orale dosis [14C]-acoramidis aan gezonde volwassen vrijwilligers. Acoramidis wordt overwegend gemetaboliseerd door glucuronidatie, waarbij acoramidis-β-D-glucuronide (acoramidis-AG) de voornaamste metaboliet is (7,6% van de totale circulerende radioactiviteit). Acoramidis-AG is ongeveer 3 keer minder farmacologisch actief dan acoramidis, heeft een laag potentieel voor covalente binding en draagt niet significant bij aan de farmacologische activiteit.
Eliminatie en uitscheiding
De terminale halfwaardetijd van acoramidis is ongeveer 27 uur na een enkelvoudige dosis. Bij steady-state is de schijnbare orale klaring van acoramidis 15,6 l/u.
Na toediening van een enkelvoudige orale dosis [14C]-acoramidis aan gezonde volwassen vrijwilligers werd ongeveer 34% van de radioactiviteit van de dosis teruggevonden in de feces (waarbij acoramidis het voornaamste bestanddeel was) en ongeveer 68% werd teruggevonden in de urine. Het percentage onveranderde acoramidis in de urine was < 10%.
Speciale populaties
Er werden geen klinisch significante verschillen in de farmacokinetiek van acoramidis waargenomen op basis van leeftijd (18,0-89,3 jaar), ras/etniciteit (inclusief Japans en niet-Japans), geslacht of verminderde nierfunctie (eGFR 25,4-157 ml/min/1,73 m2).
Op basis van populatie-farmacokinetische modellen was de AUC van steady-state acoramidis voor gezonde proefpersonen 37% hoger dan voor de patiëntenpopulatie. Daarnaast was ten opzichte van blanke proefpersonen de steady-state AUC voor zwarte proefpersonen 23% hoger en voor niet-blanke, niet-zwarte proefpersonen 38% hoger. Deze effecten liggen binnen het bereik van interindividuele variabiliteit (CV = 38%). Het model voorspelde ook het ontbreken van klinisch significante verschillen in de farmacokinetiek van acoramidis op basis van lichaamsgewicht, binnen het bereik van 50,9 tot 133 kg lichaamsgewicht.
Er werd geen specifiek onderzoek uitgevoerd met patiënten met verminderde nierfunctie, omdat acoramidis niet substantieel wordt geëlimineerd via de nieren. Echter, ondanks dat de voornaamste metaboliet (acoramidis-AG) geen klinisch relevante bijdrage levert aan de farmacologische activiteit in de bestudeerde populatie, zijn de gegevens bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) beperkt en zijn er geen gegevens voor patiënten die dialyse ondergaan. De klaring van de acoramidis-metaboliet acoramidis-AG kan worden beïnvloed door ernstige nierinsufficiëntie, wat mogelijk kan leiden tot een hogere systemische blootstelling aan acoramidis-AG. Hoewel deze potentiële toename van de blootstelling aan acoramidis-AG naar verwachting geen klinisch betekenisvolle bijdrage levert aan de farmacologische activiteit, moet acoramidis met voorzichtigheid worden gebruikt bij patiënten met ernstige nierinsufficiëntie.
Acoramidis is niet onderzocht bij patiënten met leverinsufficiëntie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel, reproductie- en ontwikkelingstoxiciteit (vruchtbaarheid en embryo-foetale ontwikkeling).
In het onderzoek met acoramidis naar pre- en postnatale ontwikkeling bij de rat daalden de overleving en het gewicht van de jongen en werden leerstoornissen waargenomen na toediening van acoramidis bij het moederdier tijdens de dracht en lactatie bij doseringen van 1.000 mg/kg/dag. Ernstige maternale toxiciteit, waaronder mortaliteit en gewichtsverlies tijdens de periode van organogenese, werd ook waargenomen bij deze dosis. Het niveau zonder waargenomen schadelijk effect (NOAEL) in het pre- en postnataal ontwikkelingstoxiciteitsonderzoek bij ratten werd vastgesteld op de geteste acoramidis-dosis van 350 mg/kg/dag, (AUC-waarden waren ongeveer 21 keer de menselijke blootstelling bij de klinische dosis acoramidis).
In een onderzoek naar placentapassage en uitscheiding in de melk kregen drachtige ratten een enkele orale dosis van [14C]-acoramidis toegediend na meerdere orale toedieningen acoramidis (tot 350 mg/kg/dag). Radioactiviteit werd waargenomen in het bloed en plasma van de foetussen.
Drachtige en lacterende vrouwelijke ratten kregen herhaaldelijk dagelijks orale doseringen acoramidis (50, 100 en 350 mg/kg/dag) toegediend, gevolgd door een enkele orale sondeerdosis met [14C]-acoramidis op lactatiedag 4 of 12. Radioactiviteit werd waargenomen in de melk binnen 1 uur na toediening en nam af tot 24 uur na toediening, wat erop wijst dat acoramidis na orale toediening wordt uitgescheiden in de melk.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (E 460)
Croscarmellosenatrium (E 468)
Gehydrateerd colloïdaal silica (E 551)
Magnesiumstearaat (E 470b)
Filmlaag
Macrogol poly(vinylalcohol) entcopolymeer (E 1209) Talk (E 553b)
Titaniumdioxide (E 171)
Glycerylmonocaprylocapraat type I (E 471)
Poly(vinylalcohol) (E 1203)
Drukinkt
Zwart ijzeroxide (E 172)
Propyleenglycol (E 1520)
Hypromellose 2910 (E 464)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen – Thermogevormde blisterverpakking met dubbele holte, van PVC/PCTFE met aluminiumfolie afdekking
Verpakkingsgrootten: 120 tabletten in 6 blisterstrips, elk met 10 uitsparingen (2 tabletten per uitsparing)
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bayer AG
51368 Leverkusen
Duitsland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1906/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 februari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.