


SmPC (samenvatting van de productkenmerken) - Aucatzyl
1. NAAM VAN HET GENEESMIDDEL
Aucatzyl 410 × 106 cellen dispersie voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
2.1 Algemene beschrijving
Aucatzyl (obecabtagene autoleucel) is een genetisch gemodificeerd autoloog celgebaseerd product dat T-cellen bevat die ex vivo zijn getransduceerd met behulp van een lentivirale vector waarin een anti-CD19 chimere antigeenreceptor (CAR) tot expressie wordt gebracht, bestaande uit een murien anti-CD19 single-chain variabel fragment (scFv) gekoppeld aan een 4-1BB co-stimulerend domein en een CD3-zeta-signaaldomein.
2.
2 Kwalitatieve en kwantitatieve samenstelling
Elke patiëntspecifieke infusiezak met Aucatzyl bevat obecabtagene autoleucel in een batchafhankelijke concentratie van autologe T-cellen die genetisch zijn gemodificeerd om een anti-CD19 chimere antigeenreceptor (CAR-positieve levensvatbare T-cellen) tot expressie te brengen. Het geneesmiddel is verpakt in 3 of meer infuuszakken die een celdispersie voor infusie bevatten met in totaal een aanbevolen dosis van 410 × 106 CAR-positieve levensvatbare T-cellen, gesuspendeerd in een cryopreservatieve oplossing. Het dosisbereik is 308 tot 513 × 106 CAR-positieve levensvatbare T-cellen.
Het totale volume van de behandeling wordt opgesplitst in 3 of meer zakken van variabel volume met (10 + 100 + 300) × 106 CAR-positieve levensvatbare T-cellen, volgens de dosering (zie rubriek 4.2).
De kwantitatieve informatie over het geneesmiddel, waaronder het aantal toe te dienen infuuszakken (zie rubriek 6), wordt weergegeven in het vrijgiftecertificaat voor infusie (RfIC) dat zich bevindt aan de binnenzijde van het deksel van de voor het vervoer gebruikte stikstofvat dat bij het geneesmiddel gevoegd is.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat 7,5% dimethylsulfoxide (DMSO), tot 1131 mg natrium en 39 mg kalium per totale dosis (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Dispersie voor infusie.
Kleurloze tot lichtgele, zeer opaalachtige dispersie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Aucatzyl is geïndiceerd voor de behandeling van volwassen patiënten in de leeftijd van 26 jaar of ouder met gerecidiveerde of refractaire (r/r) voorloper B-cel acute lymfoblastaire leukemie (pre-B-ALL).
4.2 Dosering en wijze van toediening
Aucatzyl moet in een gekwalificeerd behandelcentrum worden toegediend door een arts met ervaring met de behandeling van hematologische maligniteiten, die getraind is in de toediening van het geneesmiddel en de behandeling van patiënten die met het geneesmiddel zijn behandeld.
In het geval van cytokineafgiftesyndroom (CRS) dient voorafgaand aan de infusie ten minste één dosis tocilizumab en noodapparatuur beschikbaar te zijn. Het behandelcentrum moet binnen 24 uur toegang hebben tot aanvullende doses tocilizumab (zie rubriek 4.4). In het uitzonderlijke geval dat tocilizumab niet beschikbaar is (bijv. als gevolg van een tekort geregistreerd in de catalogus voor medicijntekorten van het Europees Geneesmiddelenbureau), moet voorafgaand aan de infusie geschikte alternatieve anti-interleukine (IL)-6-therapie (bijv. siltuximab) beschikbaar zijn voor de behandeling van CRS in plaats van tocilizumab.
Dosering
Aucatzyl is uitsluitend bedoeld voor autoloog en intraveneus gebruik (zie rubriek 4.4).
De streefdosis is 410 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen (bereik: 308‐513 × 106 CAR-positieve levensvatbare T-cellen) geleverd in 3 of meer infuuszakken.
Het behandelschema bestaat uit een opgesplitste dosis die op dag 1 en dag 10 (± 2 dagen) moet worden toegediend. Het dosisschema wordt bepaald door de tumorlast beoordeeld aan de hand van het percentage blasten in het beenmerg van een monster dat binnen 7 dagen vóór de start van lymfodepletie is verkregen (Figuur 1).
Het RfIC en de dosisschemaplanner (bijlage IIIA), aan de binnenzijde van het deksel van het stikstofvat, moeten worden gevolgd om de werkelijke aantallen cellen en volumes te kunnen infunderen en om het juiste dosisschema te bepalen.
Beenmergbeoordeling
Een beenmergbeoordeling moet beschikbaar zijn uit een biopt en/of aspiratiemonster dat binnen 7 dagen voor de start van de lymfodepletiechemotherapie is verkregen. De beenmergbeoordeling wordt gebruikt om het Aucatzyl-dosisschema te bepalen: het schema voor hoge tumorlast als het blastenpercentage > 20% is of het schema voor lage tumorlast als het blastenpercentage ≤ 20% is (zie Figuur 1).
Als de resultaten van de beenmergbeoordeling onduidelijk zijn, moet de biopsie of de aspiratie worden herhaald (maar slechts eenmaal). Een herhaald biopt of aspiraat mag alleen voorafgaand aan lymfodepletiechemotherapie worden afgenomen.
Als de resultaten onduidelijk blijven, moet het schema voor hoge tumorlast worden toegediend (d.w.z. toediening van de 10 × 106 dosis op dag 1 volgens Figuur 1).
Figuur 1: Schema opgesplitste dosis Aucatzyl aangepast aan tumorlast
Dosisschema voor hoge tumorlast
(Beenmergblasten > 20% of onduidelijk)
| Dag 1 |
| Dag 10 (± 2 dagen) |
| Dosis van 10 × 106 toegediend via spuit* |
Dosis van 100 × 106 toegediend via infuuszak+ en Dosis van 300 × 106 toegediend via infuuszak+ |


Dosisschema voor lage tumorlast
(Beenmergblasten ≤ 20%)
| Dag 1 |
| Dag 10 (± 2 dagen) |
| Dosis van 100 × 106 toegediend via infuuszak+ |
Dosis van 10 × 106 toegediend via spuit* en Dosis van 300 × 106 toegediend via infuuszak+ |
*Het exacte volume dat via een spuit moet worden toegediend, staat vermeld op het RfIC. De 10 × 106 anti-CD19 CAR-positieve levensvatbare T-celzakconfiguratie bevat een overvulling, en daarom is het belangrijk om alleen het gespecificeerde volume op te trekken.
+De doses van 100 × 106 en 300 × 106 worden in een of meer infuuszakken zonder overvulling gesuspendeerd.
Overbruggingstherapie
Overbruggingstherapie kan worden overwogen volgens de keuze van de voorschrijver voorafgaand aan infusie om de tumorlast te verminderen of de ziekte te stabiliseren (zie rubriek 5.1).
Voorbehandeling (lymfodepletiechemotherapie)
Het chemotherapieschema voor lymfodepletie moet worden toegediend vóór de infusie van Aucatzyl: fludarabine (FLU) 30 mg/m2/dag intraveneus en cyclofosfamide (CY) 500 mg/m2/dag intraveneus op dag ‐6 en -5, gevolgd door fludarabine op dag -4 en -3 (totale dosis: FLU 120 mg/m2; CY 1000 mg/m2). Voor dosisaanpassingen van cyclofosfamide en fludarabine, zie de corresponderende Samenvattingen van de productkenmerken van cyclofosfamide en fludarabine.
Herbehandeling met lymfodepletiechemotherapie bij patiënten die de dosis Aucatzyl niet konden ontvangen op dag 1 zoals gepland, kan worden overwogen als er een uitstel van de dosis Aucatzyl is van meer dan 10 dagen. Lymfodepletiechemotherapie mag niet worden herhaald nadat de eerste dosis Aucatzyl is toegediend.
Aucatzyl wordt toegediend 3 dagen (± 1 dag) na voltooiing van lymfodepletiechemotherapie (dag 1), waardoor een uitwasperiode van minimaal 48 uur mogelijk is.
De behandeling met Aucatzyl moet in sommige risicolopende patiëntengroepen worden uitgesteld (zie rubriek 4.4). Uitstel van de tweede opgesplitste dosis kan nodig zijn om toxiciteiten te beheren.
Premedicatie
Om het risico op een infusiereactie te minimaliseren, wordt aanbevolen dat patiënten ongeveer 30 minuten voor de infusie met Aucatzyl premedicatie krijgen met paracetamol (1000 mg oraal) en difenhydramine 12,5 tot 25 mg intraveneus of oraal (of gelijkwaardige geneesmiddelen).
Profylactisch gebruik van systemische corticosteroïden wordt afgeraden.
Redenen om de behandeling uit te stellen
Stel de behandeling met Aucatzyl uit als er onopgeloste ernstige bijwerkingen zijn van eerdere chemotherapieën, als de patiënt een ernstige intercurrente infectie heeft of actieve graft‐versus‐hostziekte heeft. Als de patiënt extra zuurstof nodig heeft, mag Aucatzyl alleen worden geïnfundeerd indien dit passend wordt geacht, op basis van de risico-batenbeoordeling van de behandelend arts.
Redenen om de tweede opgesplitste dosis uit te stellen
Dosisuitstel of stopzetting van de behandeling kunnen nodig zijn na de eerste opgesplitste dosis om bijwerkingen te behandelen zoals beschreven in Tabel 1
Tabel 1: Dosisuitstel of stopzetting - richtlijnen bedoeld om het risico op bijwerkingen te verminderen
| Bijwerking | Graada | Acties |
Tweede opgesplitste dosis Dag 10 (± 2 dagen) | ||
| Cytokine-release-syndroom (CRS) na de eerste opgesplitste dosis | Graad 2 | Overweeg het uitstellen van de Aucatzyl-infusie tot dag 21 zodat het CRS kan afnemen tot graad 1 of minder. Als het CRS na dag 21 aanhoudt, dien dan de tweede dosis niet toe. |
| Graad ≥ 3 | Zet de behandeling stop. | |
| Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS) na de eerste opgesplitste dosis (zie rubriek 4.4) | Graad 1 | Overweeg om de Aucatzyl-infusie tot dag 21 uit te stellen zodat het ICANS volledig kan verdwijnen. Als het ICANS na dag 21 aanhoudt, dien dan de tweede dosis niet toe. |
| Graad ≥ 2 | Zet de behandeling stop. | |
| Pulmonale of cardiale toxiciteiten na de eerste opgesplitste dosis b, c | Graad ≥ 3 | Zet de behandeling stop. |
Ernstige intercurrente infectie op het moment van infusie met Aucatzyl (kan de eerste en tweede dosis impacteren) (zie rubriek 4.4) b | Graad ≥ 3 | Overweeg om de Aucatzyl-infusie tot dag 21 uit te stellen totdat de ernstige intercurrente infectie als onder controle wordt beschouwd. Als de ernstige intercurrente infectie na dag 21 aanhoudt, dien dan de tweede dosis niet toe. |
| Behoefte aan aanvullende zuurstof (kan de eerste en tweede dosis impacteren) b, c | Graad ≥ 3 | Overweeg uitstel van de behandeling met Aucatzyl tot dag 21, enkel als CRS is afgenomen tot graad 1 of minder en ICANS volledig is verdwenen. Als de bijwerking na dag 21 aanhoudt, dien dan de tweede dosis niet toe. |
| Andere klinisch relevante bijwerkingen na de eerste opgesplitste dosis b, | Graad ≥ 3 | Overweeg uitstel van de infusie met Aucatzyl tot dag 21, enkel als CRS is afgenomen tot graad 1 of minder en ICANS volledig is verdwenen. Als de bijwerking na dag 21 aanhoudt, dien dan de tweede dosis niet toe. |
a Gebaseerd op de Common Terminology Criteria for Adverse Events (CTCAE) v5.0. Graad 1 is licht, graad 2 is matig, graad 3 is ernstig, en graad 4 is levensbedreigend. Aangepast van National Comprehensive Cancer Network v2.2024 Behandelingsrichtlijnen “Beheer van CAR-T-celgerelateerde toxiciteiten” en ASTCT/ASBMT Consensus. b Geen dosisuitstel van de tweede dosis voor voorvallen van graad 1 of graad 2.
c Als de O2-saturatie minder dan 92% is als gevolg van medische aandoeningen.
Controle
Patiënten moeten dagelijks gedurende 14 dagen na de eerste infusie worden gecontroleerd op tekenen en klachten van mogelijke CRS, immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS) en andere toxiciteiten (zie rubriek 4.4).
De frequentie van de controle na de eerste 14 dagen moet worden uitgevoerd naar goeddunken van de arts en moet worden voortgezet gedurende ten minste 4 weken daarna.
Patiënten moeten worden geïnstrueerd om gedurende ten minste 4 weken na de eerste infusie in de buurt van het gekwalificeerde behandelcentrum te blijven (binnen 2 uur reisafstand).
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten ouder dan 65 jaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van Aucatzyl bij kinderen en adolescenten in de leeftijd tot 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Aucatzyl is uitsluitend voor autoloog en intraveneus gebruik.
De toedieningsinstructies moeten strikt worden opgevolgd om doseringsfouten tot een minimum te beperken.
- Er mag geen leukodepletiefilter worden gebruikt. Het product mag niet worden bestraald.
- De Aucatzyl Dosisschemaplanner (opgesteld met het percentage beenmergblasten van de patiënt en gegevens van het RfIC) wordt verstrekt samen met het RfIC en helpt het juiste dosisschema bepalen dat op dag 1 en dag 10 (± 2 dagen) moet worden toegediend. Het RfIC en de dosisschemaplanner bevinden zich aan de binnenzijde van het deksel van het stikstofvat.
- De timing van ontdooiing, overbrengen en infusietijd van Aucatzyl moet worden gecoördineerd.
- Vóór toediening moet worden bevestigd dat de identiteit van de patiënt overeenkomt met de unieke patiëntinformatie op de infuuszak en het RfIC. Niet infunderen als de informatie op het patiëntspecifieke etiket niet overeenkomt.
- Het totaal aantal toe te dienen infuuszakken moet ook worden bevestigd aan de hand van de patiëntspecifieke informatie op het RfIC, zie rubriek 6.6.
- Het toe te dienen volume voor de dosis van 10 × 106 wordt gespecificeerd op het RfIC. Gebruik een spuit met de kleinst mogelijke luerlocktip, passend bij het doseringsvolume dat op het RfIC is gespecificeerd.
- Als er meer dan één zak nodig is, mogen de volgende zakken pas worden ontdooid nadat de vorige zak volledig is toegediend.
- De gehele inhoud van de infuuszak met Aucatzyl (100 × 106 en 300 × 106) moet op kamertemperatuur worden toegediend binnen 60 minuten na ontdooien (infusiesnelheid binnen 0,1 tot 27 ml/minuut) met behulp van een zwaartekracht- of peristaltische pomp.
Dosistoediening voor 10 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen (infusie met spuit)
De dosis van 10 × 106 cellen moet via een spuit worden toegediend, omdat dit de enige manier is om het op het RfIC gespecificeerde volume toe te dienen. Optrekken van de dosis van 10 × 106 cellen in de spuit moet als volgt uitgevoerd worden:
| |
| beschermende kleding en oogbescherming om mogelijke overdracht van infectieziekten te | |
| voorkomen. | |
| |
| |
| |
| met luerlockaansluiting (of equivalent) om het op het RfIC aangegeven volume op te trekken. | |
| |
| |
| |
| |
| intraveneuze infusie (duw langzaam ongeveer 0,5 ml/minuut) via een centrale veneuze lijn (of | |
| grote perifere veneuze toegangslijn die geschikt is voor bloedproducten). | |
| |
| door met 60 ml 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie. | |
| |
Dosistoediening voor 100 × 106 en/of 300 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen
| |
| |
| infuuszak. | |
| |
| dosis worden gesuspendeerd in een of meer infuuszakken die op dag 1 of dag 10 moeten | |
| worden toegediend. Raadpleeg het RfIC en de dosisschemaplanner voor de toe te dienen | |
| dosis op de gegeven doseringsdag en het aantal zakken dat nodig is om de | |
| gespecificeerde dosis anti-CD19 CAR-positieve levensvatbare T-cellen toe te dienen. Als | |
| er meer dan één zak nodig is, ontdooi de volgende zak dan pas nadat de vorige zak | |
| volledig is toegediend. | |
| |
| |
| via een centrale veneuze lijn (of een grote perifere veneuze toegangslijn die geschikt is voor | |
| bloedproducten). | |
| |
| |
| (indien van toepassing), het aanprikken van de poorten en gedurende het hele | |
| celtoedieningsproces. | |
| |
| verkruimelen. | |
| |
| bij kamertemperatuur, met een zwaartekracht- of peristaltische pomp. | |
| |
| 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie en spoel vervolgens de lijn met | |
| 60 ml 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie. | |
| |
| zijn. Begin NIET met het ontdooien van de volgende zak totdat de infusie van de vorige | |
| zak is voltooid. | |
Voor uitgebreide instructies over bereiding, toediening, te nemen maatregelen in geval van onbedoelde blootstelling en verwijdering van Aucatzyl, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Er moet rekening gehouden worden met de contra-indicaties van de lymfodepletiechemotherapie.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
De vereisten voor het terugvinden van de herkomst van geneesmiddelen op basis van cellen voor geavanceerde celtherapie moeten worden toegepast. Om het terugvinden van de herkomst te waarborgen, moeten de productnaam, het partijnummer en de naam van de behandelde patiënt tot 30 jaar na de uiterste gebruiksdatum van het product worden bewaard.
Autoloog gebruik
Aucatzyl is uitsluitend bedoeld voor autoloog gebruik en mag in geen geval aan andere patiënten worden toegediend. Aucatzyl mag niet worden toegediend als de informatie op de productetiketten en het vrijgiftecertificaat voor infusie (RfIC) niet overeenkomt met de identiteit van de patiënt.
Algemeen
De beschikbaarheid van Aucatzyl moet worden bevestigd voordat het chemotherapieschema voor lymfodepletie wordt gestart.
Patiënten moeten vóór toediening van lymfodepletiechemotherapie en Aucatzyl nogmaals klinisch worden beoordeeld om er zeker van te zijn dat er geen redenen zijn om de behandeling uit te stellen.
Er moet rekening gehouden worden met waarschuwingen en voorzorgen voor lymfodepletiechemotherapie.
Redenen om de behandeling uit te stellen of stop te zetten
Aucatzyl mag niet worden toegediend aan patiënten met klinisch significante actieve systemische infecties, bij belangrijke veiligheidsproblemen na lymfodepletiechemotherapie of bij patiënten die aanvullende zuurstof nodig hebben voor de behandeling van hun medische aandoening (zie rubriek 4.2).
Cytokine-release-syndroom (CRS)
CRS werd gemeld na behandeling met Aucatzyl (zie rubriek 4.8). CRS is waarschijnlijker bij patiënten met een hoge tumorlast. CRS kan tot 23 dagen na de infusie optreden. Er zijn ernstige bijwerkingen gemeld na infusie met Aucatzyl. Over het algemeen kan CRS na CAR-T-celtherapie levensbedreigend zijn.
Patiënten moeten worden geadviseerd om onmiddellijk medische hulp in te roepen als zich op enig moment tekenen of klachten van CRS voordoen.
Bij het eerste teken van CRS moet de patiënt tijdig worden beoordeeld voor ziekenhuisopname en voor behandeling volgens de richtlijnen in Tabel 2 en voor toediening van ondersteunende zorg. Gebruik van myeloïde groeifactoren zoals granulocyt-koloniestimulerende factor (G-CSF) of granulocyt-macrofaagkoloniestimulerende factor (GM-CSF) moet worden vermeden tijdens CRS, omdat dit de CRS-klachten kan verergeren.
Patiënten moeten dagelijks gedurende 14 dagen na de eerste infusie worden gecontroleerd op tekenen en klachten van mogelijk CRS. De meest voorkomende manifestaties van CRS waren koorts, hypotensie, en hypoxie. De frequentie van de monitoring na de eerste 14 dagen moet worden uitgevoerd naar goeddunken van de arts en moet worden voortgezet gedurende ten minste 4 weken na infusie (zie rubriek 4.2).
CRS moet worden behandeld op basis van de klinische presentatie van de patiënt en volgens de beoordelings- en behandelingsrichtlijnen voor CRS in Tabel 2. Bij het eerste teken van CRS moet behandeling met tocilizumab of tocilizumab en corticosteroïden worden ingesteld.
Zorg ervoor dat er voor elke patiënt 24 uur per dag directe toegang tot tocilizumab beschikbaar is voordat de infusie met Aucatzyl wordt gestart. In het uitzonderlijke geval dat tocilizumab niet beschikbaar is, moet vóór de infusie geschikte alternatieve anti-IL-6-therapie (bijv. siltuximab) beschikbaar zijn voor de behandeling van CRS.
Beoordeling van hemofagocytaire lymfohistiocytose (HLH)/macrofaagactivatiesyndroom (MAS) moet worden overwogen bij patiënten met ernstige of niet-responsieve CRS.
Aanwezig CRS van graad > 2 moet afgenomen zijn tot graad 1 of minder voordat de tweede opgesplitste infusie/dosis wordt gestart.
Tabel 2: Richtlijnen voor gradering en behandeling van CRS
| CRS-graada | Anti-IL-6-therapieb | Corticosteroïdenc |
Graad 1 Koorts (≥ 38 °C). | Voor langdurige CRS (> 3 dagen) bij patiënten of personen met significante symptomen, comorbiditeiten en/of ouderen: 1 dosis tocilizumab 8 mg/kg intraveneus toedienen in 1 uur (niet meer dan 800 mg). | N.v.t. |
Graad 2 Koorts met hypotensie waarvoor geen vasopressoren nodig zijn, en/of Hypoxie waarvoor een low-flow neuscanule of blow-by nodig is. | Tocilizumab 8 mg/kg intraveneus in 1 uur (niet meer dan 800 mg/dosis). Tocilizumab herhalen als er geen verbetering is; niet meer dan 3 doses in 24 uur, met een totaal van maximaal 4 doses. Als er geen respons is op behandeling met tocilizumab ± corticosteroïden, kan siltuximab worden toegevoegd. | Voor aanhoudende refractaire hypotensie na 1-2 doses anti-IL-6-therapie: dexamethason 10 mg intraveneus elke 12-24 uur overwegen. |
Graad 3 Koorts met hypotensie waarvoor een vasopressor met of zonder vasopressine nodig is, en/of Hypoxie waarvoor zuurstof nodig is via een high-flow neuscanule, gezichtsmasker, non-rebreather masker, of Venturi-masker. | Tocilizumab zoals bij graad 2c, als de maximale dosis niet is bereikt in de periode van 24 uur. | Dexamethason 10 mg intraveneus elke 6-12 uur. Indien refractair, behandelen als graad 4. |
Graad 4 Koorts met hypotensie waarvoor meerdere vasopressoren nodig zijn (behalve vasopressine), en/of Hypoxie waarvoor positieve druk nodig is (bijv. CPAP, BiPAP, intubatie en | Tocilizumab zoals bij graad 2c, als maximale dosis niet is bereikt in de periode van 24 uur. | Dexamethason 10 mg intraveneus elke 6 uur. Indien refractair, 3 doses methylprednisolon 1000 mg intraveneus overwegen. Indien refractair, dosering om de 12 uur overwegen. |
| CRS-graada | Anti-IL-6-therapieb | Corticosteroïdenc |
| mechanische beademing). |
BiPAP = bifasische positievedrukbeademing; CPAP = continue positievedrukbeademing; CRS = cytokine-release-syndroom; CTCAE = Common Terminology Criteria for Adverse Events; IL = interleukine; n.v.t. = niet van toepassing; NCI = National Cancer Institute.
a Gebaseerd op ASTCT/ASBMT = American Society for Transplantation and Cellular
Therapy/American Society for Blood and Marrow Transplantation Consensus Grading en NCI CTCAE versie 5.0.
b Zie voorschrijfinformatie voor elk middel.
c Beoordeel na elke dosis de behoefte aan daaropvolgende dosering.
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS)
Ernstige, levensbedreigende of fatale neurologische bijwerkingen, ook bekend als ICANS, zijn waargenomen bij patiënten die werden behandeld met Aucatzyl (zie rubriek 4.8).
Patiënten moeten worden gemonitord voor tekenen en symptomen van ICANS en ze moeten worden geadviseerd om onmiddellijk medische hulp in te roepen als zich op enig moment tekenen of symptomen van neurotoxiciteit voordoen. Voorbijgaande neurologische symptomen kunnen heterogeen zijn en omvatten encefalopathie, afasie, lethargie, hoofdpijn, tremor, ataxie, slaapstoornis, angst, agitatie en tekenen van psychose. Ernstige reacties zijn onder meer toevallen en een verminderd bewustzijnsniveau.
Sluit andere oorzaken van neurologische tekenen of symptomen uit. Wees voorzichtig bij het voorschrijven van geneesmiddelen die depressie van het centraal zenuwstelsel (CZS) kunnen veroorzaken, naast anti-convulsieve therapie die volgens ICANS in Tabel 3 moet worden behandeld. Voer een elektro-encefalogram (EEG) uit voor toevallenactiviteit bij neurotoxiciteit ≥ graad 2.
Als gelijktijdig CRS wordt vermoed tijdens het ICANS-voorval, moeten de volgende behandelingen worden toegediend:
Corticosteroïden volgens de agressievere interventie op basis van de CRS- en ICANS-graden in
Tabel 2 en Tabel 3.
- Tocilizumab volgens CRS-graad in Tabel 2.
- Behandeling tegen toevallen volgens ICANS in Tabel 3.
Als ICANS wordt vermoed, moet ten minste tweemaal per dag een neurologische beoordeling en gradering worden uitgevoerd; dit moet cognitieve beoordeling en motorische zwakte omvatten. Een neurologisch consult moet plaatsvinden bij het eerste teken van neurotoxiciteit, evenals MRI-beeldvorming met en zonder contrastmiddel (of CT van de hersenen als MRI niet mogelijk is) voor neurotoxiciteit ≥ graad 2.
Als ICANS wordt vermoed, behandel dit dan volgens de aanbevelingen in Tabel 3. Intraveneuze hydratatie wordt aanbevolen bij patiënten als aspiratievoorzorg. Zorg voor ondersteunende behandeling op de intensive care voor ernstige of levensbedreigende neurologische toxiciteiten.
Voordat de tweede opgesplitste infusie/dosis wordt gestart, moet passende therapeutische behandeling worden gegeven, en alle lopende ICANS-gevallen van graad > 1 moeten zijn verdwenen (zie rubriek 4.2).
Tabel 3: Richtlijnen voor gradering en behandeling van de bijwerking ICANS (alle graden)
| ICANS-graada | Gelijktijdig CRS | Geen gelijktijdig CRS | |||
Graad 1 ICE-scoreb: 7‐9 zonder | Tocilizumab 8 mg/kg intraveneus over 1 uur (niet |
| |||
verminderd bewustzijnsniveau. | meer dan 800 mg).c | |
Graad 2 ICE-scoreb: 3-6 en/of lichte slaperigheid die gevoelig is voor stemgeluid. | Tocilizumab zoals voor graad 1c, Aanvullende behandeling, zie kolom “Geen gelijktijdig CRS”. Overweeg om de patiënt over te plaatsen naar de IC bij neurotoxiciteit geassocieerd met CRS graad ≥ 2. |
|
Graad 3 ICE-scoreb: 0-2 en/of Verminderd bewustzijn dat enkel reageert op aanrakingsstimulus en/of Elke klinische toeval die focaal of gegeneraliseerd is en die snel overgaat, of niet-convulsieve toeval op EEG die met interventie overgaat en/of Focaal of lokaal oedeem op neurobeeldvorming. | Tocilizumab zoals voor graad 1.c Aanvullende behandeling, zie kolom “Geen gelijktijdig CRS”. |
|
Graad 4 ICE-score b: 0 (patiënt is niet wakker te krijgen en niet in staat om ICE uit te voeren) en/of Stupor of coma en/of Levensbedreigende langdurige toeval (≥ 5 minuten) of herhaalde klinische of elektrische toevallen zonder terugkeer naar de baseline ertussen en/of Diffuus cerebraal oedeem op neurobeeldvorming, decerebratiehouding of decorticatiehouding of papiloedeem, craniële zenuw VI paralyse, of Cushing-reflex. | Tocilizumab zoals voor graad 1.c Aanvullende behandeling, zie kolom “Geen gelijktijdig CRS”. |
|
ASTCT = American Society for Transplantation and Cellular Therapy; ASBMT = American Society for Blood and Marrow Transplantation; CAT = chimerische antigeenreceptor; CRS = cytokine-release-syndroom; CT=computertomografie; ICE = immuun-effectorcel-geassocieerde encefalopathie; EEG = elektro-encefalogram; ICANS = immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom; ICP = intracraniële druk; ICU = intensive-careafdeling; IL = interleukine; i.v. = intraveneus; MRI = magnetische resonantiebeeldvorming; NCCN = National Comprehensive Cancer Network. a Afgeleid van ASTCT/ASBMT ICANS Consensus en NCCN-richtlijnen v1.2025 voor behandeling van CAR-T-celgerelateerde toxiciteiten. De ICANS-graad wordt bepaald door de ernstigste bijwerking (ICE-score, bewustzijnsniveau, aanval, motorische bevindingen, verhoogde ICP/cerebraal oedeem) die niet aan een andere oorzaak kan worden toegeschreven. b Het verminderde bewustzijnsniveau mag aan geen andere oorzaak toe te schrijven zijn (bijv.
geen kalmerende geneesmiddelen).
c Herhaal tocilizumab om de 8 uur indien nodig als de patiënt niet reageert op i.v. vloeistoffen of als de hoeveelheid extra zuurstof toeneemt. Beperken tot maximaal 3 doses in een periode van 24 uur; maximaal 4 doses in totaal. In het geval dat tocilizumab niet beschikbaar is, moet een geschikte alternatieve anti-IL-6-behandeling (bijv. siltuximab) worden toegediend.
Langdurige cytopenieën
In het FELIX-onderzoek traden zeer vaak langdurige cytopenieën van graad 3 of hoger op na infusie van Aucatzyl, dit omvatte trombocytopenie en neutropenie (zie rubriek 4.8). Patiënten kunnen cytopenieën vertonen gedurende een aantal weken na lymfodepletiechemotherapie en infusie van Aucatzyl. Bij de meeste patiënten die cytopenie van graad 3 hadden in maand 1 na de behandeling met Aucatzyl was dit in maand 3 afgenomen tot graad 2 of lager.
Het bloedbeeld van de patiënt moet na de infusie met Aucatzyl worden gemonitord. Langdurige cytopenieën moeten worden behandeld volgens de richtlijnen van de instelling.
Ernstige infecties
Aucatzyl mag niet worden toegediend aan patiënten met klinisch significante actieve systemische infecties. Patiënten moeten vóór, tijdens en na de infusie met Aucatzyl worden gemonitord op tekenen en symptomen van infectie, en op passende wijze worden behandeld. Geschikte profylactische en therapeutische behandeling voor infecties moet worden gegeven (zie rubriek 4.2), en ernstige intercurrente infecties moeten volledig zijn verdwenen voordat de tweede dosis wordt gestart.
Ernstige infecties, waaronder levensbedreigende of fatale infecties, traden op bij patiënten na het krijgen van Aucatzyl. Febriele neutropenie van graad 3 of hoger werd waargenomen bij patiënten na infusie met Aucatzyl (zie rubriek 4.8) en kan gelijktijdig met CRS optreden. In geval van febriele neutropenie moet de infectie worden beoordeeld en behandeld met breedspectrumantibiotica, vloeistoffen en andere ondersteunende zorg zoals medisch geïndiceerd.
Bij immunosuppressieve patiënten zijn levensbedreigende en fatale opportunistische infecties gemeld, waaronder gedissemineerde schimmelinfecties en virale reactivering (bijv. HHV-6). Er moet rekening gehouden worden met de mogelijkheid op deze infecties bij patiënten met neurologische voorvallen en er moeten geschikte diagnostische beoordelingen worden uitgevoerd.
Virale reactivering
Virale reactivering, bijv. HBV-reactivering, kan optreden bij patiënten die worden behandeld met geneesmiddelen die zijn gericht tegen B-cellen en kan leiden tot fulminante hepatitis, leverfalen en overlijden.
Hypogammaglobulinemie
Hypogammaglobulinemie wordt veroorzaakt door B-celaplasie en is gezien als gevolg van depletie van normale B-cellen door anti-CD19 CAR-T-celtherapie. Hypogammaglobulinemie werd gemeld bij patiënten die met Aucatzyl zijn behandeld (zie rubriek 4.8).
Hypogammaglobulinemie maakt dat patiënten vatbaarder zijn voor infecties. Immunoglobulinespiegels moeten worden gecontroleerd na behandeling met Aucatzyl en worden behandeld volgens de richtlijnen van de instelling, waaronder voorzorgsmaatregelen tegen infectie, antibiotica of antivirale profylaxe en immunoglobulinevervanging.
Hemofagocytaire lymfohistiocytose en macrofaagactivatiesyndroom
HLH/MAS-syndroom werd gemeld na behandeling met Aucatzyl (zie rubriek 4.8). De behandeling moet worden toegediend volgens de standaard van de instelling.
Eerdere stamceltransplantatie (GVHD)
Het wordt niet aanbevolen dat patiënten Aucatzyl krijgen binnen 3 maanden na het ondergaan van een allogene hematopoëtische stamceltransplantatie (HSCT) vanwege het risico dat Aucatzyl graft-versus-hostziekte (GVHD) doet verergeren.
Leukaferese voor Aucatzylproductie moet ten minste 3 maanden na allogene HSCT worden uitgevoerd.
Secundaire maligniteiten waaronder van T-celorigine
Patiënten die met Aucatzyl worden behandeld, kunnen secundaire maligniteiten ontwikkelen. T-celmaligniteiten zijn gemeld na behandeling van hematologische maligniteiten met een op BCMA of CD19 gerichte CAR-T-celtherapie. T-celmaligniteiten, waaronder CAR-positieve maligniteiten, zijn gemeld binnen weken en tot enkele jaren na toediening van een op CD19 of BCMA gerichte CAR-T-celtherapie. Er zijn voorvallen van overlijden geweest.
Patiënten moeten levenslang worden gemonitord op tekenen van secundaire maligniteiten. In het geval dat zich een secundaire maligniteit voordoet, moet contact worden opgenomen met het bedrijf voor instructies over het nemen van patiëntmonsters voor onderzoek.
Tumorlysissyndroom (TLS)
TLS, wat ernstig kan zijn, is waargenomen in het FELIX-onderzoek. Om het risico op TLS te minimaliseren, moeten patiënten met een hoge tumorlast TLS-profylaxe krijgen volgens de standaardrichtlijnen voorafgaand aan de infusie met Aucatzyl. Tekenen en symptomen van TLS na Aucatzyl-infusies moeten worden gemonitord, en voorvallen moeten worden behandeld volgens de standaardrichtlijnen.
Overgevoeligheidsreacties
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, kunnen het gevolg zijn van DMSO in Aucatzyl.
Overdracht van een infectieus agens
Hoewel Aucatzyl op steriliteit en mycoplasma wordt getest, bestaat er een risico op overdracht van infectieuze agentia. Beroepsbeoefenaren in de gezondheidszorg die Aucatzyl toedienen, moeten patiënten na behandeling daarom controleren op tekenen en symptomen van infecties en zo nodig op passende wijze behandelen.
Interferentie met virologische testen
Omdat de genetische informatie van de lentivirale vector die wordt gebruikt voor het maken van Aucatzyl en de genetische informatie van hiv voor een beperkt en kort deel identiek is, kunnen sommige hiv-nucleïnezuurtesten (NAT) een fout-positieve uitslag geven.
Serologisch onderzoek
Screening op HBV, HCV, hiv en andere infectieuze agentia moet worden uitgevoerd in overeenstemming met klinische richtlijnen voordat cellen worden verzameld voor productie (zie rubriek 4.2). Leukaferesemateriaal van patiënten met actieve hiv, actieve HBV of actieve HCV-infectie wordt niet geaccepteerd voor productie.
Bloed-, orgaan-, weefsel- en celdonatie
Patiënten die met Aucatzyl zijn behandeld, mogen geen bloed, organen, weefsels en cellen doneren voor transplantatie. Deze informatie vindt u op de patiëntenkaart die na de behandeling aan de patiënt moet worden verstrekt.
Actief CZS-lymfoom
Er is beperkte ervaring met het gebruik van dit geneesmiddel bij patiënten met actief CZS-lymfoom, gedefinieerd als hersenmetastasen bevestigd via beeldvorming. Asymptomatische patiënten met een maximum van CNS‐2 ziekte (gedefinieerd als witte bloedcellen < 5/μl in hersenvocht met aanwezigheid van lymfoblasten) zonder klinisch evidente neurologische veranderingen zijn behandeld met Aucatzyl, maar gegevens zijn beperkt in deze populatie. Daarom is de risico/batenverhouding van Aucatzyl niet vastgesteld in deze populaties.
Gelijktijdige ziekte
Patiënten met een voorgeschiedenis van of actieve CZS-aandoening of onvoldoende nier-, lever-, long- of hartfunctie werden uitgesloten van de onderzoeken. Deze patiënten zijn waarschijnlijk kwetsbaarder voor de gevolgen van de hieronder beschreven bijwerkingen en vereisen speciale aandacht.
Eerdere behandeling met anti-CD19-therapie
Aucatzyl wordt niet aanbevolen als de patiënt CD19-negative ziekte of een onbevestigde CD19-status heeft.
Follow-up op lange termijn
Patiënten zullen naar verwachting worden opgenomen in een langlopend follow-up-programma of register om meer inzicht te krijgen in de veiligheid en werkzaamheid van Aucatzyl op lange termijn.
Natriumgehalte
Dit geneesmiddel bevat 1131 mg natrium per streefdosis, overeenkomend met 57% van de door de Wereldgezondheidsorganisatie (WHO) aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Kaliumgehalte
Dit geneesmiddel bevat 39 mg kalium per streefdosis, overeenkomend met 1% van de door de WHO aanbevolen minimale dagelijkse inname van 3,51 g kalium voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Profylactisch gebruik van systemische corticosteroïden kan de werking van Aucatzyl verstoren. Profylactisch gebruik van systemische corticosteroïden wordt daarom afgeraden voorafgaand aan infusie (zie rubriek 4.2).
Toediening van tocilizumab of corticosteroïden voor de behandeling van CRS en ICANS had geen invloed op de verhouding of mate van uitbreiding en persistentie.
Levende vaccins
De veiligheid van immunisatie met levende virale vaccins tijdens of na behandeling met Aucatzyl is niet onderzocht. Uit voorzorg wordt aanbevolen ten minste 6 weken vóór aanvang van de lymfodepletiechemotherapie, tijdens de behandeling met Aucatzyl en tot na de behandeling herstel van de immuniteit is opgetreden, geen vaccinatie met levende vaccins toe te dienen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / Anticonceptie bij mannen en vrouwen
De zwangerschapsstatus van vrouwen die zwanger kunnen worden moet worden gecontroleerd voordat met de behandeling met Aucatzyl wordt begonnen. Aucatzyl wordt afgeraden voor vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Zie de voorschrijfinformatie voor lymfodepletietherapie voor informatie over de noodzaak van effectieve anticonceptie bij patiënten die de lymfodepletiechemotherapie krijgen.
Er zijn onvoldoende blootstellingsgegevens om een aanbeveling te doen over de duur van anticonceptie na behandeling met Aucatzyl.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van obecabtagene autoleucel bij zwangere vrouwen. Er zijn geen onderzoeken naar reproductie- en ontwikkelingstoxiciteit bij dieren uitgevoerd met Aucatzyl om te beoordelen of het foetale schade kan veroorzaken wanneer het wordt toegediend aan een zwangere vrouw (zie rubriek 5.3).
Het is niet bekend of obecabtagene autoleucel kan worden overgedragen aan de foetus. Als de getransduceerde cellen de placenta passeren, kunnen ze op basis van het werkingsmechanisme foetale toxiciteit veroorzaken, waaronder B-cel-lymfocytopenie. Daarom wordt Aucatzyl niet aanbevolen voor gebruik tijdens zwangerschap. Zwangere vrouwen moeten worden geïnformeerd over de mogelijke risico’s voor de foetus.
Zwangerschap na behandeling met Aucatzyl moet met de behandelend arts worden besproken.
Beoordeling van immunoglobulinespiegels en B-cellen bij pasgeboren baby’s van moeders die met Aucatzyl worden behandeld, moet worden overwogen.
Borstvoeding
Het is niet bekend of obecabtagene autoleucelcellen in de moedermelk worden uitgescheiden of overgedragen aan het kind dat borstvoeding krijgt. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Vrouwen die borstvoeding geven, moeten door de behandelend arts worden geïnformeerd over het mogelijke risico voor het kind dat borstvoeding krijgt.
Vruchtbaarheid
Er zijn geen klinische gegevens over het effect van Aucatzyl op de vruchtbaarheid. De effecten op de mannelijke en vrouwelijke vruchtbaarheid zijn niet beoordeeld in dieronderzoek.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Aucatzyl heeft een grote invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
Vanwege de kans op neurologische voorvallen, waaronder veranderde mentale toestand of toevallen, mogen patiënten geen voertuig besturen of zware of potentieel gevaarlijke machines bedienen tot ten minste 8 weken na infusie of tot de behandelend arts beoordeelt dat het neurologische voorval verdwenen is.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende niet-laboratoriumbijwerkingen van welke graad dan ook waren CRS (68,5%), infecties - pathogeen ongespecificeerd (44,9%), musculoskeletale pijn (31,5%), pyrexie (29,1%), pijn (27,6%), misselijkheid (26,0%), diarree (25,2%), hoofdpijn (23,6%), vermoeidheid (22,0%) en bloeding (21,3%).
De meest voorkomende niet-laboratoriumbijwerkingen van graad 3 of hoger waren infecties - pathogeen niet gespecificeerd (24,4%), febriele neutropenie (23,6%), virale infecties (13,4%) en bacteriële infectieziekten (11,0%).
De meest voorkomende ernstige bijwerkingen van welke graad dan ook waren infecties - pathogeen ongespecificeerd (20,5%), febriele neutropenie (13,4%), ICANS (9,4%), CRS (7,9%), sepsis (7,9%) en pyrexie (7,1%).
De meest voorkomende graad 3 of 4 afwijkende laboratoriumwaarden waren neutropenie (98,4%), daling van leukocyten (97,6%), daling van lymfocyten (95,3%), trombocytopenie (77,2%) en anemie (65,4%).
De lymfodepletiechemotherapie voorafgaand aan toediening van Aucatzyl draagt ook bij aan de afwijkende laboratoriumwaarden.
Tabel met lijst van bijwerkingen
Tabel 4 geeft een samenvatting van de bijwerkingen bij in totaal 127 patiënten die in het fase Ib- en fase II-FELIX-onderzoek aan Aucatzyl werden blootgesteld. Deze reacties worden gepresenteerd volgens systeem/orgaanklasse volgens het Medical Dictionary for Regulatory Activities en volgens frequentie. Frequenties worden gedefinieerd als: zeer vaak (≥1/10) en vaak (≥1/100, <1/10). Binnen elke frequentiegroep staan de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 4: Bijwerkingen van het geneesmiddel vastgesteld met Aucatzyl
| Systeem/orgaanklass e (SOC) | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Infecties – pathogeen ongespecificeerd Bacteriële infectieziekten COVID-19 Virale infectieziekten, COVID-19 niet inbegrepen Schimmelinfectiestoornissen Sepsis | |
| Bloed- en lymfestelselaandoeningen | ||
| Systeem/orgaanklass e (SOC) | Frequentie | Bijwerking |
| Zeer vaak | Neutropeniea Leukopeniea Lymfopeniea Trombocytopeniea Anemiea Febriele neutropenie Coagulopathie | |
| Immuunsysteemaandoeningen | ||
| Zeer vaak | Cytokine-release-syndroom | |
| Vaak | Hypogammaglobulinemie Hemofagocytaire lymfohistiocytose Graft-versus-hostziekte | |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak | Verminderde eetlust | |
| Psychische stoornissen | ||
| Vaak | Deliriumb | |
| Zenuwstelselaandoeningen | ||
| Zeer vaak | Hoofdpijn Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom Encefalopathiec Duizeligheid | |
| Vaak | Tremor | |
| Hartaandoeningen | ||
| Zeer vaak | Tachycardie | |
| Vaak | Aritmie Hartfalen Hartkloppingen | |
| Bloedvataandoeningen | ||
| Zeer vaak | Hypotensie Bloeding | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Zeer vaak | Hoesten | |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | Misselijkheid Diarree Braken Buikpijn Verstopping | |
| Vaak | Stomatitis | |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Uitslag | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Zeer vaak | Musculoskeletale pijn | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Pyrexie Pijn Vermoeidheid Oedeem | |
| Vaak | Koude rillingen | |
| Onderzoeken | ||
| Zeer vaak | Verhoogde alanineaminotransferasea Gewichtsafname Hyperferritinemie | |
| Systeem/orgaanklass e (SOC) | Frequentie | Bijwerking |
| Verhoogde aspartaataminotransferasea | ||
| Letsels, intoxicaties en verrichtingscomplicaties | ||
| Vaak | Infusiegerelateerde reactie | |
a Frequentie op basis van graad 3 of hogere laboratoriumparameter.
b Delirium omvat agitatie, delirium, desoriëntatie, hallucinatie, prikkelbaarheid. c Encefalopathie omvat afasie, cognitieve stoornis, verwardheid, verminderd bewustzijnsniveau, aandachtsstoornis, dysartrie, dysgrafie, encefalopathie, lethargie, geheugenstoornis, veranderingen in mentale status, posterieur reversibel encefalopathiesyndroom, slaperigheid.
Beschrijving van geselecteerde bijwerkingen
Cytokine-release-syndroom
CRS werd gemeld bij 68,5% van de patiënten, waaronder CRS van graad 3 bij 2,4% van de patiënten. De mediane tijd tot aanvang van CRS van elke graad was 8 dagen na de eerste infusie (bereik: 1‐23 dagen) met een mediane duur van 5 dagen (bereik: 1‐21 dagen).
In het FELIX-onderzoek had 80% van de patiënten met CRS ≥ 5% blasten in hun beenmerg op het moment van lymfodepletie, waarbij 39% van de patiënten > 75% blasten in hun beenmerg vertoonde. De meest voorkomende manifestaties van CRS bij patiënten die CRS hadden, waren koorts (68,5%), hypotensie (25,2%) en hypoxie (11,8%).
De meeste patiënten ondervonden CRS na de eerste maar vóór de tweede infusie met Aucatzyl. Van de 87 patiënten die CRS hadden, trad voor 64,3% CRS op na de eerste, maar vóór de tweede infusie met Aucatzyl, met een mediane tijd tot aanvang van 6 dagen (bereik: 3‐9 dagen). De mediane tijd tot aanvang na de tweede infusie was 2 dagen (bereik: 1‐2 dagen). De primaire behandeling voor CRS was tocilizumab (75,9%), waarbij patiënten ook corticosteroïden (22,9%) en andere anticytokinetherapie (13,8%) kregen, zie rubriek 4.4.
Hemofagocytaire lymfohistiocytose (HLH)/ macrofaagactivatiesyndroom (MAS)
HLH/MAS, waaronder ernstige en levensbedreigende reacties, kan optreden na behandeling met
| Aucatzyl. HLH/MAS werd gemeld bij 1,6% van de patiënten en omvatte voorvallen van graad 3 en | ||
| graad 4 met een tijdstip van aanvang op respectievelijk dag 22 en dag 41. Eén patiënt ondervond een | ||
| gelijktijdig ICANS-voorval na infusie met Aucatzyl | ||
(zie rubriek 4.4).
Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom
ICANS werd gemeld bij 29 patiënten (22,8%). ICANS van graad ≥ 3 trad op bij 9 patiënten (7,1%) na behandeling met Aucatzyl. Eén patiënt (1,1%) ervoer ICANS van graad 4. De meest voorkomende symptomen waren verwardheid (9,4%) en tremor (4,7%).
In het FELIX-onderzoek hadden de meeste patiënten die ICANS ervoeren (89,7%) en alle patiënten die ICANS van graad ≥ 3 ervoeren, > 5% blasten in hun beenmerg op het moment van lymfodepletietherapie. Van de patiënten die ICANS van graad ≥ 3 ervoeren, vertoonden 5 patiënten > 75% blasten in hun beenmerg.
De mediane tijd tot aanvang voor ICANS-voorvallen was 12 dagen (bereik: 1‐31 dagen) met een mediane duur van 8 dagen (bereik: 1‐53 dagen). De mediane tijd tot aanvang voor ICANS-voorvallen na de eerste infusie en vóór de tweede infusie was 8 dagen (bereik: 1‐10 dagen) en 6,5 dagen (bereik: 2‐22 dagen) na de tweede infusie. Aanvang van ICANS na de tweede infusie trad op bij de meerderheid van de patiënten (62,1%).
Vierentwintig patiënten kregen behandeling voor ICANS. Alle behandelde patiënten kregen corticosteroïden in hoge dosis en 12 patiënten kregen anti-epileptica ter profylaxe (zie rubriek 4.4).
Langdurige cytopenie
In de veiligheidsset (N=127) was de mediane tijd vanaf de dag van infusie met Aucatzyl tot herstel van neutrofielen tot ≥ 0,5 × 10⁹/l en ≥ 1 × 10⁹/l (op basis van aantallen bij screening) respectievelijk 0,8 maanden en 1,9 maanden.
Cytopenieën van graad ≥ 3 in maand 1 na infusie werden waargenomen bij 68,5% van de patiënten en omvatten neutropenie (57,5%) en trombocytopenie (52,0%). Cytopenieën van graad 3 of hoger in maand 3 na infusie met Aucatzyl werden waargenomen bij 21,3% van de patiënten en omvatten neutropenie (13,4%) en trombocytopenie (13,4%) (zie rubriek 4.4).
Infecties
Infecties na Aucatzyl-infusie (alle graden) traden op bij 70,9% van de patiënten. Infecties van graad 3 of 4 behalve COVID-19 traden op bij 44,9% van de patiënten, waaronder ongespecificeerd pathogeen (24,4%), bacterieel (11,0%), sepsis (10,2%), viraal (5,5%), en schimmelinfecties (4,7%).
Fatale infecties van ongespecificeerd pathogeen werden gemeld bij 0,8% van de patiënten. Fatale sepsis trad op bij 3,9% van de patiënten.
Febriele neutropenie van graad 3 of hoger werd waargenomen bij 23,6% van de patiënten na infusie met Aucatzyl en kan gelijktijdig met CRS optreden (zie rubriek 4.4).
Hypogammaglobulinemie
Hypogammaglobulinemie werd gemeld bij 9,4% van de patiënten, behandeld met Aucatzyl, waaronder 2 gevallen (1,6%) van hypogammaglobulinemie van graad 3 (zie rubriek 4.4).
Immunogeniciteit
De humorale immunogeniciteit van Aucatzyl werd gemeten met een test voor de detectie van antilichamen tegen Aucatzyl. In het FELIX-onderzoek testte 8,7% van de patiënten positief voor anti-CD19 CAR-antilichamen vóór de infusie. Behandelingsgeïnduceerde anti-CD19 CAR-antilichamen werden gedetecteerd bij 1,6% van de patiënten. Er is geen bewijs dat de aanwezigheid van reeds bestaande of na infusie aanwezige anti-CD19 CAR-antilichamen van invloed is op de doeltreffendheid, veiligheid, initiële uitbreiding en persistentie van Aucatzyl.
De cellulaire immunogeniciteit van Aucatzyl werd gemeten met een enzym-gebonden immunosorbent spot-test voor de detectie van T-celresponsen, gemeten door productie van interferon gamma (IFN-γ), op anti-CD19 CAR in volledige lengte. Slechts 3,1% (3/96) van de patiënten testte positief in de cellulaire immunogeniciteitsuitlezing (IFN-γ) na infusie. Er is geen bewijs dat de cellulaire immunogeniciteit van invloed is op de kinetiek van de initiële uitbreiding en persistentie van Aucatzyl, of op de veiligheid of werkzaamheid van Aucatzyl.
Secundaire maligniteiten
Er zijn gevallen van de volgende bijwerking(en) gemeld na behandeling met andere CAR-T-celproducten, die ook kunnen optreden na behandeling met Aucatzyl: secundaire maligniteit van T-celoorsprong.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Tijdens klinische onderzoeken werden bij 3,9% van de patiënten voorvallen van overdosering waargenomen bij de toediening van de eerste dosis. Alle 5 patiënten hadden een hoge tumorlast en hadden een eerste dosis van 10 × 106 moeten krijgen, maar kregen een hogere dosis tussen 68 en 103 × 106 CAR-T-cellen. CRS, ICANS en HLH, waaronder ernstige voorvallen, werden waargenomen bij patiënten die een overdosis kregen. In het geval van een vermoedelijke overdosis moeten eventuele bijwerkingen worden behandeld in overeenstemming met de verstrekte richtlijnen (zie rubriek 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, antineoplastische cel- en gentherapie, ATC-code: L01XL12.
Werkingsmechanisme
Obecabtagene autoleucel is een autologe immunotherapie bestaande uit de eigen T-cellen van de patiënt die zijn gemanipuleerd om een CAR tot expressie te brengen die CD19 ‘on‐target’-cellen herkent via het muriene CAT13.1E10 hybridoom (CAT) bindingsdomein. Verbinding van anti-CD19 (CAT) CAR-positieve T-cellen met doelcellen met CD19-expressie, zoals kankercellen en normale B-cellen, leidt tot activering van de anti-CD19 (CAT) CAR-positieve T-cellen en downstream signalering via het CD3-zeta-domein. Proliferatie en persistentie door de anti-CD19 (CAT) CAR-positieve T-cellen na activering worden versterkt door de aanwezigheid van het co-stimulatoire domein van 4-1BB. Deze binding aan CD19 resulteert in antitumoractiviteit en doden van doelcellen met CD19-expressie.
Onderzoeken tonen aan dat obecabtagene autoleucel een snelle off-rate heeft van 3,1 × 10‐3s‐1 van zijn CD19-bindingsdomein.
Farmacodynamische effecten
Serumniveaus van cytokinen zoals IL-2, IL-5, IL-6, IL-7, IL-8, IL-10, IL-15, TNF-α, IFN-γ en granulocyt-macrofaagkoloniestimulerende factoren werden beoordeeld vóór en tot 3 maanden na infusie met obecabtagene autoleucel. Piekhoogte van plasmacytokinen werd waargenomen op dag 28 van infusie met obecabtagene autoleucel en de waarden keerden terug naar de baseline in maand 3.
Vanwege het doeleffect van obecabtagene autoleucel wordt een periode van B-celaplasie verwacht.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van obecabtagene autoleucel is gebaseerd op de resultaten van het FELIX-onderzoek (EU CT-nummer 2024‐512903‐38‐00), een open-label, multicentrisch, fase Ib/II-onderzoek met één groep naar obecabtagene autoleucel bij volwassen patiënten met r/r pre-B-ALL.
Het primaire resultaat van cohort IIA was het totale percentage volledige remissie, gedefinieerd als het percentage patiënten dat volledige remissie (CR) bereikte of volledige remissie met onvolledig hematologisch herstel (CRi), beoordeeld via een onafhankelijke beoordelingscommissie voor respons (IRRC), en de secundaire resultaten omvatten duur van remissie (DOR), percentage volledige remissie (CRR) en percentage patiënten dat minimale residuele ziekte (MRD)-negatieve respons bereikte.
Patiënten in het hoofdonderzoek waren volwassenen (≥ 18 jaar) met r/r CD19+ pre-B-ALL, met aanwezigheid van ≥ 5% blasten in beenmerg bij de screening en bevestigde CD19-expressie na behandeling met blinatumomab. Gerecidiveerde of refractaire status werd als volgt gedefinieerd: primaire refractaire ziekte, eerste recidief na een remissie die ≤ 12 maanden duurde, r/r acute lymfatische leukemie (ALL) na 2 of meer eerdere systemische behandelingslijnen, of r/r ALL meer dan ten minste 3 maanden na allogene HSCT. Patiënten met Philadelphia-chromosoompositieve ALL kwamen in aanmerking als ze intolerant waren voor of geen respons hadden bij 2 lijnen met een tyrosinekinaseremmer (TKI) of één lijn met een TKI van de tweede generatie, of als TKI-behandeling gecontra-indiceerd was. Patiënten met eerdere andere CD19-gerichte therapie dan blinatumomab werden uitgesloten. De behandeling bestond uit lymfodepletiechemotherapie gevolgd door obecabtagene autoleucel als een infusie met opgesplitste dosis met een totale doeldosis van 410 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen (zie rubriek 4.2).
| In het IIA-hoofdcohort waren 113 patiënten geleukafereseerd (geleukafereseerde set) en |
94 (83,2%)
| patiënten werden behandeld met ten minste één infusie met obecabtagene autoleucel (geïnfundeerde | ||
| set): | ||
19 patiënten stopten zonder infusie om redenen in verband met overlijden (12 patiënten), bijwerking (neutropenische sepsis gerelateerd aan de onderliggende ziekte [1 patiënt]) en beslissing van de arts (1 patiënt). Vijf van de 113 geleukafereseerde patiënten (4,4%) kregen geen infusie met obecabtagene autoleucel vanwege productiegerelateerde problemen.
De mediane leeftijd van de 94
| geïnfundeerde patiënten was 50 jaar; onder hen waren 83 patiënten 26 | |||
| jaar oud en ouder. De geslachtsverdeling van mannelijke en vrouwelijke patiënten die obecabtagene | |||
| autoleucel toegediend kregen, was gelijk aan 47 mannen en 47 vrouwen. Zeventig patiënten waren wit | |||
| (74,5%); 29 patiënten (30,9%) waren van Spaanse of Latijns-Amerikaanse afkomst (Tabel 5). | |||
Achtentachtig patiënten (93,6%) kregen overbruggingstherapie (bijv. chemotherapie, inotuzumab ozogamicine, TKI’s) tussen leukaferese en lymfodepletiechemotherapie om de tumorlast te beheersen. Alle patiënten kregen op dag 1 een infusie met obecabtagene autoleucel en werden minimaal tot dag 10 in het ziekenhuis opgenomen.
Tabel 5: Demografische en ziektegerelateerde kenmerken bij de baseline voor het FELIX-onderzoek (cohort IIA)
Geïnfundeerde set (N=94) | Geleukafereseerd e set (N=113) | |
| Mediane leeftijd, bereik (jaar) | 50 (20 – 81) | 49 (20 – 81) |
| Leeftijdscategorie (jaar), n (%) | ||
| ≥ 18 jaar oud en ≤ 25 jaar | 11 (11.7) | 13 (11.5) |
| > 25 jaar | 83 (88.3) | 100 (88.5) |
| Geslacht, n (M/V) | 47M/47V | 61M/52V |
| Ras, n (%) | ||
| Wit | 70 (74,5) | 87 (77,0) |
| Philadelphia-chromosoompositieve status (BCR-ABL-positief), n (%) | 25 (26,6) | 26 (23,0) |
| Mediane eerdere behandelingslijnen, n (bereik) | 2 (1 – 6) | 2 (1 – 6) |
| ≥ 3 eerdere lijnen, n (%) | 29 (30,9) | 35 (31,0) |
| Refractair voor laatste eerdere behandelingslijn, n (%) | 51 (54,3) | 60 (53,1) |
| Eerdere HSCT, n (%) | 36 (38,3) | 43 (38,1) |
| Eerder blinatumomab, n (%) | 33 (35,1) | 42 (37,2) |
| Eerdere inotuzumab, n (%) | 30 (31,9) | 37 (32,7) |
| % BM-blasten bij lymfodepletie, mediaan (bereik) | 43,5 (0 – 100) | 43,5 (0 – 100) |
| % BM-blasten bij lymfodepletie, n (%) | ||
| > 75% | 30 (31,9) | 30 (26,5) |
| > 20% tot 75% | 27 (28,7) | 27 (23,9) |
| 5 tot 20% | 14 (14,9) | 14 (12,4) |
| < 5% | 23 (24,5) | 23 (20,4) |
| Ontbrekend | 0 | 19 (16,8) |
| Extramedullaire ziekte bij lymfodepletie, n (%) | 19 (20,2) | 21 (18,6) |
ABL = Abelson muriene leukemie; BCR = breekpunt clusterregio; BM = beenmerg; HSCT = hematopoëtische stamceltransplantatie; M = man; V = vrouw
De primaire werkzaamheidsanalyse werd beoordeeld bij patiënten die ten minste één infusie met obecabtagene autoleucel (geïnfundeerde set) kregen in hoofdcohort IIA van het FELIX–onderzoek (Tabel 6). Van de 94 patiënten in de geïnfundeerde set was de ontvangen mediane dosis 410 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen (bereik: 10‐480 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen). Vijfentachtig patiënten (90,4%) kregen de totale streefdosis van 410 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen. Zes patiënten (6,4%) kregen alleen de eerste dosis, voornamelijk als gevolg van bijwerkingen (3,2%), ziekteprogressie (1,1%), productiegerelateerde problemen (1,1%), en overlijden (1,1%). De mediane productietijd vanaf leukaferese-ontvangst tot productcertificering was 20 dagen (bereik: 17‐43 dagen) en de mediane tijd vanaf leukaferese tot obecabtagene autoleucel-infusie was 35,5 dagen (bereik: 25‐92 dagen). De mediane follow-up (duur van eerste infusie tot afsluitingsdatum van de gegevens 07-feb-2024) was 20,25 maanden (bereik: 13‐30 maanden).
Het secundaire eindpunt, percentage MRD-negativiteit onder totaal remissiepercentage (ORR = CR of CRi), werd beoordeeld aan de hand van ‘next-generation sequencing’, polymerasekettingreactie en flowcytometrie.
Tabel 6: Werkzaamheidsanalyse (Cohort IIA)
Geïnfundeerde set (N=94) | Geleukafereseerde set (N=113) | |
| Totaal remissiepercentage (ORR: CR + CRi) | ||
| n (%) | 72 (76,6) | 72 (63,7) |
| 95%-BI (%) | (66,7; 84,7) | (54,1, 72,6) |
| Volledige remissie (CR) op gelijk welk moment | ||
| n (%) | 52 (55,3) | 55 (48,7) |
| 95%-BI (%) | (44,7, 65,6) | (39,2, 58,3) |
| Percentage MRD-negativiteit onder CR of CRi (NGS/PCR/flowcytometrie)a | ||
| Nb | 72 | 72 |
| n (%) | 64 (88,9) | 64 (88,9) |
| 95%-BI (%) | (79,3, 95,1) | (79,3, 95,1) |
| Duur van remissie (DOR) | ||
| Nb | 72 | 72 |
| Mediaan in maandenc | 14,06 | 14,06 |
| 95%-BI (bereik in maanden) | (8,18, NI) | (8,18, NI) |
BM = beenmerg; BOR = beste totale respons na infusie met Aucatzyl; BI = betrouwbaarheidsinterval; CR = volledige remissie; CRi = volledige remissie met onvolledig herstel van aantallen; DOR = duur van remissie; FACS = fluorescentie-geactiveerde celsortering; MRD = minimale residuele ziekte; IRRC = onafhankelijke responsbeoordelingscommissie; NI = niet inschatbaar; NGS = next-generation sequencing; ORR = totaal remissiepercentage; PCR = polymerasekettingreactie; SCT = stamceltransplantatie.
a Patiënten in remissie volgens IRRC met MRD-negatief BM volgens centrale ClonoSEQ
NGS/PCR/FACS.
b Patiënten die BOR van CR of CRi bereikten.
c Met censurering voor SCT en andere nieuwe kankerbehandeling.
Onder de patiënten in de leeftijd van 26 jaar en ouder in de geïnfundeerde set (N=83) was het ORR 78,3% (95%-BI [betrouwbaarheidsinterval]: 67,9, 86,6) met een CR-percentage van 57,8% (95%-BI: 46,5, 68,6). De mediane DOR was 14,1 maanden (95%-BI, 8,1 NI [niet inschatbaar]) bij patiënten met respons.
Bij de patiënten die de totale aanbevolen dosis van 410 × 106 CAR-positieve levensvatbare T-cellen kregen, was het ORR-percentage 81,2% met een CR-percentage van 61,2%. De mediane DOR was 14,1 maanden (95%-BI: 8,2, NI) bij patiënten met respons. Voor 9 patiënten (9,6%) die de streefdosis niet kregen, waaronder 6 patiënten die alleen de eerste dosis kregen, was het ORR-percentage 33,3% met een CR-percentage van 0%. De mediane DOR was 5,2 maanden (95%-BI: NI, NI) bij patiënten met respons (CRi).
Voor patiënten die beide doses kregen (N=88; 93,6%), hadden patiënten die een lagere eerste dosis van 10 × 106 cellen kregen (> 20% blasten in beenmerg, hoge ziektelast, N=56) een numeriek lagere ORR (75,0%; 95%-BI: 61,6; 85,6) dan patiënten die een hogere eerste dosis van 100 × 106 cellen kregen (≤ 20% blasten in beenmerg, lage ziektelast, N=32) (87,5%; 95%-BI: 71,0, 96,5). De mediane DOR was 12,5 maanden (95%-BI: 7,1, NI) bij patiënten met respons die een lagere eerste dosis van 10 × 106 cellen kregen en 14,2 maanden (95%-BI: 10,7, NI) bij patiënten met respons die een hogere eerste dosis van 100 × 106 cellen kregen.
Onder de patiënten die recidiveerden vóór de start van nieuwe kankerbehandelingen had 46,4% CD19-negatief recidief, 10,7% had CD19-gemengd recidief, 42,9% had CD19-positief recidief.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Aucatzyl in een of meerdere subgroepen van pediatrische patiënten met pre-B-ALL. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
Voorwaardelijke toelating
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ’voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aan te passen.
5.2 Farmacokinetische eigenschappen
Cellulaire kinetiek
De farmacokinetiek van obecabtagene autoleucel werd beoordeeld bij 94 patiënten met r/r CD19+ pre-B-ALL die een mediane dosis van 410 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen kregen (bereik: 10‐480 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen).
Een snelle uitbreiding vond plaats na infusie van de eerste dosis bij de meerderheid van de patiënten en ging door na de tweede dosis tot de mediane tijd van maximale uitbreiding tot piek (Tmax) op dag 14 (bereik: 2‐55 dagen).
Afname van CAR-T-celconcentraties begon kort na dag 28 en bereikte een gestabiliseerde concentratie vanaf maand 6; met een maximale persistentie waargenomen na 27,7 maanden.
Een hoog niveau van uitbreiding werd over het algemeen waargenomen, ongeacht de responsstatus (CR/CRi vs. niet-CR/niet-Cri). Een totaal van 84,6% (22/26) van de patiënten die aanhoudende remissie hadden, had aanhoudende CAR-T-persistentie bij de laatste laboratoriumbeoordeling.
Tabel 7: Samenvatting van farmacokinetische parameters in perifeer bloed per BOR
(Cohort IIA, geïnfundeerde set)
| Parameter metriek | Beste totale respons | Algemeen (N=94) | |
| CR/CRi (N=72) | Geen CR/CRi (N=22) | ||
| Cmax (kopieën/μg DNA) | |||
| N | 72 | 22 | 94 |
| Geometrisch gemiddelde (Geo‐CV%) | 117.381 (206,0) | 107.465 (832,7) | 114.982 (287,6) |
| Parameter metriek | Beste totale respons | Algemeen (N=94) | |
| CR/CRi (N=72) | Geen CR/CRi (N=22) | ||
| Bereik (min - max) | 2120‐478.000 | 129‐600.000 | 129‐600.000 |
| Tmax (dagen) | |||
| N | 72 | 22 | 94 |
| Mediaan | 14 | 17 | 14 |
| Bereik (min - max) | 2-55 | 6-28 | 2-55 |
AUC (0‐28 d) (kopieën/μg DNA*dagen) | |||
| N | 68 | 14 | 82 |
| Geometrisch gemiddelde (Geo‐CV%) | 1.089.908 (236,0) | 1.404.899 (186,4) | 1.138.188 (225,6) |
| Bereik (min - max) | 17.900-6.730.000 | 176.000-7.230.000 | 17.900-7.230.000 |
AUC(0‐28d) = gebied onder de concentratie-tijdcurve van dag 0 tot dag 28; BOR = beste totale respons; Cmax = maximale concentratie; CR = volledige remissie; CRi = volledige remissie met onvolledig herstel van aantallen; DNA = desoxyribonucleïnezuur; Geo‐CV% = geometrische variatiecoëfficiënt; Tmax = tijd tot maximale concentratie.
Patiënten die een eerste opgesplitste dosis van 10 × 106 cellen (> 20% blasten) kregen, vertoonden een hogere uitbreiding van CAR-T-cellen (Cmax en AUC0‐28d) vergeleken met patiënten die een eerste opgesplitste dosis van 100 × 106 cellen kregen (≤ 20% blasten). Patiënten met een hoge uitbreiding hadden vaak dan weer hogere percentages CRS en ICANS. Daarom is een hoge tumorlast de belangrijkste risicofactor voor het ontstaan van CRS en ICANS.
In het FELIX-onderzoek was het mediane lichaamsgewicht 75,75 kg (bereik: 42,6‐230,6 kg). Het farmacokinetisch profiel was vergelijkbaar tussen patiënten met lager (< 75,75 kg) en hoger (≥ 75,75 kg) lichaamsgewicht.
Speciale populaties
Geslacht of leeftijd (jonger dan 65 jaar, tussen 65 en 74 jaar en tussen 75 en 84 jaar) had geen significante invloed op de farmacokinetiek van Aucatzyl (Cmax, AUC0‐28d of persistentie).
De gegevens in de niet-witte populatie (Tabel 5) zijn te beperkt om conclusies te trekken over de impact van ras op farmacokinetische parameters.
Er werden geen onderzoeken uitgevoerd naar lever- en nierfunctiestoornissen met Aucatzyl.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Aucatzyl bestaat uit gemanipuleerde humane T-cellen; daarom zijn er geen representatieve in-vitro-assays, ex-vivo-modellen of in-vivo-modellen die de toxicologische kenmerken van het humane product nauwkeurig in beeld kunnen brengen. Daarom werden er geen traditionele toxicologische onderzoeken uitgevoerd die worden gebruikt voor de ontwikkeling van geneesmiddelen.
Er zijn geen carcinogeniciteits- of genotoxiciteitsonderzoeken uitgevoerd met Aucatzyl. Er zijn geen onderzoeken uitgevoerd om de effecten van Aucatzyl op de vruchtbaarheid, voortplanting en ontwikkeling te beoordelen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dinatriumedetaat
Fosfaatgebufferde zoutoplossing (PBS): kaliumdiwaterstoffosfaat, natriumchloride, dinatriumfosfaat, kaliumchloride, water voor injecties
Humaan albumineoplossing
Dimethylsulfoxide (DMSO)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
6 maanden bij ≤ –150 °C.
Na ontdooiing: 1 uur bij kamertemperatuur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Aucatzyl moet worden bewaard in de dampfase van vloeibare stikstof (≤ −150 °C) en moet bevroren blijven totdat de patiënt klaar is voor de behandeling om ervoor te zorgen dat er levensvatbare cellen beschikbaar zijn voor toediening aan de patiënt. Ontdooid geneesmiddel mag niet opnieuw worden ingevroren. Het product mag niet vóór of tijdens gebruik worden bestraald, omdat dit kan leiden tot inactivatie van het product.
Voor de bewaarcondities en -duur na ontdooiing van het geneesmiddel, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking en speciale benodigdheden voor gebruik, toediening of
implantatie
Infuuszak(ken) van ethyleenvinylacetaat met een afgesloten vulslang en 2 beschikbare aanprikpoorten, die ofwel 10–20 ml (zakken van 50 ml) ofwel 30–70 ml (zakken van 250 ml) celdispersie bevatten. Eén individueel behandelschema omvat 3 of meer infuuszakken voor de totale dosis van 410 × 106 anti-CD19 CAR-positieve levensvatbare T-cellen. Elke infuuszak wordt afzonderlijk verpakt in een buitenverpakking in een metalen cassette. Metalen cassettes worden verpakt in een ModPak modulaire cryogene uitpakkit. Er kunnen tot 4 cassettes in één ModPak. Er kunnen twee ModPak-kits nodig zijn om het maximale aantal van 7 cassettes te transporteren.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het product mag niet vóór of tijdens gebruik worden bestraald, omdat dit kan leiden tot inactivatie van het product.
Ontvangst en bewaring van Aucatzyl
- Aucatzyl wordt geleverd in de dampfase van een stikstofvat (≤ -150 °C).
- Bevestig de identiteit van de patiënt. Open het stikstofvat, haal het RfIC en de metalen cassette(s) eruit. Open de metalen cassette(s) om de infuuszakken in hun doorzichtige buitenverpakking eruit te halen. De identiteit van de patiënt moet overeenkomen met de unieke patiëntinformatie op het vrijgiftecertificaat voor Aucatzyl (RfIC) in het stikstofvat en op de etiketten van de infuuszakken (zie Figuur 2).
- De tijd uit de vloeibare stikstofomgeving in dampfase moet tot een absoluut minimum worden beperkt om voortijdig ontdooien van het product te voorkomen (het wordt aanbevolen om de 90 seconden niet te overschrijden).
- Wanneer de identiteit van de patiënt niet overeenkomt met het RfIC of het etiket: Infundeer het product niet. Neem contact op met Autolus op 00800 0825 0829 als er verschillen zijn tussen de etiketten en de unieke patiëntinformatie.
- Bewaar de infuuszak(ken) in de metalen cassette(s), breng Aucatzyl over naar de opslag met vloeibare stikstof in dampfase ≤ -150 °C met gecontroleerde toegang op de locatie (tot gereed voor overbrengen, ontdooien en infusie).
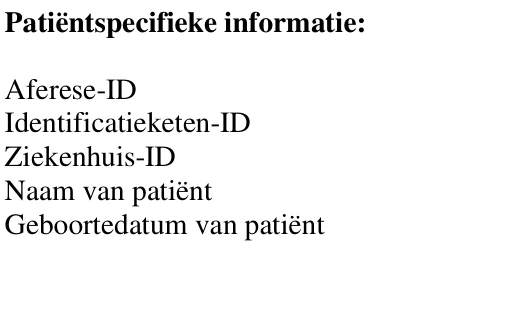
Figuur 2: Patiëntspecifieke informatie
Patiëntspecifieke informatie:
Aferese-ID
Identificatieketen-ID
Ziekenhuis-ID
Naam van patiënt
Geboortedatum van patiënt 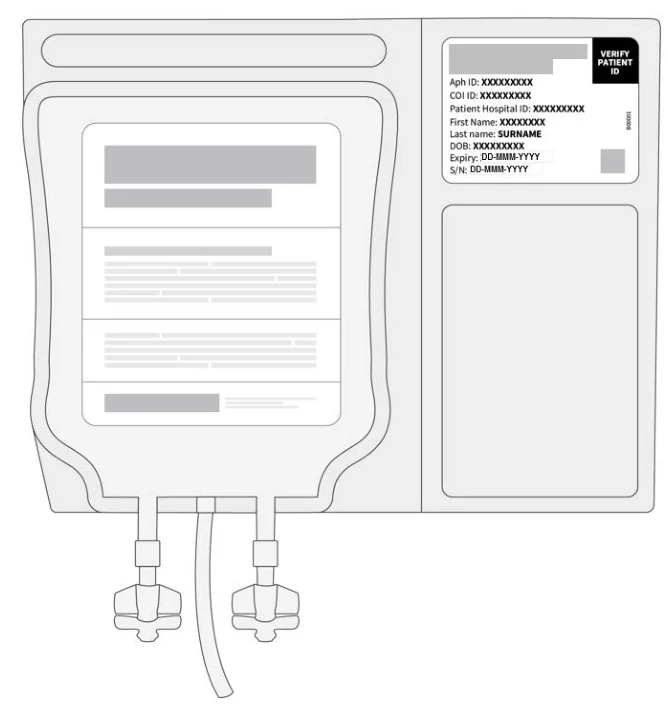
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel
Aucatzyl moet binnen de instelling worden vervoerd in gesloten, breekvrije, lekvrije containers.
Dit geneesmiddel bevat genetisch gemodificeerde humane bloedcellen. Beroepsbeoefenaren in de gezondheidszorg die Aucatzyl hanteren, moeten passende voorzorgsmaatregelen nemen (handschoenen, beschermende kleding en oogbescherming dragen) om mogelijke overdracht van infectieziekten te voorkomen.
Planning voordat Aucatzyl wordt voorbereid
Het patiëntenbatchspecifieke RfIC en de dosisschemaplanner worden geleverd in het stikstofvat. Bevestig dat de unieke patiëntinformatie op het RfIC en de infuuszakken overeenkomen (zie Figuur 2).
- 1.
Zorg ervoor dat de beenmergbeoordelingsresultaten van de patiënt beschikbaar zijn (zie rubriek
4.2, Beenmergbeoordeling).
- 2.
Met de Aucatzyl dosisschemaplanner, geleverd samen met het RfIC, kan het juiste dosisschema worden bepaald dat moet worden toegediend op dag 1 (3 dagen [± 1 dag] na voltooiing van lymfodepletiechemotherapie) en dag 10 (± 2 dagen). Noteer de volgende informatie op de dosisschemaplanner:
a. Het blastenpercentage van de beenmergbeoordeling van de patiënt. b. Het/de serienummer(s) van de Aucatzyl-zak; het aantal zaktypen dat nodig is voor elke dosis; en het gespecificeerde volume dat via spuit moet worden toegediend (voor de dosis van 10 × 106) overgenomen uit het RfIC.
- 3. Via invulling van de Aucatzyl dosisschemaplanner zal de behandelend arts het aantal zakken en de respectieve benodigde dosis vinden, en de bereiding van Aucatzyl voor de dosis op dag 1 en dag 10 (± 2 dagen), zie Figuur 1.
Overbrengen en ontdooien vóór infusie
Wanneer u de dosisschemaplanner heeft ingevuld, haal dan ENKEL die
cassette(s)/infuuszak(ken) nodig voor de gegeven doseringsdag uit de lokale opslag van vloeibare stikstof in dampfase en doe ze in een geschikt transfermiddel (d.w.z. een stikstofvat met vloeibare stikstof in dampfase, waarbij de temperatuur ≤ -150 °C wordt gehandhaafd) voor transport naar de locatie waar de zakken worden ontdooid.
Breng de benodigde cassette(s) één voor één over, met bevestiging van de serienummers van de
Aucatzyl-zak en de patiëntspecifieke informatie op elk infuuszaketiket (zie Figuur 2).
- De tijd buiten de vloeibare stikstofomgeving in dampfase moet tot een absoluut minimum worden beperkt om voortijdig ontdooien van het product te voorkomen (het wordt aanbevolen om de 90 seconden niet te overschrijden).
- Als er op een bepaalde doseringsdag meer dan één infuuszak nodig is, ontdooi dan één infuuszak per keer; haal de volgende zakken niet uit de opslag met vloeibare stikstof in dampfase (≤ -150 °C) totdat infusie van de vorige zak voltooid is.
- Laat de infuuszak met Aucatzyl in de buitenverpakking, ontdooi bij 37 °C in een waterbad of ontdooiapparaat totdat er geen zichtbare bevroren klontjes meer in de infuuszak zitten. Elke zak moet voorzichtig worden gemasseerd tot de cellen net ontdooid zijn. Het ontdooien van elke infuuszak duurt 2 tot 8 minuten. Haal onmiddellijk na het ontdooien uit het waterbad of ontdooiapparaat. Haal de infuuszak voorzichtig uit de buitenverpakking en zorg daarbij dat de zak en poorten niet worden beschadigd.
- Meng de inhoud van de zak voorzichtig om klontjes celmateriaal te verkruimelen en dien onmiddellijk toe aan de patiënt.
- Het ontdooide product niet opnieuw invriezen en niet in de koelkast bewaren.
Te nemen maatregelen in geval van onbedoelde blootstelling
In geval van onbedoelde blootstelling moeten de lokale voorschriften voor de verwerking van materiaal van menselijke oorsprong in acht worden genomen. Werkoppervlakken en materialen die mogelijk in contact zijn geweest met Aucatzyl moeten worden ontsmet met een geschikt ontsmettingsmiddel.
Te nemen voorzorgsmaatregelen voor het verwijderen van het geneesmiddel
Al het ongebruikte geneesmiddel en al het materiaal dat in contact is geweest met Aucatzyl (vast en vloeibaar afval), moet worden behandeld en afgevoerd als mogelijk besmettelijk afval overeenkomstig de lokale voorschriften voor de verwerking van materiaal van menselijke oorsprong.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Autolus GmbH
Im Schwarzenbach 4
79576 Weil am Rhein
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1951/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.