


SmPC (samenvatting van de productkenmerken) - Arexvy
1. NAAM VAN HET GENEESMIDDEL
Arexvy poeder en suspensie voor suspensie voor injectie
Arexvy poeder en suspensie voor suspensie voor injectie in een voorgevulde spuit
Respiratoir syncytieel virus (RSV)-vaccin (recombinant, met adjuvans) Respiratory Syncytial Virus (RSV) vaccine (recombinant, adjuvanted)
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Na reconstitutie bevat één dosis (0,5 ml):
RSVPreF31-antigeen2,3 120 microgram
1 Respiratoir syncytieel virus recombinant glycoproteïne F dat gestabiliseerd is in de prefusie-conformatie = RSVPreF3
2 RSVPreF3 is geproduceerd met recombinant DNA-technologie in ovariumcellen van de Chinese hamster (CHO-cellen)
3 met AS01E als adjuvans waarin:
plantenextract van Quillaja saponaria Molina, fractie 21 (QS-21) 25 microgram 3-O-desacyl-4’-monofosforyllipide A (MPL) afkomstig van Salmonella minnesota 25 microgram
Hulpstoffen met bekend effect
Elke dosis Arexvy poeder en suspensie voor suspensie voor injectie bevat 0,18 milligram polysorbaat 80 (E 433) (zie rubriek 4.4).
| Elke dosis Arexvy poeder en suspensie voor suspensie voor injectie in een voorgevulde spuit bevat | |
| 0,20 milligram polysorbaat 80 (E 433) (zie rubriek 4.4). | |
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en suspensie voor suspensie voor injectie.
Het poeder is wit.
De suspensie is een opaalachtige, kleurloze tot lichtbruine vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Arexvy is geïndiceerd voor actieve immunisatie voor de preventie van een aandoening van de lagere luchtwegen (lower respiratory tract disease, LRTD) veroorzaakt door het respiratoir syncytieel virus bij volwassenen van 18 jaar en ouder.
Dit vaccin dient te worden gebruikt in overeenstemming met de officiële aanbevelingen.
4.2 Dosering en wijze van toediening
Dosering
Arexvy wordt toegediend als een enkelvoudige dosis van 0,5 ml.
De noodzaak van een hervaccinatie met een volgende dosis is niet vastgesteld (zie rubriek 5.1).
Pediatrische patiënten
De veiligheid en werkzaamheid van Arexvy bij kinderen is niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend voor intramusculaire injectie, bij voorkeur in de deltaspier.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Voorafgaand aan de immunisatie
Passende medische behandeling en toezicht moeten altijd direct beschikbaar zijn voor het geval dat zich een anafylactische reactie voordoet na de toediening van het vaccin.
Vaccinatie moet uitgesteld worden bij personen die aan een acute, ernstige en met koorts gepaard gaande ziekte lijden. De aanwezigheid van een lichte infectie, zoals een verkoudheid, zou niet moeten leiden tot uitstel van de vaccinatie.
Net als bij alle vaccins induceert vaccinatie mogelijk niet bij alle gevaccineerden een beschermende immuunrespons.
Het vaccinatieproces zelf kan gepaard gaan met aan angst gerelateerde reacties, waaronder vasovagale reacties (syncope), hyperventilatie of stressgerelateerde reacties. Het is belangrijk dat voorzorgsmaatregelen worden genomen om letsel als gevolg van flauwvallen te voorkomen.
Voorzorgsmaatregelen bij gebruik
Dien het vaccin niet intravasculair of intradermaal toe. Er zijn geen gegevens beschikbaar over de subcutane toediening van Arexvy.
Zoals bij andere intramusculaire vaccins, moet Arexvy met grote voorzichtigheid worden toegediend aan personen met trombocytopenie of een andere stollingsstoornis, omdat bij deze personen een bloeding kan optreden na intramusculaire toediening.
Systemische immunosuppressiva en immunodeficiëntie
Patiënten die worden behandeld met immunosuppressiva of patiënten met immunodeficiëntie kunnen een verminderde immuunrespons op Arexvy hebben (zie rubriek 5.1).
Hulpstoffen met bekend effect
Elke dosis Arexvy poeder en suspensie voor suspensie voor injectie bevat 0,18 milligram polysorbaat 80.
| Elke dosis Arexvy poeder en suspensie voor suspensie voor injectie in een voorgevulde spuit bevat | |
| 0,20 milligram polysorbaat 80. | |
Polysorbaten kunnen allergische reacties veroorzaken.
Dit middel bevat kalium, minder dan 1 mmol (39 mg) per dosis, d.w.z. in wezen ‘kaliumvrij’.
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gebruik met andere vaccins
Arexvy kan gelijktijdig worden toegediend met een COVID-19 mRNA-vaccin, pneumokokkenconjugaatvaccin, herpes zoster-vaccin (recombinant, met adjuvans), of geïnactiveerd, seizoensgebonden influenzavaccin (standaarddosis zonder adjuvans, hoge dosis zonder adjuvans, of standaarddosis met adjuvans).
Indien Arexvy gelijktijdig moet worden gegeven met een ander injecteerbaar vaccin, moeten de vaccins altijd op verschillende injectieplaatsen worden toegediend.
Gelijktijdige toediening van Arexvy met andere vaccins dan hierboven vermeld is niet onderzocht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens uit de klinische onderzoeken over het gebruik van Arexvy bij zwangere vrouwen. Na toediening van een RSVPreF3-onderzoeksvaccin zonder adjuvans aan 3.557 zwangere vrouwen bij een enkel klinisch onderzoek werd een toename van vroeggeboorten gezien in vergelijking met placebotoediening. Op dit moment kan geen conclusie worden getrokken over een oorzakelijk verband tussen toediening van RSVPreF3 zonder adjuvans en vroeggeboorte. De resultaten van dieronderzoek met Arexvy of met een RSVPreF3-onderzoeksvaccin zonder adjuvans duiden niet op directe of indirecte schadelijke effecten wat betreft ontwikkelings- en reproductietoxiciteit (zie rubriek 5.3). Arexvy wordt niet aanbevolen voor gebruik tijdens de zwangerschap.
Borstvoeding
Er zijn geen gegevens over de uitscheiding van Arexvy in de moedermelk of dierlijke melk. Arexvy wordt niet aanbevolen voor vrouwen die borstvoeding geven.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over de effecten van Arexvy op de menselijke vruchtbaarheid. De resultaten van dieronderzoek met Arexvy of met een RSVPreF3-onderzoeksvaccin zonder adjuvans duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek uitgevoerd naar de invloed van Arexvy op de rijvaardigheid en op het vermogen om machines te bedienen.
Arexvy heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Een aantal van de effecten vermeld in rubriek 4.8 ‘Bijwerkingen’ (bijv. vermoeidheid) kan tijdelijk van invloed zijn op de rijvaardigheid of het vermogen machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bij een placebogecontroleerd fase 3-onderzoek (RSV OA=ADJ-006) kregen deelnemers van 60 jaar en ouder één dosis Arexvy (N = 12.469) of placebo (N = 12.503), met een follow-upperiode van ongeveer twaalf maanden. De meest gemelde bijwerkingen waren pijn op de injectieplaats (61%), vermoeidheid (34%), myalgie (29%), hoofdpijn (28%) en artralgie (18%).
Bij een placebogecontroleerd fase 3-onderzoek (RSV OA=ADJ-018) met deelnemers in de leeftijd van 50 tot en met 59 jaar (N = 769) waren de meest gemelde bijwerkingen pijn op de injectieplaats (76%), vermoeidheid (40%), myalgie (36%), hoofdpijn (32%) en artralgie (23%).
Bij een open-label fase 3-onderzoek (RSV OA=ADJ-025) met deelnemers in de leeftijd van 18 tot en met 49 jaar (N = 1.029) waren de meest gemelde bijwerkingen pijn op de injectieplaats (76%), vermoeidheid (60%), myalgie (60%), hoofdpijn (44%) en artralgie (28%).
Op basis van de drie onderzoeken samen waren deze bijwerkingen doorgaans mild of matig van intensiteit en verdwenen ze binnen enkele dagen na vaccinatie.
Samenvattende tabel van bijwerkingen
Het in tabel 1 weergegeven veiligheidsprofiel is gebaseerd op gegevens uit klinische fase 3-onderzoeken (RSV OA=ADJ-006, -018 en -025) uitgevoerd in Europa, Noord-Amerika, Azië en op het zuidelijke halfrond bij volwassenen van ≥ 18 jaar, en op ervaringen na het in de handel brengen.
Bijwerkingen worden hieronder vermeld per systeem/orgaanklasse volgens MedDRA-classificatie en frequentie.
Zeer vaak (≥ 1/10)
Vaak (≥ 1/100, < 1/10)
Soms (≥ 1/1.000, < 1/100)
Zelden (≥ 1/10.000, < 1/1.000)
Zeer zelden (< 1/10.000)
Niet bekend (Kan met de beschikbare gegevens niet worden bepaald)
Tabel 1. Bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
Bloed- en lymfestelselaandoeningen | Soms | lymfadenopathie |
| Immuunsysteemaandoeningen | Soms | overgevoeligheidsreactie (zoals rash) |
| Zenuwstelselaandoeningen | Zeer vaak | hoofdpijn |
| Zeer zelden | Guillain-Barré-syndroom | |
| Maagdarmstelselaandoeningen | Soms | nausea, abdominale pijn, braken |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | myalgie, artralgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | injectieplaatspijn, vermoeidheid |
| Vaak | injectieplaatserytheem, zwelling van injectieplaats, koorts, koude rillingen | |
| Soms | injectieplaatspruritus | |
| pijn, malaise | ||
| Niet bekend | injectieplaatsnecrose1 |
1 Bijwerking die spontaan is gemeld.
Beschrijving van geselecteerde bijwerkingen
In een postmarketing observationeel onderzoek in de VS bij personen van 65 jaar en ouder werd een verhoogd risico op het Guillain-Barré-syndroom (naar schatting 7 extra gevallen per miljoen toegediende doses) gezien in de 42 dagen na vaccinatie met Arexvy.
Andere speciale populaties
Immuungecompromitteerde personen
Bijwerkingen die werden waargenomen bij volwassen ontvangers van een transplantaat van een solide orgaan (solid organ transplant, SOT) (nier of long) die één of twee doses Arexvy hadden gekregen (RSV OA=ADJ-023; zie rubriek 5.1), kwamen overeen met de bijwerkingen die werden waargenomen bij niet-immuungecompromitteerde volwassenen die één dosis Arexvy hadden gekregen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Tijdens de klinische onderzoeken is geen geval van overdosering gerapporteerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: vaccins, andere virale vaccins, ATC-code: J07BX05
Werkingsmechanisme
Middels het combineren van het RSV-specifieke antigeen, F-proteïne in de prefusie-conformatie, met een adjuvantsysteem (AS01E), is Arexvy ontwikkeld om de antigeenspecifieke cellulaire immuunrespons en neutraliserende antilichaamrespons te verbeteren bij personen met al bestaande immuniteit tegen RSV. Het adjuvante AS01E faciliteert de rekrutering en activering van antigeen-presenterende cellen die van het vaccin afgeleide antigenen transporteren naar de drainerende lymfeklier, wat vervolgens leidt tot de vorming van RSVPreF3-specifieke CD4+-T-cellen.
Werkzaamheid
De werkzaamheid tegen LRTD veroorzaakt door RSV bij volwassenen van 60 jaar en ouder werd gedurende maximaal 3 RSV-seizoenen beoordeeld in een gerandomiseerd, placebogecontroleerd, voor de waarnemer geblindeerd, klinisch fase 3-onderzoek dat is uitgevoerd in 17 landen op het noordelijke en zuidelijke halfrond (RSV OA=ADJ-006).
De primaire populatie voor de werkzaamheidsanalyse (ook wel de gemodificeerde blootgestelde groep genoemd) bestond uit volwassenen van 60 jaar en ouder die 1 dosis Arexvy of placebo kregen en die geen als RSV bevestigde acute ademhalingsaandoening [ARI] meldden vóór de 15e dag na vaccinatie.
In totaal werden 24.960 deelnemers gelijk verdeeld voor het krijgen van 1 dosis Arexvy (N = 12.466) of placebo (N = 12.494) tijdens het eerste seizoen. Voor aanvang van seizoen 2 werden deelnemers die tijdens het eerste seizoen Arexvy hadden gekregen, opnieuw gerandomiseerd, voor het krijgen van placebo (N = 4.991) of een tweede dosis Arexvy (N = 4.966). Deelnemers die voorafgaand aan seizoen 1 placebo hadden gekregen, kregen voorafgaand aan seizoen 2 een tweede dosis placebo. De deelnemers werden gevolgd tot het einde van het derde RSV-seizoen (mediane follow-upduur van 30,6 maanden).
De mediane leeftijd van de deelnemers was 69 jaar (bereik: 59 tot 102 jaar). Ongeveer 74% van de deelnemers was ouder dan 65 jaar, ongeveer 44% was ouder dan 70 jaar en ongeveer 8% was ouder dan 80 jaar. Ongeveer 52% van de deelnemers was vrouw.
Op baseline had 39,3% van de deelnemers ten minste één relevante comorbiditeit; 19,7% van de deelnemers had een onderliggende cardiorespiratoire aandoening (COPD, astma, een chronische ademhalings-/longaandoening of chronisch hartfalen) en 25,8% van de deelnemers had endocriene/metabole aandoeningen (diabetes, gevorderde lever- of nierziekte).
Bevestigde gevallen van RSV werden vastgesteld aan de hand van kwantitatieve Reverse Transcription-Polymerase Chain Reaction (qRT-PCR) met een nasofaryngeaal uitstrijkje.
LRTD werd gedefinieerd op basis van de volgende criteria: de deelnemer moet ten minste 2 symptomen/verschijnselen van de lagere luchtwegen hebben waaronder ten minste 1 verschijnsel van de lagere luchtwegen dat ten minste 24 uur aanhoudt, of last hebben gehad van ten minste 3 symptomen van de lagere luchtwegen die ten minste 24 uur aanhouden. Symptomen van de lagere luchtwegen omvatten: nieuw of toegenomen sputum, nieuw of toegenomen hoesten, nieuw of toegenomen dyspneu (kortademigheid). Verschijnselen van de lagere luchtwegen omvatten: nieuw of toegenomen piepen, crepitaties/rhonchi, ademhalingsfrequentie ≥ 20 ademhalingen/min., lage of verlaagde zuurstofsaturatie (O2-saturatie < 95% of ≤ 90% indien op baseline < 95%) of noodzaak van zuurstofsuppletie.
Werkzaamheid tegen LRTD veroorzaakt door RSV gedurende het eerste RSV-seizoen (bevestigende analyse)
De primaire doelstelling was om de werkzaamheid aan te tonen bij de preventie van een eerste episode van bevestigde LRTD veroorzaakt door RSV A en/of B tijdens het eerste RSV-seizoen.
De werkzaamheid van het vaccin voor de totale onderzoekspopulatie en per subgroep staat in tabel 2.
De werkzaamheid bij het voorkomen van de eerste LRTD veroorzaakt door RSV die optreedt vanaf 15 dagen na de vaccinatie in vergelijking met placebo was 82,6% (96,95%-betrouwbaarheidsinterval [BI] van 57,9% tot 94,1%) bij deelnemers van 60 jaar en ouder. De werkzaamheid van het vaccin tegen RSV-LRTD werd waargenomen gedurende de mediane follow-upperiode van 6,7 maanden. De werkzaamheid van het vaccin tegen LRTD veroorzaakt door RSV A en LRTD veroorzaakt door RSV B was respectievelijk 84,6% (95%-BI [32,1, 98,3]) en 80,9% (95%-BI [49,4, 94,3]).
Tabel 2. Werkzaamheidsanalyse gedurende het eerste RSV-seizoen (bevestigende analyse): eerste LRTD veroorzaakt door RSV in totale onderzoekspopulatie en per subgroep van leeftijd en comorbiditeit (gemodificeerde blootgestelde groep)
| Subgroep | Arexvy | Placebo | % werkzaamheid (BI)a | ||||
| N | n | Incidentie-cijfer per 1.000 persoons- jaren | N | n | Incidentie-cijfer per 1.000 persoons- jaren | ||
Totaal (≥ 60 jaar)b | 12.466 | 7 | 1,0 | 12.494 | 40 | 5,8 | 82,6 (57,9, 94,1) |
| 60-69 jaar | 6.963 | 4 | 1,0 | 6.979 | 21 | 5,5 | 81,0 (43,6, 95,3) |
| 70-79 jaar | 4.487 | 1 | 0,4 | 4.487 | 16 | 6,5 | 93,8 (60,2, 99,9) |
Deelnemers met ten minste 1 relevante comorbiditeit | 4.937 | 1 | 0,4 | 4.861 | 18 | 6,6 | 94,6 (65,9, 99,9) |
a BI = betrouwbaarheidsinterval (96,95% voor de totale (≥ 60 jaar) en 95% voor alle subgroepanalyses). De tweezijdige exacte BI voor de werkzaamheid van het vaccin is afgeleid op basis van het Poisson-model aangepast aan leeftijdscategorieën en regio’s.
b Bevestigende doelstelling met vooraf vastgesteld succescriterium van de ondergrens van het 2-zijdige BI voor de werkzaamheid van het vaccin boven 20%
N = aantal deelnemers in elke groep
n = aantal deelnemers met een eerste bevestigde LRTD veroorzaakt door RSV die optreedt vanaf dag 15 na de vaccinatie
De werkzaamheid van het vaccin in de subgroep met deelnemers van 80 jaar en ouder (1.016 deelnemers met Arexvy vs. 1.028 deelnemers met placebo) kan niet betrouwbaar vastgesteld worden vanwege het lage aantal totale gevallen (5 gevallen).
Van de 18 gevallen van LRTD veroorzaakt door RSV met ten minste 2 verschijnselen van de lagere luchtwegen of verhindering van alledaagse activiteiten, kwamen in de placebogroep 4 gevallen voor van ernstige LRTD veroorzaakt door RSV waarvoor zuurstofsuppletie nodig was in vergelijking met geen gevallen in de Arexvy-groep.
Werkzaamheid tegen LRTD veroorzaakt door RSV gedurende 2 RSV-seizoenen en gedurende 3 RSV-seizoenen
Deelnemers van 60 jaar en ouder die 1 dosis Arexvy of placebo kregen (RSV OA=ADJ-006), werden gedurende 3 RSV-seizoenen gevolgd (tot het einde van het tweede en het derde seizoen op het noordelijk halfrond), met een mediane follow-upduur van 17,8 maanden gedurende 2 RSV-seizoenen en een mediane follow-upduur van 30,6 maanden gedurende 3 RSV-seizoenen. De werkzaamheid van het vaccin tegen LRTD veroorzaakt door RSV gedurende 2 RSV-seizoenen was 67,2% (97,5%-BI [48,2; 80,0]), en de werkzaamheid van het vaccin tegen LRTD veroorzaakt door RSV gedurende 3 RSV-seizoenen was 62,9% (97,5%-BI [46,7; 74,8]).
De werkzaamheid van het vaccin tegen LRTD veroorzaakt door RSV A en LRTD veroorzaakt door RSV B gedurende 3 RSV-seizoenen was respectievelijk 69,8% (97,5%-BI [42,2; 85,7]) en 58,6% (97,5%-BI [35,9; 74,1]).
De werkzaamheid van het vaccin tegen LRTD veroorzaakt door RSV was vergelijkbaar in de subgroep van deelnemers met ten minste één relevante comorbiditeit.
Een tweede dosis vaccin, toegediend 12 maanden na de eerste dosis, leverde geen additionele werkzaamheid op.
Immunogeniciteit bij volwassenen in de leeftijd van 18 tot en met 59 jaar
De non-inferioriteit van de immuunrespons op Arexvy bij volwassenen in de leeftijd van 18 tot en met 59 jaar ten opzichte van die bij volwassenen van 60 jaar en ouder, bij wie de vaccinwerkzaamheid tegen LRTD veroorzaakt door RSV is aangetoond, werd beoordeeld in twee onderzoeken. Het eerste onderzoek was een voor de waarnemer geblindeerd, gerandomiseerd, placebogecontroleerd fase 3-onderzoek (RSV OA=ADJ-018), en het tweede onderzoek was een open-label fase 3-onderzoek (RSV OA=ADJ-025).
Bij het eerste onderzoek (RSV OA=ADJ-018) bestond cohort 1 uit deelnemers in de leeftijd van 50 tot en met 59 jaar die op basis van hun medische voorgeschiedenis werden onderverdeeld in twee subcohorten (Adults-AIR en Adults-non-AIR). De Adults-AIR-subcohort (adults at increased risk, oftewel volwassenen met een verhoogd risico) bestond uit deelnemers met vooraf gedefinieerde, stabiele, chronische medische aandoeningen die tot een verhoogd risico op RSV-ziekte leiden (Arexvy, n = 386; placebo, n = 191), zoals chronische longziekte, chronische hart- en vaatziekte, diabetes, chronische nier- of leverziekte. De Adults-non-AIR-subcohort bestond uit deelnemers zonder vooraf gedefinieerde, stabiele, chronische medische aandoeningen (Arexvy, n = 383; placebo, n = 192). Cohort 2 (OA; older adults, oftewel oudere volwassenen) bestond uit deelnemers van 60 jaar en ouder (Arexvy, n = 381) (tabel 3).
Het tweede onderzoek (RSV OA=ADJ-025) bestond uit deelnemers in de leeftijd van 18 tot en met 49 jaar met vooraf gedefinieerde, stabiele, chronische medische aandoeningen die tot een verhoogd risico op RSV-ziekte leiden, zoals chronische longziekte, chronische hart- en vaatziekte, diabetes, chronische nier- of leverziekte, of neurologische of neuromusculaire ziekte (in totaal N = 1.029, van wie er 426 deel uitmaakten van de immunogeniciteitssubgroep), en deelnemers van 60 jaar en ouder (N = 429). Alle onderzoeksdeelnemers kregen één dosis Arexvy (tabel 4).
De primaire immunogeniciteitsdoelstelling was om aan te tonen dat de humorale immuunrespons (in termen van RSV A- en RSV B-neutraliserende titers) na toediening van Arexvy, beoordeeld 1 maand na vaccinatie, bij deelnemers in de leeftijd van 50 tot en met 59 jaar met of zonder vooraf gedefinieerde, stabiele, chronische medische aandoeningen die tot een verhoogd risico op RSV-ziekte leiden en deelnemers in de leeftijd van 18 tot en met 49 jaar met vooraf gedefinieerde, stabiele, chronische medische aandoeningen die tot een verhoogd risico op RSV-ziekte leiden, non-inferieur is aan die bij deelnemers van 60 jaar en ouder.
In beide leeftijdsgroepen werd voldaan aan de criteria voor non-inferioriteit van de immuunresponsen ten aanzien van de RSV A- en RSV B-neutraliserende titers. De werkzaamheid van Arexvy bij volwassenen in de leeftijd van 18 tot en met 59 jaar kan afgeleid worden uit de bij volwassenen van 60 jaar en ouder aangetoonde werkzaamheid van het vaccin.
Tabel 3. Samenvatting van gecorrigeerde GMT- en SRR-waarden, en gecorrigeerde GMT-ratio’s en SRR-verschillen in termen van RSV A- en RSV B-neutraliserende titers (ED60) voor volwassenen van 60 jaar en ouder (OA) ten opzichte van volwassenen in de leeftijd van 50 tot en met 59 jaar met (Adults-AIR) of zonder (Adults-non-AIR) vooraf gedefinieerde, stabiele, chronische medische aandoeningena die tot een verhoogd risico op RSV-ziekte leiden – per-protocolgroep
| RSV A-neutraliserende titers (ED60) | ||||
Gecorrigeerde GMT (95%-BI) | Gecorrigeerde-GMT-ratio (95%-BI) b | SRR (%) (95%-BI) | SRR-verschil (95%-BI)c | |
OA (≥ 60 jaar) | 7.440,1 (6.768,4, 8.178,5) | 0,83 (0,73, 0,95) | 80,4 (75,8, 84,5) | -6,5 (-12,1, -0,9) |
Adults-AIR (50 t/m 59 jaar) | 8.922,7 (8.118,2, 9.806,9) | 86,9 (82,8, 90,3) | ||
OA (≥ 60 jaar) | 7.492,6 (6.819,1, 8.232,7) | 0,95 (0,83, 1,09) | 80,4 (75,8, 84,5) | -2,4 (-8,3, 3,5) |
Adults-non- AIR (50 t/m 59 jaar) | 7.893,5 (7.167,5, 8.692,9) | 82,8 (78,3, 86,8) | ||
| RSV B-neutraliserende titers (ED60) | ||||
Gecorrigeerde GMT (95%-BI) | Gecorrigeerde-GMT-ratiob | SRR (95%-BI) | SRR-verschilc | |
| OA | 8.062,8 (7.395,9, 8.789,9) | 0,80 (95%-BI [0,71, 0,91]) | 74,5 (69,5, 79,0) | -7,2 (95%-BI [-13,3, -0,9]) |
a Vooraf gedefinieerde, stabiele, chronische medische aandoeningen, zoals chronische longziekte, chronische hart- en vaatziekte, diabetes, chronische nier- of leverziekte.
b,c De vooraf vastgelegde criteria voor non-inferioriteit van de immuunresponsen waren gedefinieerd als de bovengrens van het 2-zijdige 95%- of 97,5%-BI voor de gecorrigeerde-GMT-ratio’s (OA gedeeld door Adults-AIR of Adults-non-AIR) ≤ 1,5 en de bovengrens van het 2-zijdige 95%- of 97,5%-BI voor het SRR-verschil (OA min Adults-AIR of Adults-non-AIR) ≤ 10% voor deelnemers van 60 jaar en ouder (OA) ten opzichte van deelnemers in de leeftijd van 50 tot en met 59 jaar met (Adults-AIR) of zonder (Adults-non-AIR) vooraf gedefinieerde, stabiele, chronische medische aandoeningen die tot een verhoogd risico op RSV-ziekte leiden ED60 = Estimated Dilution 60; BI = betrouwbaarheidsinterval; GMT = geometrisch gemiddelde titer; SRR = seroresponspercentage
| (≥ 60 jaar) | ||||
Adults-AIR (50 t/m 59 jaar) | 10.054,7 (9.225,4, 10.958,7) | 81,6 (77,1, 85,6) | ||
OA (≥ 60 jaar) | 8.058,2 (7.373,1, 8.807,0) | 0,89 (97,5%-BI [0,77, 1,03]) | 74,5 (69,5, 79,0) | -3,7 (97,5%-BI [-11,1, 3,7]) |
Adults-non- AIR (50 t/m 59 jaar) | 9.009,5 (8.226,8, 9.866,6) | 78,2 (73,3, 82,6) |
Tabel 4. Samenvatting van gecorrigeerde GMT- en SRR-waarden, en gecorrigeerde GMT-ratio’s en SRR-verschillen in termen van RSV A- en RSV B-neutraliserende titers (ED60) voor volwassenen van 60 jaar en ouder (OA) ten opzichte van volwassenen in de leeftijd van 18 tot en met 49 jaar met vooraf gedefinieerde, stabiele, chronische medische aandoeningena die tot een verhoogd risico op RSV-ziekte leiden (Adults-AIR) – per-protocolgroep
| RSV A-neutraliserende titers (ED60) | ||||
Gecorrigeerde GMT (95%-BI) | Gecorrigeerde-GMT-ratio (95%-BI) b | SRR (%) (95%-BI) | SRR-verschil (95%-BI) c | |
OA (≥ 60 jaar) | 8.591,5 (7.902,7, 9.340,3) | 0,72 (0,64, 0,81) | 77,7 (73,4, 81,6) | -9,4 (-14,6, -4,1) |
Adults-AIR (18 t/m 49 jaar) | 11.914,6 (10.933,2, 12.984,2) | 87,1 (83,3, 90,2) | ||
| RSV B-neutraliserende titers (ED60) | ||||
Gecorrigeerde GMT (95%-BI) | Gecorrigeerde-GMT-ratio (95%-BI) b | SRR (95%-BI) | SRR-verschil (95%-BI) c | |
OA (≥ 60 jaar) | 9.087,6 (8.372,1, 9.864,2) | 0,73 (0,65, 0,82) | 77,2 (72,9, 81,2) | -10,1 (-15,3, -4,8) |
Adults-AIR (18 t/m 49 jaar) | 12.503,4 (11.490,5, 13.605,4) | 87,3 (83,6, 90,4) | ||
a Vooraf gedefinieerde, stabiele, chronische medische aandoeningen, zoals chronische longziekte, chronische hart- en vaatziekte, diabetes, chronische nier- of leverziekte, of neurologische of neuromusculaire ziekte. b,c De vooraf vastgelegde criteria voor non-inferioriteit van de immuunresponsen waren gedefinieerd als de bovengrens van het 2-zijdige 95%-BI voor de gecorrigeerde-GMT-ratio’s (OA gedeeld door Adults-AIR) ≤ 1,5 en de bovengrens van het 2-zijdige 95%-BI voor het SRR-verschil (OA min Adults-AIR) ≤ 10% voor deelnemers van 60 jaar en ouder (OA) ten opzichte van deelnemers in de leeftijd van 18 tot en met 49 jaar met vooraf gedefinieerde, stabiele, chronische medische aandoeningen die tot een verhoogd risico op RSV-ziekte leiden (Adults-AIR).
ED60 = Estimated Dilution 60; BI = betrouwbaarheidsinterval; GMT = geometrisch gemiddelde titer; SRR = seroresponspercentage
Immunogeniciteit bij speciale populaties
Immuungecompromitteerde personen
Bij een open-label, gerandomiseerd, gecontroleerd fase 2b-onderzoek werd de immuunrespons bij SOT-ontvangers (nier of long) van 18 jaar en ouder (N = 261) die één dosis Arexvy (131 deelnemers) of twee 30 tot 60 dagen na elkaar toegediende doses Arexvy (130 deelnemers) kregen, vergeleken met de immuunrespons bij niet-immuungecompromitteerde deelnemers van 50 jaar en ouder (N = 125) die één dosis Arexvy kregen (RSV OA=ADJ-023). Alle SOT-ontvangers ondergingen onderhoudsbehandeling met immunosuppressiva ter preventie van allograft-afstoting.
Bij SOT-ontvangers verhoogde één dosis Arexvy de RSV A- en RSV B-neutraliserende titers, die tot maximaal 12 maanden na vaccinatie boven het baselineniveau bleven. Bij SOT-ontvangers die immunosuppressieve regimes zonder mycofenolaat gebruikten (23% van de deelnemers), waren de neutraliserende titers na één dosis vergelijkbaar met die bij niet-immuungecompromitteerde personen. Bij SOT-ontvangers die immunosuppressieve regimes met mycofenolaat gebruikten (77% van de deelnemers), waren de neutraliserende titers na één dosis lager dan die bij SOT-ontvangers die geen mycofenolaat gebruikten. Een tweede dosis verhoogde de RSV-neutraliserende titers in deze groep, waardoor deze dichter in de buurt kwamen van het niveau van de RSV-neutraliserende titers bij niet-immuungecompromitteerde deelnemers (zie tabel 5).
Tabel 5. Geometrisch gemiddelde titers met betrekking tot RSV A- en RSV B-neutraliserende titers (ED60) (met of zonder mycofenolaat [MC]) bij SOT-ontvangers van 18 jaar en ouder – per-protocolgroep
| RSV A-neutraliserende titers (ED60) | |||||
| SOT-groep met 1 dosisa | SOT-groep met 2 dosesb | Niet-ICc | |||
| Meet-moment | MC ja | MC nee | MC ja | MC nee | |
| Baseline | N = 95 | N = 28 | N = 94 | N = 29 | N = 125 |
785 [663 - 929] | 888 [692 - 1.139] | 813 [694 - 952] | 818 [553 - 1.210] | 889 [782 - 1.011] | |
| 1 maand na dosis 1 | N = 95 | N = 28 | N = 90 | N = 24 | N = 117 |
3.101 [2.459 - 3.912] | 9.388 [6.329 - 13.926] | 3.602 [2.672 - 4.855] | 7.255 [4.668 - 11.277] | 6.881 [5.976 - 7.924] | |
| 1 maand na dosis 2 | N.v.t. | N.v.t. | N = 88 | N = 23 | N.v.t. |
| N.v.t. | N.v.t. | 4.960 [3.779 - 6.511] | 7.327 [4.811 - 11.159] | N.v.t. | |
| 12 maanden na laatste dosis | N = 89 | N = 27 | N = 83 | N = 24 | N = 114 |
1.528 [1.254 - 1.862] | 2.899 [2.044 - 4.110] | 2.564 [2.000 - 3.287] | 2.363 [1.567 - 3.563] | 2.244 [1.925 - 2.615] | |
| RSV B-neutraliserende titers (ED60) | |||||
| SOT-groep met 1 dosisa | SOT-groep met 2 dosesb | Niet-ICc | |||
| Meet-moment | MC ja | MC nee | MC ja | MC nee | |
| Baseline | N = 95 | N = 28 | N = 94 | N = 29 | N = 125 |
859 [703 - 1.049] | 882 [621 - 1.253] | 877 [729 - 1.055] | 946 [625 - 1.433] | 1.027 [890 - 1.186] | |
| 1 maand na dosis 1 | N = 95 | N = 28 | N = 90 | N = 24 | N = 117 |
3.931 [2.985 - 5.177] | 11.336 [7.042 - 18.249] | 4.041 [3.012 - 5.422] | 9.468 [5.900 - 15.195] | 9.125 [7.782 - 10.700] | |
| 1 maand na dosis 2 | N.v.t. | N.v.t. | N = 88 | N = 23 | N.v.t. |
| N.v.t. | N.v.t. | 5.274 [4.062 - 6.848] | 8.487 [5.736 - 12.559] | N.v.t. | |
| 12 maanden na laatste dosis | N = 89 | N = 27 | N = 83 | N = 24 | N = 114 |
2.048 [1.620 - 2.589] | 2.822 [1.968 - 4.047] | 2.898 [2.308 - 3.638] | 2.846 [1.848 - 4.385] | 2.665 [2.311 - 3.074] | |
a SOT-groep met 1 dosis = SOT-ontvangers die één dosis Arexvy kregen
b SOT-groep met 2 doses = SOT-ontvangers die twee doses Arexvy kregen c Niet-IC = niet-immuungecompromitteerde deelnemers die één dosis Arexvy kregen N = aantal deelnemers in de betreffende groep bij het betreffende bezoek
ED60 = Estimated Dilution 60
MC ja = SOT-ontvangers die immunosuppressieve regimes met mycofenolaat gebruikten MC nee = SOT-ontvangers die immunosuppressieve regimes zonder mycofenolaat gebruikten N.v.t. = niet van toepassing
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Arexvy in een of meerdere subgroepen van pediatrische patiënten bij de preventie van een aandoening van de lagere luchtwegen veroorzaakt door het respiratoir syncytieel virus (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Niet van toepassing
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering. Bij konijnen uitgevoerde onderzoeken op het gebied van reproductie en ontwikkeling met Arexvy of met een RSVPreF3-vaccin zonder adjuvans duidden niet op vaccingerelateerde effecten op de vrouwelijke vruchtbaarheid, de zwangerschap, de embryofoetale ontwikkeling of de ontwikkeling van nakomelingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder (RSVPreF3-antigeen)
Trehalosedihydraat
Polysorbaat 80 (E 433)
Kaliumdiwaterstoffosfaat (E 340)
Dikaliumfosfaat (E 340)
Suspensie (AS01E-adjuvantsysteem)
Dioleoylfosfatidylcholine (E 322)
Cholesterol
Natriumchloride
Watervrij dinatriumfosfaat (E 339)
Kaliumdiwaterstoffosfaat (E 340)
Water voor injectie
Zie ook rubriek 2 voor het adjuvans.
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
Na reconstitutie
De chemische en fysische gebruiksstabiliteit is aangetoond voor 4 uur bij 2 °C – 8 °C of bij kamertemperatuur van maximaal 25 °C.
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Als het product niet onmiddellijk wordt gebruikt, is de gebruiker zelf verantwoordelijk voor de bewaarduur en bewaaromstandigheden tijdens de periode voorafgaand aan gebruik. Deze periode mag niet langer zijn dan 4 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Stabiliteitsgegevens geven aan dat de componenten van het ongeopende vaccin stabiel zijn gedurende 7 dagen wanneer deze bewaard worden bij temperaturen tussen 8 °C en 25 °C. Aan het einde van deze periode moet Arexvy onmiddellijk worden gebruikt of worden weggegooid. Deze gegevens zijn uitsluitend bedoeld als richtlijn voor beroepsbeoefenaren in de gezondheidszorg in geval van tijdelijke temperatuurafwijkingen.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Arexvy is beschikbaar in twee verpakkingsvormen, zoals hieronder beschreven.
Arexvy poeder en suspensie voor suspensie voor injectie (injectieflacon/injectieflacon):
- Poeder voor 1 dosis in een injectieflacon (type I-glas) met een stop (butylrubber) en een mosterdgroene flip-offdop (antigeen).
- Suspensie voor 1 dosis in een injectieflacon (type I-glas) met een stop (butylrubber) en een bruine flip-offdop (adjuvans).
Arexvy is beschikbaar in een verpakkingsgrootte van 1 injectieflacon poeder plus 1 injectieflacon suspensie of in een verpakkingsgrootte van 10 injectieflacons poeder plus 10 injectieflacons suspensie.
De stop van de injectieflacon is gemaakt van synthetisch rubber.
| Arexvy poeder en suspensie voor suspensie voor injectie in een voorgevulde spuit (injectieflacon/ | |
| voorgevulde spuit): | |
- Poeder voor 1 dosis in een injectieflacon (type I-glas) met een stop (butylrubber) en een grijze flip-offdop (antigeen).
Suspensie voor 1 dosis in een voorgevulde spuit (type I-glas) met een zuigerstop
(butylrubber) en een rubberen afsluitdop (adjuvans).
| Arexvy is beschikbaar in een verpakkingsgrootte van 1 injectieflacon poeder plus 1 voorgevulde spuit | ||
| zonder naald met suspensie of in een verpakkingsgrootte van 10 injectieflacons poeder plus | ||
| 10 voorgevulde spuiten zonder naald met suspensie. | ||
| De afsluitdop en zuigerstop van de voorgevulde spuit en de stop van de injectieflacon zijn gemaakt | |
| van synthetisch rubber. | |
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het poeder en de suspensie moeten voorafgaand aan toediening worden gereconstitueerd.
Het poeder en de suspensie moeten visueel gecontroleerd worden op de aanwezigheid van vreemde deeltjes en/of een afwijkende verschijningsvorm. Mocht een van deze verschijnselen worden waargenomen, reconstitueer het vaccin dan niet.
Hoe moet Arexvy worden bereid
Injectieflacon/injectieflacon
- 1. Trek de gehele inhoud van de injectieflacon met suspensie op in een spuit met een geschikte naald (21G tot 25G).
- 2. Voeg de gehele inhoud van de spuit toe aan de injectieflacon met het poeder.
- 3. Zwenk de injectieflacon voorzichtig rond tot het poeder volledig is opgelost.
- 4. Trek 0,5 ml van het gereconstitueerde vaccin op in de spuit en dien het vaccin intramusculair toe met een nieuwe naald.
Injectieflacon/voorgevulde spuit
| |||||
| weergegeven en voeg dan de gehele inhoud van de voorgevulde spuit toe aan de injectieflacon met het | |||||
| poeder. | |||||
| |||||
| |||||
| nieuwe naald. | |||||
Instructies voor de voorgevulde spuit
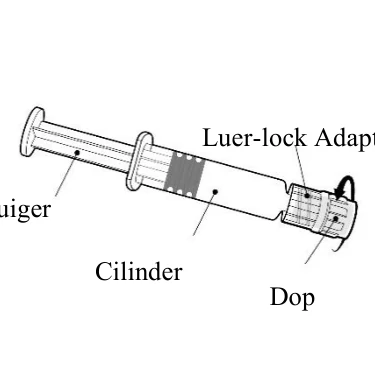
Houd de spuit vast bij de cilinder, niet bij de zuiger.
| Draai de dop van de spuit los door deze tegen de klok in | |
| te draaien. | |
Antigeen
Poeder
Adjuvans
Suspensie 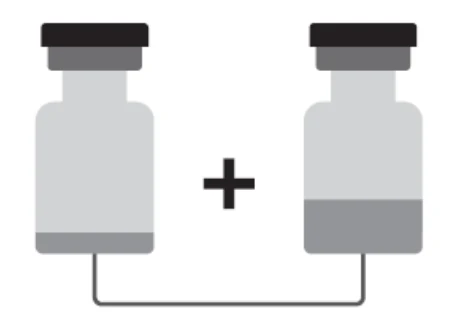
1 dosis (0,5 ml)
Zuiger
Luer-lock Adapter
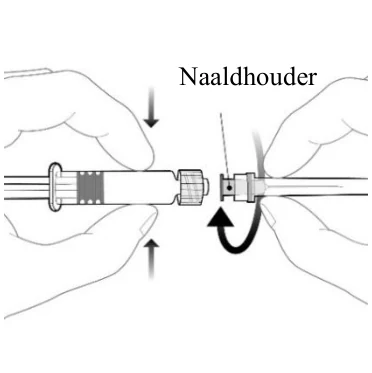
| Om de naald te bevestigen, sluit u de naaldhouder aan | ||
| op de Luer-Lock Adapter en draait u de naaldhouder een | ||
| kwartslag met de klok mee totdat u voelt dat hij vastzit. | ||
Reconstitueer het vaccin zoals hierboven beschreven.
| Trek de zuiger van de spuit niet uit de cilinder. Als dit | |
| gebeurt, dien het vaccin dan niet toe. | |
Het gereconstitueerde vaccin is een opaalachtige, kleurloze tot lichtbruine vloeistof.
Het gereconstitueerde vaccin moet visueel gecontroleerd worden op de aanwezigheid van vreemde deeltjes en/of een afwijkende verschijningsvorm. Mocht een van deze verschijnselen worden waargenomen, dien het vaccin dan niet toe.
De chemische en fysische gebruiksstabiliteit is aangetoond voor 4 uur bij 2 °C – 8 °C of bij kamertemperatuur van maximaal 25 °C.
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Als het product niet onmiddellijk wordt gebruikt, is de gebruiker zelf verantwoordelijk voor de bewaarduur en bewaaromstandigheden tijdens de periode voorafgaand aan gebruik. Deze periode mag niet langer zijn dan 4 uur.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline Biologicals SA
Rue de l’Institut 89
1330 Rixensart
België
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1740/001
EU/1/23/1740/002
EU/1/23/1740/003
EU/1/23/1740/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 06 juni 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.