


SmPC (samenvatting van de productkenmerken) - Aqneursa
1. NAAM VAN HET GENEESMIDDEL
Aqneursa 1 g granulaat voor orale suspensie in sachet
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elk sachet bevat 1 g levacetylleucine.
Hulpstoffen met bekend effect
Elk sachet bevat 642,2 mg isomalt en 0,153 mg propyleenglycol.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Granulaat voor orale suspensie.
Wit tot gebroken wit granulaat.
4. KLINISCHE GEGEVENS
4.1. Therapeutische indicaties
Aqneursa is geïndiceerd voor de behandeling van neurologische manifestaties van de ziekte van Niemann-Pick type C (NPC), hetzij in combinatie met miglustat of als monotherapie bij patiënten die miglustat niet verdragen, bij volwassenen en kinderen van 6 jaar en ouder en met een lichaamsgewicht van ten minste 20 kg.
4.2. Dosering en wijze van toediening
Dosering
Volwassenen en pediatrische patiënten van 6 jaar en ouder en met een gewicht van ten minste 20 kg De aanbevolen dosis is gebaseerd op het lichaamsgewicht van de patiënt in kilogram volgens Tabel 1. Voedsel en drank moeten 0,5 uur voor en 2 uur na toediening worden vermeden (zie rubriek 5.2).
| Tabel 1: Aanbevolen dosis | ||||
| Lichaamsgewicht van de patiënt | Ochtenddosis | Middagdosis | Avonddosis | |
| 20 tot 24 kg | 1 g (1 sachet) | Geen dosis | 1 g (1 sachet) | |
| 25 tot 34 kg | 1 g (1 sachet) | 1 g (1 sachet) | 1 g (1 sachet) | |
| 35 kg of meer | 2 g (2 sachets) | 1 g (1 sachet) | 1 g (1 sachet) | |
Als een dosis wordt gemist, moet deze worden overgeslagen en moet de volgende dosis volgens plan worden ingenomen.
Pediatrische patiënten jonger dan 6 jaar of met een gewicht lager dan 20 kg De veiligheid en werkzaamheid van Aqneursa bij kinderen jonger dan 6 jaar of met een gewicht lager dan 20 kg zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Oraal gebruik met vloeistof
De inhoud van één sachet dient in 40 ml (3 eetlepels) water te worden gegoten en geroerd totdat het volledig is gedispergeerd. Het gebruik van hete vloeistof wordt afgeraden. De volledige suspensie dient onmiddellijk na bereiding te worden gedronken (binnen 30 minuten). Als de suspensie niet onmiddellijk wordt gedronken, dient deze vóór inname opnieuw te worden geroerd. Er kan een zichtbare hoeveelheid restsuspensie overblijven nadat de suspensie is geconsumeerd; in dit geval hoeft niet meer te worden gespoeld.
Als een tweede sachet nodig is, moeten alle stappen worden herhaald.
Toediening via gastrostomiesonde
Aqneursa kan worden toegediend via een gastrostomiesonde (Frans formaat 18 of groter). De inhoud van één sachet dient te worden geleegd in een container met 40 ml water en te worden gemengd tot al het granulaat is gedispergeerd. Daarna moet de suspensie worden opgetrokken in een injectiespuit met katheterpunt. De inhoud van de injectiespuit wordt in de gastrostomiesonde gebracht door constante druk uit te oefenen. Daarna wordt de doseerspuit opnieuw gevuld met water en wordt de sonde gespoeld met ten minste 20 ml water. De suspensie moet onmiddellijk worden gebruikt (binnen 30 minuten).
Zie rubriek 6.6 “Nadere informatie over toediening via gastrostomiesonde”.
4.3. Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4. Bijzondere waarschuwingen en voorzorgen bij gebruik
Anafylaxie en overgevoeligheidsreacties
Hoewel tijdens de klinische studies bij geen van de patiënten een anafylactische of overgevoeligheidsreactie is opgetreden, kunnen na toediening van levacetylleucine anafylactische en overgevoeligheidsreacties optreden. Als dergelijke reacties optreden, is onmiddellijke stopzetting van Aqneursa en toediening van de noodzakelijke noodbehandeling vereist.
Hulpstoffen
Elk sachet bevat 642,2 mg isomalt. Patiënten met zeldzame erfelijke problemen met fructose-intolerantie mogen dit geneesmiddel niet gebruiken.
Dit geneesmiddel bevat 0,153 mg propyleenglycol per sachet.
4.5. Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Interacties met levacetylleucine
In farmacologische studies is een interactie van levacetylleucine (N-acetyl-L-leucine) met N-acetyl-DL-leucine en N-acetyl-D-leucine vastgesteld, waaruit blijkt dat N-acetyl-D-leucine kan concurreren met levacetylleucine voor opname door de monocarboxylaattransporters. Gelijktijdig gebruik van levacetylleucine met N-acetyl-DL-leucine en N-acetyl-D-leucine dient te worden vermeden.
Interacties met substraten van de transporters P-gp, BCRP of BSEP
Levacetylleucine kan een remmer zijn van P-glycoproteïne (P-gp), borstkankerresistentie-eiwit (BCRP) of galzoutexportpomp (BSEP) (zie rubriek 5.2). De relevantie voor mensen is onzeker. Een mogelijke interactie van levacetylleucine met andere geneesmiddelen die substraten zijn van P-gp (bijvoorbeeld digoxine, dabigatran, loperamide, irinotecan, doxorubicine, vinblastine, paclitaxel, fexofenadine, seliciclib, kinidine, talinolol), BCRP (bijvoorbeeld sulfasalazine, rosuvastatine) of BSEP kan niet worden uitgesloten.
Voorzichtigheid is geboden wanneer levacetylleucine samen met BSEP-substraten wordt toegediend.
Het potentiële remmende effect van levacetylleucine op transporteiwitten voor multigeneesmiddel- en toxine-extrusie (multidrug and toxin extrusion, MATE-transporters) is niet bekend. Daarom is voorzichtigheid geboden bij het gelijktijdig toedienen van levacetylleucine met substraten van MATE-transporters.
4.6. Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van levacetylleucine bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Aqneursa wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of levacetylleucine of metabolieten van levacetylleucine in de moedermelk worden uitgescheiden. Risico voor pasgeborenen en zuigelingen kan niet worden uitgesloten. Er moet een beslissing worden genomen over eventuele stopzetting van de borstvoeding dan wel stopzetting/onthouding van de behandeling met Aqneursa, rekening houdend met het voordeel van borstvoeding voor het kind en het voordeel van de therapie voor de vrouw.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van levacetylleucine op de vruchtbaarheid bij de mens. Dierproeven wijzen niet op effecten van levacetylleucine op de mannelijke of vrouwelijke vruchtbaarheid (zie rubriek 5.3).
4.7. Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Aqneursa heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8. Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerking, met een frequentie van 1,2 %, is flatulentie.
Lijst van bijwerkingen in tabelvorm
De bijwerkingen die werden waargenomen tijdens de placebogecontroleerde, gerandomiseerde, klinische crossover-studie en de open-labelstudie met geblindeerde beoordelaar, inclusief uitbreidingsfase, onder patiënten met NPC zijn gebaseerd op in totaal 84 patiënten met een mediane behandelingsduur van 86 dagen.
Binnen de systeem/orgaanklassen worden de bijwerkingen ingedeeld in de volgende frequentiecategorieën: zeer vaak (≥ 1/10); vaak (≥ 1/100, <1/10); soms (≥ 1/1 000, <1/100); zelden (≥ 1/10 000, < 1/1 000); zeer zelden (< 1/10 000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Tabel 2: Bijwerkingen bij patiënten met Niemann-Pick type C die met levacetylleucine worden | ||
| behandeld | ||
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Maagdarmstelselaandoening | Vaak | Flatulentie |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9. Overdosering
In geval van overdosering wordt een symptomatische behandeling aanbevolen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1. Farmacodynamische eigenschappen
Farmacotherapeutische categorie: overige geneesmiddelen voor het centrale zenuwstelsel, ATC-code: N07XX27.
Farmacodynamische effecten
Aqneursa bevat levacetylleucine, een stof die zich richt op onderliggende processen van neurologische stoornissen. Uit niet-klinische studies is gebleken dat levacetylleucine het energiemetabolisme corrigeert, onder meer door de productie van adenosinetrifosfaat te verbeteren.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van levacetylleucine voor de behandeling van NPC werden onderzocht in een gerandomiseerde, dubbelblinde, placebogecontroleerde, crossover-studie in twee perioden waarin de werkzaamheid van levacetylleucine bij NPC-patiënten werd beoordeeld. Om voor de studie in aanmerking te komen, moesten de patiënten 4 jaar of ouder zijn met een bevestigde diagnose van NPC en een baseline SARA-score van 7 tot 34 punten, en mochten zij geen andere onderzoekstherapieën krijgen; patiënten mochten wel worden behandeld met miglustat.
De patiënten werden gerandomiseerd in een 1:1-verhouding om gedurende 12 weken levacetylleucine of placebo te krijgen in periode I. In periode II stapten patiënten over op het andere middel (levacetylleucine of placebo) gedurende 12 weken. Patiënten van ≥ 13 jaar kregen 4 g/dag (verspreid over een ochtenddosis van 2 g, middagdosis van 1 g en avonddosis van 1 g). De dosis levacetylleucine bij kinderen jonger dan 13 jaar was gebaseerd op het lichaamsgewicht van de patiënt (zie rubriek 4.2).
In totaal werden 60 patiënten gerandomiseerd en behandeld, en 59 patiënten (98 %) voltooiden beide behandelingsperioden met levacetylleucine en placebo.
Van de 60 gerandomiseerde patiënten (37 volwassenen en 23 pediatrische patiënten) waren er 27 vrouwelijk en 33 mannelijk. De mediane leeftijd bij aanvang van de behandeling was 25 jaar (bereik: 5 tot 67 jaar). 90 % van de patiënten was wit, 3 % Aziatisch en 7 % behoorde tot een andere etnische achtergrond. In totaal kregen 51 (85 %) patiënten een behandeling met miglustat voorafgaand aan randomisatie en tijdens de studie.
De primaire uitkomstmaat volgde uit de meting van neurologische tekenen, symptomen en werking zoals gemeten aan de hand van de schaal voor de beoordeling en indeling van ataxie (Scale for the Assessment and Rating of Ataxia, SARA).
De SARA-beoordeling werd uitgevoerd bij baseline en vervolgens aan het einde van periode I (week 12) en het einde van periode II (week 24). Behandeling met levacetylleucine wees op een statistisch significant verschil in SARA-score ten gunste van levacetylleucine ten opzichte van placebo (tabel 3).
| Tabel 3: Samenvatting van de werkzaamheidsresultaten op basis van de SARA-score* | |||||
| Effect/variabele | Gemiddeld verschil (SD) | Schatting (SE) | 95 %-BI | p-waarde** | |
| Baselinewaarde | -- | 0,95 (0,04) | (0,86, 1,04) | < 0,001 | |
| Behandelingseffect (levacetylleucine versus placebo) | -- | -1,28 (0,31) | (-1,91, -0,65) | < 0,001 | |
| Totale verandering t.o.v. baseline bij levacetylleucine | -1,97 (2,43) | -- | -- | -- | |
| Totale verandering t.o.v. baseline bij placebo | -0,60 (2,39) | -- | -- | -- | |
BI = betrouwbaarheidsinterval; SD = standaardafwijking; SE = standaardfout.
* De verandering ten opzichte van baseline werd beoordeeld aan het einde van periode 1 (week 12) en het einde van periode 2 (week 24).
** Tweezijdige p-waarde.
De 30 patiënten die in periode I placebo kregen, vertoonden geen betekenisvolle verandering in de gemiddelde SARA-score (namelijk -0,60) vergeleken met de patiënten in de levacetylleucinegroep, die een aanzienlijke verandering van -1,93 vertoonden. De overige 30 patiënten die in periode I levacetylleucine kregen en in periode II placebo, ondervonden een significante verslechtering van de symptomen tijdens de behandeling met placebo, die in feite fungeerde als een uitwasperiode voor levacetylleucine (verschil in gemiddelde SARA-score tussen het einde van periode I [week 12] en het einde van periode II [week 24]: +1,55), wat wijst op een achteruitgang van de neurologische tekenen en symptomen na stopzetting van de behandeling met levacetylleucine (zie figuur 1).
In totaal gebruikten 9 patiënten (15 %) geen miglustat vóór de randomisatie en tijdens de studie. Bij deze patiënten trad ook een verandering in de gemiddelde SARA-score op bij gebruik van levacetylleucine: -2,06.
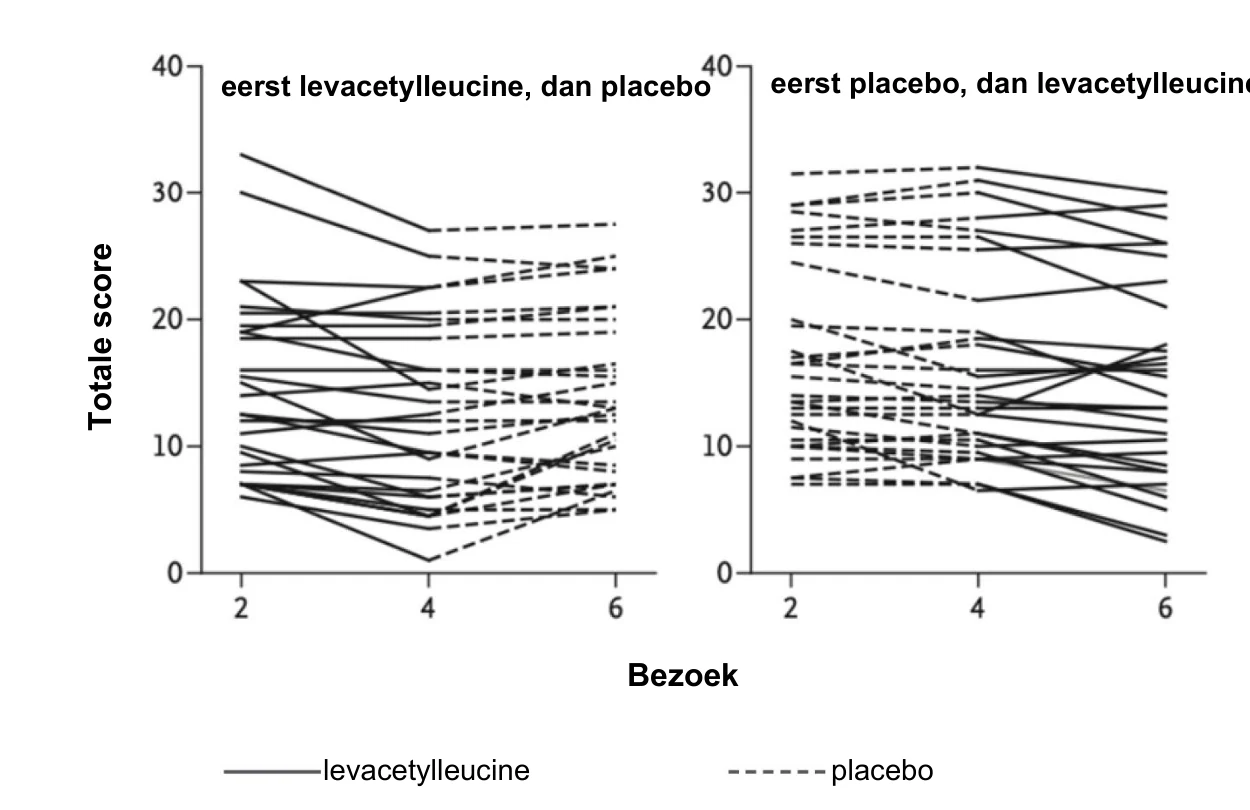
Figuur 1. Totale SARA-scores van individuele patiënten bij baseline, aan het einde van periode I en aan het einde van periode II
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van studies naar levacetylleucine in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van de ziekte van Niemann-Pick type C (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2. Farmacokinetische eigenschappen
Absorptie
Na orale toediening wordt levacetylleucine snel geabsorbeerd. Mediane tijd tot maximale concentratie (Cmax), tmax, is 1 uur (met een bereik van 0,5 tot 2,5 uur). De gemiddelde, dosisgenormaliseerde (per gram levacetylleucine) Cmax en het oppervlak onder de curve van tijdstip 0 tot 24 uur (AUC0-24 uur) waren 4 mcg/ml/g en 9 uur*mcg/ml/g. De absolute orale biologische beschikbaarheid is niet bekend.
Er zijn geen studies uitgevoerd naar het effect van voedingsmiddelen op de absorptie.
Distributie
Het gemiddelde (standaarddeviatie [SD]) distributievolume bij steady-state (Vss) was 253 (125) l. Levacetylleucine wordt opgenomen door alomtegenwoordige monocarboxylaattransporters, waardoor levacetylleucine wordt afgegeven in alle weefsels, waaronder het centraal zenuwstelsel.
Eliminatie
De gemiddelde (SD) klaring is 139 (59) l/u. De geschatte halfwaardetijd is ongeveer 1 uur. Er werd geen of slechts geringe accumulatie waargenomen na herhaalde toediening.
eerst placebo, dan levacetylleucine
Kenmerken bij specifieke groepen proefpersonen of patiënten
Er waren geen klinisch significante verschillen in de farmacokinetiek van levacetylleucine op basis van leeftijd (bereik: 6-67 jaar), geslacht, ras/etniciteit of lichaamsgewicht (bereik: 20,5-98,4 kg).
Nier- of leverinsufficiëntie
Het effect van een nier- of leverfunctiestoornis op de farmacokinetiek van levacetylleucine is niet onderzocht.
Interactie met andere geneesmiddelen
Uit studies in vitro is gebleken dat levacetylleucine bij therapeutische concentraties de enzymactiviteit van CYP450-isoformen (cytochroom P450) niet significant remt. Levacetylleucine heeft geen inductiepotentieel voor CYP450-enzymen.
In vitro remde levacetylleucine de effluxtransporters P-glycoproteïne (P-gp), borstkankerresistentie-eiwit (BCRP) of galzoutexportpomp (BSEP) (zie rubriek 4.5).
Levacetylleucine is een substraat en een in vitro-remmer van de organischeanionentransporters OAT1 en OAT3. De kans op klinisch betekenisvolle geneesmiddelinteracties wordt als laag beschouwd.
5.3. Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde toediening en genotoxiciteit.
Er werd geen effect op de vruchtbaarheid waargenomen bij ratten in doses tot 1 000 mg/kg/dag (1,5- tot 2,3-voudige blootstelling ten opzichte van de mens). In embryofoetale-ontwikkelingsstudies heeft levacetylleucine bij doses van maximaal 1 000 mg/kg/dag bij ratten (2,0-voudige blootstelling ten opzichte van de mens) geen schadelijke effecten op de ontwikkeling veroorzaakt. Bij konijnen werden uitwendige en skeletmisvormingen waargenomen bij een dosis van 1 250 mg/kg/dag (7,1-voudige blootstelling ten opzichte van de mens), met een niveau zonder waargenomen schadelijke effecten van 675 mg/kg/dag (4,9-voudige blootstelling ten opzichte van de mens). Er werden geen bijwerkingen waargenomen in een studie naar pre- en postnatale ontwikkelingen bij ratten in doses tot 1 000 mg/kg/dag.
Carcinogenese
Er zijn geen carcinogeniciteitsstudies uitgevoerd. Het carcinogene risico is niet bekend.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Isomalt (E953)
Hypromellose
Aardbeiensmaakstof (bevat propyleenglycol (E1520))
6.2. Gevallen van onverenigbaarheid
Niet van toepassing.
6.3. Houdbaarheid
2 jaar.
6.4. Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel gelden geen speciale bewaarcondities.
6.5. Aard en inhoud van de verpakking
Aqneursa wordt geleverd in sachets van aluminium/polyethyleen met papieren achterkant voor een enkelvoudige dosis.
Verpakkingsgrootten:
- 28 sachets met enkelvoudige dosis
- multipack met 112 sachets met enkelvoudige dosis (4 verpakkingen met 28 sachets)
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6. Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Het uiterlijk van Aqneursa na reconstitutie is een waterige, vloeibare, homogene, witte, troebele suspensie van fijne deeltjes zonder agglomeratie.
Nadere informatie over toediening via gastrostomiesonde (Frans formaat 18 of groter)
- De enterale voeding moet worden stopgezet als de patiënt continu wordt gevoed.
- Trek ten minste 20 ml water op in een injectiespuit met katheterpunt en spoel de sonde door om interacties tussen enterale voeding en Aqneursa te voorkomen.
- De volledige suspensie met de vereiste dosis bereid overeenkomstig rubriek 4.2 moet in de injectiespuit met katheterpunt worden gezogen.
- De suspensie moet onmiddellijk (binnen 30 minuten) in de gastrostomiesonde worden toegediend door constante druk toe te passen.
- De injectiespuit met katheterpunt moet opnieuw worden gevuld met ten minste 20 ml water en de sonde moet worden gespoeld.
- De voeding kan indien nodig worden hervat.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
IntraBio Ireland Ltd
10 Earlsfort Terrace
Dublin 2
Ierland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1928/001
EU/1/25/1928/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: https://www.ema.europa.eu.