


SmPC (samenvatting van de productkenmerken) - Amvuttra
1. NAAM VAN HET GENEESMIDDEL
Amvuttra 25 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde spuit bevat vutrisirannatrium overeenkomend met 25 mg vutrisiran in 0,5 ml oplossing.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Heldere, kleurloze tot gele oplossing (pH van ongeveer 7; osmolaliteit 210 tot 390 mOsm/kg).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Amvuttra is geïndiceerd voor de behandeling van erfelijke transthyretine-amyloïdose bij volwassen patiënten met polyneuropathie in stadium 1 of stadium 2 (hATTR-PN).
Amvuttra is geïndiceerd voor de behandeling van wildtype of erfelijke transthyretine-amyloïdose bij volwassen patiënten met cardiomyopathie (ATTR-CM).
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart onder toezicht van een arts die bekend is met de behandeling van amyloïdose. De behandeling dient zo snel mogelijk in het ziektebeloop te worden gestart om toename van invaliditeit te voorkomen.
Dosering
De aanbevolen dosering van Amvuttra is 25 mg toegediend via subcutane injectie eenmaal per 3 maanden.
Het is aan te raden om patiënten die met Amvuttra worden behandeld een vitamine A-supplement van ongeveer (maar niet hoger) dan 2.500 tot 3.000 IE vitamine A per dag te geven (zie rubriek 4.4).
De beslissing om de behandeling voort te zetten bij patiënten bij wie de ziekte zich ontwikkelt tot polyneuropathie in stadium 3, dient te worden genomen naar het oordeel van de arts, gebaseerd op een analyse van alle voordelen en risico’s.
Er zijn beperkte gegevens beschikbaar over vutrisiran bij patiënten met hartfalen klasse IV volgens de New York Heart Association (NYHA) en bij patiënten met zowel NYHA-klasse III als stadium III volgens de indeling van het National Amyloidosis Centre (NAC). Als patiënten die vutrisiran gebruiken echter naar deze stadia evolueren, duiden deze gegevens erop dat zij de behandeling kunnen blijven volgen.
Gemiste dosis
Als een dosis is overgeslagen, dient Amvuttra zo snel mogelijk te worden toegediend. De toediening van eenmaal per 3 maanden dient te worden hervat vanaf de meest recent toegediende dosis.
Speciale patiëntengroepen
Ouderen
Er is bij patiënten van ≥65 jaar geen aanpassing van de dosis nodig (zie rubriek 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met milde leverinsufficiëntie (totaal bilirubine ≤ 1 x de bovengrens van normaal (ULN, Upper Limit of Normal) en aspartaataminotransferase (ASAT) > 1 x ULN, of totaal bilirubine > 1,0 tot 1,5 x ULN en elke ASAT) of matige leverinsufficiëntie (totaal bilirubine > 1,5 tot 3 x ULN en elke ASAT). Vutrisiran is niet onderzocht bij patiënten met ernstige leverinsufficiëntie en dient bij deze patiënten uitsluitend te worden gebruikt indien het verwachte klinische voordeel opweegt tegen het mogelijke risico (zie rubriek 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met milde of matige nierinsufficiëntie (geschatte glomerulaire filtratiesnelheid [eGFR] ≥30 tot <90 ml/min/1,73 m2). Vutrisiran is niet onderzocht bij patiënten met ernstige nierinsufficiëntie of terminale nierziekte en dient bij deze patiënten uitsluitend te worden gebruikt indien het verwachte klinische voordeel opweegt tegen het mogelijke risico (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Amvuttra bij kinderen of adolescenten <18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Amvuttra is uitsluitend bedoeld voor subcutaan gebruik.
Amvuttra kan worden toegediend door een beroepsbeoefenaar in de gezondheidszorg, de patiënt of een verzorger.
Patiënten of verzorgers mogen Amvuttra injecteren nadat zij van een beroepsbeoefenaar in de gezondheidszorg hebben geleerd wat de juiste subcutane injectietechniek is.
Het geneesmiddel is gebruiksklaar en uitsluitend voor eenmalig gebruik.
Controleer de oplossing visueel op vaste deeltjes en verkleuring. Niet gebruiken indien verkleurd of indien er deeltjes aanwezig zijn.
Indien koel bewaard: haal de doos met voorgevulde spuit ongeveer 30 minuten vóór de toediening uit de koelkast om op kamertemperatuur te laten komen.
- De subcutane injectie dient te worden toegediend op een van de volgende plaatsen: de buik, bovenbenen of bovenarmen. Bij injectie in de bovenarm moet de injectie toegediend worden door een beroepsbeoefenaar in de gezondheidszorg of een verzorger. Amvuttra dient niet te worden geïnjecteerd in littekenweefsel of gebieden die rood verkleurd, ontstoken of gezwollen zijn.
- Bij injectie in de buik dient het gebied rond de navel te worden vermeden.
4.3 Contra-indicaties
Ernstige overgevoeligheid (bijv. anafylaxie) voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Vitamine A-deficiëntie
De Amvuttra-behandeling verlaagt het serum-transthyretine (TTR)-eiwit en leidt daardoor tot een lagere serumconcentratie van vitamine A (retinol) (zie rubriek 5.1). Verlaagde serumconcentraties van vitamine A onder de ondergrens van normaal dienen gecorrigeerd te worden en oculaire symptomen of tekenen als gevolg een vitamine A-deficiëntie dienen beoordeeld te worden voordat de behandeling met Amvuttra wordt gestart.
Patiënten die Amvuttra krijgen dienen een orale suppletie van ongeveer (maar niet hoger dan) 2.500 tot 3.000 IE vitamine A per dag in te nemen om het mogelijke risico op oculaire symptomen als gevolg van een vitamine A-deficiëntie te beperken. Oftalmologische beoordeling wordt aanbevolen bij patiënten die oogklachten ontwikkelen die wijzen op een vitamine A-deficiëntie, met inbegrip van verminderd nachtzicht of nachtblindheid, aanhoudende droge ogen, oogontsteking, hoornvliesontsteking of -ulceratie, hoornvliesverdikking of hoornvliesperforatie.
In de eerste 60 dagen van de zwangerschap kunnen zowel te hoge als te lage vitamine A-niveaus in verband worden gebracht met een verhoogd risico op foetale misvorming. Om die reden moet zwangerschap worden uitgesloten voordat met Amvuttra wordt gestart en moeten vrouwen die zwanger kunnen worden doeltreffende anticonceptie toepassen (zie rubriek 4.6). Als een vrouw zwanger wil worden, dient het gebruik van Amvuttra en vitamine A-suppletie te worden gestaakt en dienen de serumconcentraties van vitamine A te worden gecontroleerd en naar de normale waarden te zijn teruggekeerd voordat de vrouw kan proberen zwanger te raken. De serumconcentraties van vitamine A kunnen langer dan 12 maanden na de laatste dosis Amvuttra verlaagd blijven.
In het geval van een ongeplande zwangerschap dient het gebruik van Amvuttra te worden gestaakt (zie rubriek 4.6). Er kan geen aanbeveling worden gedaan of de vitamine A-suppletie tijdens het eerste trimester van een ongeplande zwangerschap moet worden voortgezet of gestaakt. Indien de vitamine A-suppletie wordt voortgezet, dient de dagelijkse dosis niet hoger te zijn dan 3.000 IE per dag vanwege een gebrek aan gegevens die hogere doses onderbouwen. Daarna dient vitamine A-suppletie van 2.500 tot 3.000 IE per dag te worden hervat in het tweede en derde trimester als de serumconcentraties van vitamine A nog niet naar de normale waarden zijn teruggekeerd, vanwege het verhoogde risico op vitamine A-deficiëntie in het derde trimester.
Het is niet bekend of vitamine A-suppletie tijdens de zwangerschap voldoende is om vitamine A-deficiëntie te voorkomen als de zwangere vrouw Amvuttra blijft krijgen. Vanwege het werkingsmechanisme van Amvuttra is het echter onwaarschijnlijk dat verhoging van vitamine A-suppletie naar meer dan 3.000 IE per dag tijdens de zwangerschap de retinolconcentraties in het plasma corrigeert, en het kan schadelijk zijn voor de moeder en de foetus.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen klinische interactie-onderzoeken uitgevoerd. Van vutrisiran wordt niet verwacht dat het interacties veroorzaakt of wordt beïnvloed door remmers of inductoren van cytochroom P450-enzymen, of de activiteit van transporteiwitten moduleert. Daarom heeft vutrisiran naar verwachting geen klinisch significante interacties met andere geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Behandeling met Amvuttra verlaagt de serumconcentraties van vitamine A. Zowel te hoge als te lage vitamine A-niveaus kunnen in verband worden gebracht met een verhoogd risico op foetale misvorming. Daarom dient zwangerschap te worden uitgesloten voordat met de behandeling wordt gestart en dienen vruchtbare vrouwen tijdens de behandeling effectieve anticonceptie toe te passen. Als een vrouw van plan is om zwanger te worden, dienen Amvuttra en vitamine A-suppletie te worden gestaakt en de vitamine A-niveaus te worden gecontroleerd en naar de normale waarden te zijn teruggekeerd voordat de vrouw kan proberen zwanger te raken (zie rubriek 4.4). De serumconcentraties van vitamine A kunnen langer dan 12 maanden na de laatste dosis van de behandeling verlaagd blijven.
Zwangerschap
Er zijn geen gegevens over het gebruik van Amvuttra bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). Vanwege het potentiële teratogene risico dat voortvloeit uit niet-gebalanceerde vitamine A-niveaus, dient Amvuttra niet te worden gebruikt tijdens de zwangerschap. Als voorzorgsmaatregel dient vroeg in de zwangerschap een meting van het vitamine A-niveau (zie rubriek 4.4) en het schildklierstimulerend hormoon (TSH) van de moeder te worden verkregen. In geval van een ongeplande zwangerschap dient de foetus nauwlettend gecontroleerd te worden, met name gedurende het eerste trimester.
Borstvoeding
Het is niet bekend of vutrisiran in de moedermelk wordt uitgescheiden. Er is onvoldoende informatie over de uitscheiding van vutrisiran in de moedermelk van dieren (zie rubriek 5.3).
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Amvuttra moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van Amvuttra op de menselijke vruchtbaarheid. In dierstudies werd geen effect op de mannelijke of vrouwelijke vruchtbaarheid vastgesteld (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Amvuttra heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Tabeloverzicht van bijwerkingen
Het veiligheidsprofiel van Amvuttra is in kaart gebracht op basis van de gegevens van gerandomiseerde en gecontroleerde klinische fase 3-onderzoeken. De bijwerkingen die in de gepoolde gegevensset van het HELIOS-A- en HELIOS-B-onderzoek zijn gemeld, worden weergegeven in tabel 1. De bijwerkingen worden in de vorm van MedDRA-voorkeurstermen binnen de systeem/orgaanklassen (SOC) volgens MedDRA gepresenteerd. De frequentie van de bijwerkingen wordt uitgedrukt in de volgende categorie: Vaak (≥ 1/100, < 1/10).
Tabel 1: Bijwerkingen gemeld voor Amvuttra
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatsreactiea | Vaak |
| Onderzoeken | Verhoogd alanineaminotransferase | Vaak |
| Verhoogd alkalische fosfatase in het bloed | Vaak | |
| a Gemelde symptomen omvatten blauwe plek, erytheem, pijn, pruritus en warmte. Injectieplaatsreacties waren mild, voorbijgaand, en leidden niet tot stopzetting van de behandeling | ||
.
Beschrijving van bepaalde bijwerkingen
Leverfunctietesten
In het HELIOS-B-onderzoek hadden 97 (30%) van de patiënten die met Amvuttra werden behandeld en 78 (24%) van de patiënten die met placebo werden behandeld een licht verhoogd alanineaminotransferase (ALAT), hoger dan de ULN en kleiner dan of gelijk aan 3 × ULN. Alle met Amvuttra behandelde patiënten met licht verhoogd ALAT waren asymptomatisch en bij de meerderheid normaliseerde de ALAT-spiegel bij voortzetting van de toediening.
Immunogeniciteit
In het HELIOS-A- en HELIOS-B-onderzoek ontwikkelden zich bij respectievelijk 4 (3,3%) en 1 (0,3%) van de met Amvuttra behandelde patiënten antilichamen tegen het geneesmiddel (ADA’s, Anti-Drug Antibodies). In beide onderzoeken waren de ADA-titers laag en voorbijgaand, zonder aanwijzingen voor een effect op de klinische werkzaamheid en veiligheid of het farmacokinetische of farmacodynamische profiel van vutrisiran.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering wordt aanbevolen dat de patiënt al naargelang medisch aangewezen wordt gecontroleerd op klachten of symptomen van bijwerkingen en dat een passende symptomatische behandeling wordt ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige geneesmiddelen werkzaam op het zenuwstelsel, ATC-code: N07XX18
Werkingsmechanisme
Amvuttra bevat vutrisiran, een chemisch gestabiliseerd dubbelstrengs klein interfererend ribonucleïnezuur (siRNA, small interfering RiboNucleic Acid) dat specifiek gericht is op variant en/of wildtype transthyretine (TTR)-messenger-RNA (mRNA) en covalent is gebonden aan een ligand met drie residuen van N-acetylgalactosamine (GalNAc) om afgifte van het siRNA aan hepatocyten mogelijk te maken.
Via een natuurlijk proces dat RNA-interferentie (RNAi) wordt genoemd, veroorzaakt vutrisiran de katalytische afbraak van TTR-mRNA in de lever, wat resulteert in een reductie van de serumconcentraties van variant en wildtype amyloïdogeen TTR-eiwit, zodat er minder TTR-amyloïde wordt afgezet in weefsels.
Farmacodynamische effecten
In HELIOS-A nam de gemiddelde serum-TTR snel af, al op dag 22, met een gemiddelde afname van TTR dicht bij steady state van 73% in week 6. Bij herhaalde toediening van 25 mg eenmaal per 3 maanden bedroegen de gemiddelde afnames van de serum-TTR na 9 en 18 maanden behandeling respectievelijk 83% en 88%. Vergelijkbare afnames van TTR werden waargenomen ongeacht het genotype (V30M of niet-V30M), eerder gebruik van een TTR-stabilisator, gewicht, geslacht, leeftijd of ras.
In HELIOS-B kwam de gemiddelde TTR-afname in serum overeen met hetgeen in HELIOS-A werd waargenomen en was het afnameprofiel vergelijkbaar in alle bestudeerde subgroepen (leeftijd, geslacht, ras, lichaamsgewicht, antigeneesmiddelantilichamen [ADA]-status, type ATTR-ziekte [wildtype of erfelijk], NYHA-klasse en gebruik van tafamidis bij baseline).
Serum-TTR is een drager van retinol-bindend eiwit 4, dat de belangrijkste drager van vitamine A in het bloed is. In HELIOS-A verlaagde Amvuttra de vitamine A-niveaus in serum met gemiddelde steady-statepiek- en dalreducties van respectievelijk 70% en 63% (zie rubriek 4.4 en 4.5). In HELIOS-B kwamen de afnames van vitamine A-niveaus in serum overeen met de in HELIOS-A waargenomen afnames.
In HELIOS-B vertoonden NT-proBNP en troponine I, cardiospecifieke biomarkers voor hartfalen, relatieve stabiliteit bij met Amvuttra behandelde patiënten voor de mediane verandering in de totale populatie tot en met maand 30 ten opzichte van de baseline (NT-proBNP: 9% verhoogd; troponine I: 10% verlaagd), terwijl de concentraties bij placebopatiënten een verslechtering lieten zien (NT-proBNP: 52% verhoogd; troponine I: 22% verhoogd). In de monotherapiepopulatie werden vergelijkbare trends waargenomen.
In HELIOS-B lieten centraal beoordeelde echocardiogrammen een vermindering in dikte van de linkerventrikelwand zien (LS-gemiddeld verschil: -0,4 mm [95%-BI -0,8; -0,0]) en longitudinale belasting (LS-gemiddeld verschil: -1,23% [95%-BI -1,73; -0,73]) in de totale populatie met Amvuttra in vergelijking met placebo. De resultaten in de populatie met monotherapie waren vergelijkbaar.
Klinische werkzaamheid en veiligheid
hATTR-amyloïdose met polyneuropathie
De werkzaamheid van Amvuttra werd onderzocht in een wereldwijd, gerandomiseerd, open-label klinisch onderzoek (HELIOS-A) bij volwassen patiënten met hATTR-PN. De patiënten werden gerandomiseerd in een verhouding van 3:1 naar 25 mg Amvuttra (N=122) subcutaan eenmaal per 3 maanden, of 0,3 mg/kg patisiran (N=42) intraveneus eenmaal per 3 weken. De behandeling in het onderzoek werd uitgevoerd over een periode van 18 maanden, met twee analyses: in maand 9 en maand 18. Zevenennegentig procent (97%) van de met Amvuttra behandelde patiënten voltooide ten minste 18 maanden van de toegewezen behandeling (vutrisiran of patisiran). De werkzaamheidsbeoordelingen waren gebaseerd op een vergelijking van de vutrisiran-groep van het onderzoek met een externe placebogroep (placebogroep van het fase 3-onderzoek APOLLO), die bestond uit een vergelijkbare populatie patiënten met hATTR-PN. Beoordeling van non-inferioriteit van serum-TTR-reductie was gebaseerd op een vergelijking van de vutrisiran-groep met de groep met patisiran binnen het onderzoek.
Van de patiënten die Amvuttra kregen was de mediane leeftijd van de patiënten bij baseline 60 jaar (bereik: 34 tot 80 jaar), was 38% ≥65 jaar, en was 65% van de patiënten man. Tweeëntwintig (22) verschillende TTR-varianten waren vertegenwoordigd: V30M (44%), T60A (13%), E89Q (8%), A97S (6%), S50R (4%), V122I (3%), L58H (3%), en overige (18%). Twintig procent (20%) van de patiënten had het V30M-genotype en vroeg optreden van de symptomen (<50 jaar). Bij baseline had 69% van de patiënten ziektestadium 1 (onbelemmerde verplaatsing, milde sensorische, motorische en autonome neuropathie in de onderste ledematen) en had 31% ziektestadium 2 (assistentie bij het verplaatsen vereist, matige beperking van de onderste ledematen, bovenste ledematen en romp). Er waren geen patiënten met ziektestadium 3. Eenenzestig procent (61%) van de patiënten had een eerdere behandeling met TTR-tetrameerstabilisators. Volgens de classificatie van hartfalen van de New York Heart Association (NYHA) had 9% van de patiënten klasse I en had 35% klasse II. Drieëndertig procent (33%) van de patiënten voldeed aan de vooraf gedefinieerde criteria voor cardiale betrokkenheid (baseline-LV-wanddikte ≥13 mm zonder voorgeschiedenis van hypertensie of een aortaklepaandoening).
Het primaire eindpunt voor de werkzaamheid was de verandering vanaf baseline tot maand 18 in gemodificeerde Neuropathy Impairment Score +7 (mNIS+7). Dit eindpunt is een samengestelde maat voor motorische, sensorische en autonome neuropathie, inclusief beoordelingen van motorische sterkte en reflexen, kwantitatieve sensorische testen, zenuwgeleidingsstudies en posturale bloeddruk, met een score variërend van 0 tot 304 punten, waarbij een toegenomen score wijst op een verergerde beperking.
De verandering vanaf baseline tot maand 18 in de totale score van de vragenlijst Norfolk Quality of Life-Diabetic Neuropathy (QoL-DN) werd beoordeeld als secundair eindpunt. De Norfolk QoL-DN-vragenlijst (door de patiënt gerapporteerd) heeft domeinen met betrekking tot de dunne zenuwvezels, de dikke zenuwvezels, de functie van de autonome zenuwen, symptomen van polyneuropathie, en algemene dagelijkse levensverrichtingen, met een totale score die ligt tussen de -4 en 136, waarbij een hogere score wijst op een slechtere kwaliteit van leven.
Andere secundaire eindpunten waren loopsnelheid (10-meter-looptest) voedingstoestand (mBMI, gemodificeerde Body Mass Index) en door de patiënt gerapporteerd vermogen om algemene dagelijkse levensverrichtingen uit te voeren en deel te nemen aan sociaal leven (Rasch-Built Overall Disability Scale [R-ODS]).
Voor behandeling met Amvuttra in het HELIOS-A-onderzoek werden statistisch significante verbeteringen in alle eindpunten aangetoond (tabel 2 en figuur 1) gemeten vanaf baseline tot maand 9 en 18, vergeleken met de externe placebogroep van het APOLLO-onderzoek (alle p<0,0001).
De tijdgemiddelde procentuele dalreductie in TTR tot en met maand 18 was 84,7% voor vutrisiran en 80,6% voor patisiran. De procentuele reductie in serum-TTR-niveaus in de vutrisiran-groep was niet inferieur (volgens vooraf gedefinieerde criteria) aan de groep met patisiran binnen het onderzoek tot en met maand 18 met een mediaan verschil van 5,3% (95%-BI: 1,2%, 9,3%)
Tabel 2: Samenvatting van de resultaten voor de klinische werkzaamheid uit het HELIOS-A-onderzoek
| Eindpunta | Baseline, gemiddelde (SD) | Verandering ten opzichte van baseline, LS-gemiddelde (SEM) | Amvuttra-placebob Verschil tussen de behandelingen, LS-gemiddelde (95%-BI) | p-waarde | ||
| Amvuttra N=122 | Placebob N=77 | Amvuttra | Placebob | |||
| Maand 9 | ||||||
| mNIS+7c | 60,6 (36,0) | 74,6 (37,0) | -2,2 (1,4) | 14,8 (2,0) | -17,0 (-21,8, -12,2) | p<0,0001 |
| Norfolk QoL-DNc | 47,1 (26,3) | 55,5 (24,3) | -3,3 (1,7) | 12,9 (2,2) | -16,2 (-21,7, -10,8) | p<0,0001 |
| 10-meter- looptest (m/sec)d | 1,01 (0,39) | 0,79 (0,32) | 0 (0,02) | -0,13 (0,03) | 0,13 (0,07, 0,19) | p<0,0001 |
| Maand 18 | ||||||
| mNIS+7c | 60,6 (36,0) | 74,6 (37,0) | -0,5 (1,6) | 28,1 (2,3) | -28,5 (-34,0, -23,1) | p<0,0001 |
| Norfolk QoL-DNc | 47,1 (26,3) | 55,5 (24,3) | -1,2 (1,8) | 19,8 (2,6) | -21,0 (-27,1, -14,9) | p<0,0001 |
| 10-meter- looptest (m/sec)d | 1,01 (0,39) | 0,79 (0,32) | -0,02 (0,03) | -0,26 (0,04) | 0,24 (0,15, 0,33) | p<0,0001 |
| mBMIe | 1.057,5 (233,8) | 989,9 (214,2) | 25,0 (9,5) | -115,7 (13,4) | 140,7 (108,4, 172,9) | p<0,0001 |
| R-ODSf | 34,1 (11,0) | 29,8 (10,8) | -1,5 (0,6) | -9,9 (0,8) | 8,4 (6,5, 10,4) | p<0,0001 |
Afkortingen: BI=betrouwbaarheidsinterval; LS-gemiddelde=kleinstekwadratengemiddelde; mBMI=gemodificeerde bodymassindex (voedingstoestand); mNIS=gemodificeerde Neuropathy Impairment Score; QoL-DN=Quality of Life - Diabetic Neuropathy; SD=standaarddeviatie; SEM=standaardfout van het gemiddelde
a Alle maand-9-eindpunten zijn geanalyseerd met behulp van de covariantieanalyse (ANCOVA) met multipele imputatie (MI)-methode en alle maand-18-eindpunten zijn geanalyseerd met behulp van de MMRM-methode (mixed-effects model for repeated measures: gemengd model voor herhaalde metingen)
b Externe placebogroep uit het gerandomiseerde, gecontroleerde APOLLO-onderzoek
c Een lager cijfer duidt op minder beperking/minder symptomen
d Een hoger cijfer duidt op minder invaliditeit/minder beperking
e mBMI: bodymassindex (BMI; kg/m2) vermenigvuldigd met serumalbumine (g/l); een hoger cijfer duidt op een betere voedingstoestand
f Een hoger cijfer duidt op minder invaliditeit/minder beperking
Figuur 1: Verandering ten opzichte van baseline in mNIS+7 (maand 9 en maand 18)
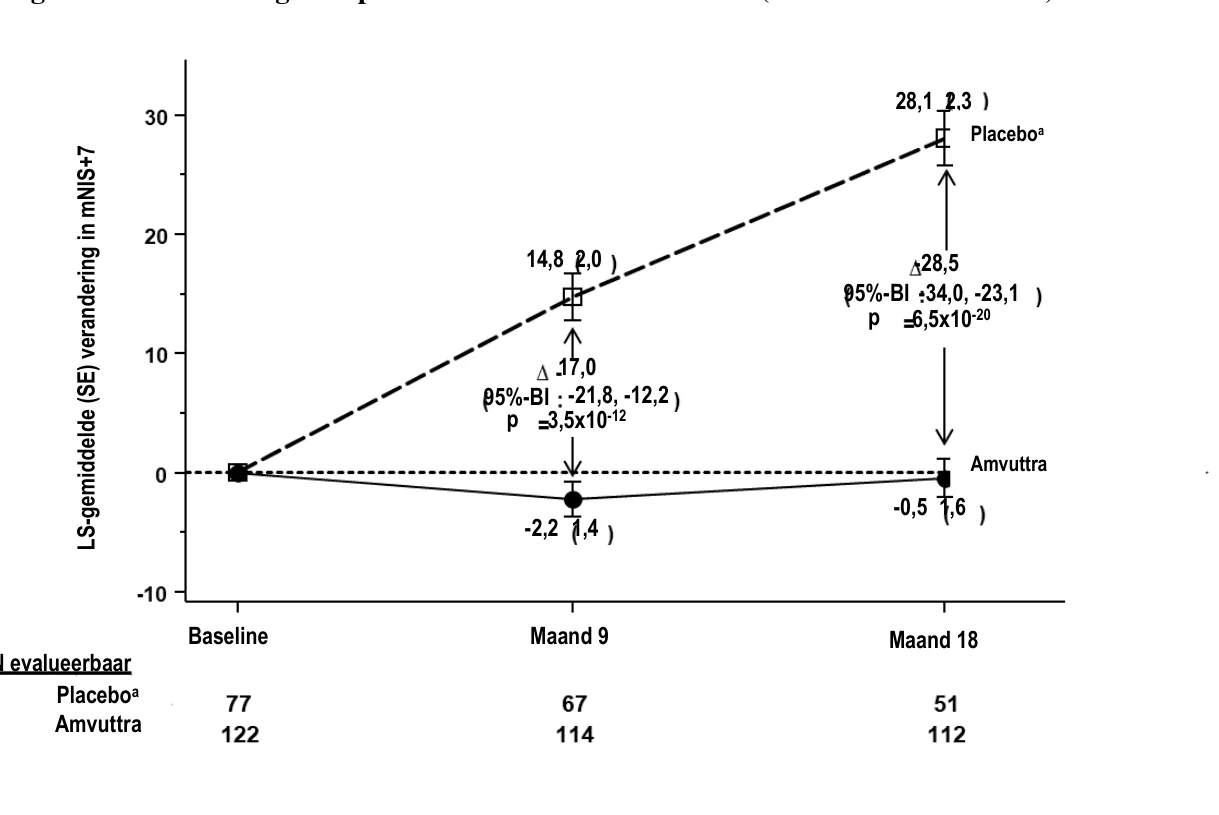
Een afname in mNIS+7 duidt op verbetering
Δ verwijst naar het behandelingsverschil tussen de groepen, getoond als verschil in LS-gemiddelde (95%-BI) voor AMVUTTRA – externe placebo
Alle maand-9-eindpunten zijn geanalyseerd met behulp van de covariantieanalyse (ANCOVA) met multipele imputatie (MI)-methode en alle maand-18-eindpunten zijn geanalyseerd met behulp van de MMRM-methode (mixed-effects model for repeated measures: gemengd model voor herhaalde metingen)
a Externe placebogroep uit het gerandomiseerde, gecontroleerde APOLLO-onderzoek
Patiënten die Amvuttra kregen, hadden in vergelijking met placebo een vergelijkbaar voordeel qua mNIS+7- en Norfolk QoL-DN-totaalscore in maand 9 en maand 18 voor wat betreft alle subgroepen, waaronder leeftijd, geslacht, ras, regio, NIS-score, V30M-genotypestatus, eerder gebruik van een TTR-stabilisator, ziektestadium, en patiënten met of zonder vooraf gedefinieerde criteria voor cardiale betrokkenheid.
De N-terminale prohormoon-B-type-natriuretische peptide (NT-proBNP) is een prognostische marker van cardiale disfunctie. NT-proBNP-waarden bij baseline (geometrisch gemiddelde) waren 273 ng/l en 531 ng/l bij respectievelijk met Amvuttra en placebo behandelde patiënten. In maand 18 waren de geometrisch gemiddelde NT-proBNP-niveaus bij Amvuttra-patiënten afgenomen met 6%, terwijl er bij de placebopatiënten sprake was van een stijging van 96%.
Centraal beoordeelde echocardiogrammen lieten veranderingen in de LV-wanddikte zien (LS-gemiddeld verschil: -0,18 mm [95%-BI: -0,74, 0,38]) en longitudinale belasting (LS-gemiddeld verschil: -0,4% [95%-BI: -1,2, 0,4]) met behandeling met Amvuttra in vergelijking met placebo.
wtATTR- of hATTR-amyloïdose met cardiomyopathie
De werkzaamheid van Amvuttra werd aangetoond in een wereldwijd, gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek (HELIOS-B) bij volwassen patiënten met ATTR-CM. De patiënten werden gerandomiseerd in een verhouding van 1:1 naar 25 mg Amvuttra subcutaan eenmaal per 3 maanden, of overeenkomende placebo. Bij baseline werd 40% van de patiënten behandeld met tafamidis. De indeling bij de behandeling werd gestratificeerd op gebruik van tafamidis bij baseline, type ATTR-ziekte (wtATTR- of hATTR-amyloïdose) en op de ernst van de ziekte bij baseline en leeftijd NYHA-klasse I of II en leeftijd < 75 jaar versus alle overige).
N evalueerbaar
Van de patiënten die Amvuttra kregen, was de mediane leeftijd van de patiënten bij baseline 77 jaar (bereik: 45 tot 85 jaar) en was 92% van de patiënten man. Vijfentachtig procent (85%) van de patiënten was Kaukasisch, 7% was zwart of Afrikaans-Amerikaans, 6% was Aziatisch. Negenentachtig (89%) van de patiënten had wtATTR-amyloïdose en 11% had hATTR-amyloïdose. Volgens de NYHA-classificatie voor hartfalen (HF) had 15% van de patiënten klasse I, had 77% klasse II en had 8% klasse III en NAC ATTR-ziektestadium 1 of 2. De behandelingsgroepen waren vergelijkbaar wat betreft de demografische gegevens van de patiënten en de kenmerken van de ziekte bij baseline.
Het primaire eindpunt voor de werkzaamheid was de samengestelde uitkomst van overlijden ongeacht de oorzaak en terugkerende CV-voorvallen (CV-ziekenhuisopnames en bezoeken in verband met urgent hartfalen [UHF]) tijdens de dubbelblinde behandelingsperiode van maximaal 36 maanden, geëvalueerd in de totale populatie en in de monotherapiepopulatie (gedefinieerd als patiënten die bij de baseline van het onderzoek geen tafamidis kregen).
In vergelijking met placebo leidde behandeling met Amvuttra tot significante vermindering van het risico op overlijden ongeacht de oorzaak en terugkerende CV-voorvallen in de totale populatie en de monotherapiepopulatie, met respectievelijk 28,2% en 32,8% (tabel 3). Ongeveer 77% van alle overlijdens in HELIOS-B was CV-gerelateerd. Het aantal CV-overlijdens en niet-CV-overlijdens was lager bij met Amvuttra behandelde patiënten in vergelijking met placebo. Het totale aantal CV-voorvallen bestond uit 87,9% CV-ziekenhuisopnames en 12,1% uit UHF-bezoeken. Een Kaplan-Meier-curve voor de tijd tot het eerste CV-voorval of overlijden ongeacht de oorzaak is weergegeven in figuur 2.
Beide onderdelen van het primaire samengestelde eindpunt droegen afzonderlijk bij aan het behandeleffect in de totale populatie en de monotherapiepopulatie (tabel 3).
In de analyse van het secundaire eindpunt van overlijden ongeacht de oorzaak, inclusief gegevens tot en met maand 42, met inbegrip van de dubbelblinde periode en tot en met 6 maanden extra overlevingsgegevens voor alle patiënten, leidde behandeling met Amvuttra tot een vermindering met 35,5% van het risico op overlijden ten opzichte van placebo in de totale populatie (hazardratio: 0,645; 95%-BI: 0,463; 0,898; p=0,0098), en tot een vermindering met 34,5% in de monotherapiepopulatie (hazardratio: 0,655; 95%-BI: 0,440; 0,973; p=0,0454).
Tabel 3: Primair samengesteld eindpunt en de afzonderlijke onderdelen ervan in HELIOS-B
| Eindpunt | Totale populatie | Monotherapiepopulatie | |||
Amvuttra (N=326) | Placebo (N=328) | Amvuttra (N=196) | Placebo (N=199) | ||
Primair samengesteld eindpunta | Hazardratio (95%-BI)b p-waardeb | 0,718 (0,555; 0,929) 0,0118 | 0,672 (0,487; 0,929) 0,0162 | ||
| Onderdelen van het primaire samengestelde eindpunt | |||||
| Overlijden ongeacht de oorzaak | Hazardratio (95%-BI)c | 0,694 (0,490; 0,982) | 0,705 (0,467; 1,064) | ||
CV- ziekenhuisopnames en UHF-bezoeken | Relatief risicoratio (95%-BI)d | 0,733 (0,610; 0,882) | 0,676 (0,533; 0,857) | ||
Afkortingen: BI = betrouwbaarheidsinterval; CV = cardiovasculair; UHF = urgent hartfalen Harttransplantatie en plaatsing van een steunhart ter ondersteuning van het linkerventrikel worden behandeld als overlijden. Overlijdens na stopzetting van onderzoeksdeelname worden meegenomen in de analyse van het onderdeel overlijden ongeacht de oorzaak. a Primair samengesteld eindpunt gedefinieerd als: samengestelde uitkomst van overlijden ongeacht de oorzaak en terugkerende CV-voorvallen. De primaire analyse omvatte minimaal 33 maanden (en maximaal 36 maanden) follow-up van alle patiënten. b Hazardratio (95%-BI) en p-waarde zijn gebaseerd op een aangepast Andersen-Gill-model. c Hazardratio (95%-BI) is gebaseerd op een Cox-regressiemodel (proportional-hazards-model). d Relatief risicoratio (95%-BI) is gebaseerd op een Poisson-regressiemodel. | |||||
Figuur 2: Tijd tot eerste CV-voorval of overlijden ongeacht de oorzaak (totale populatie)
Afkortingen: BI = betrouwbaarheidsinterval; CV = cardiovasculair; HR = hazardratio.
Harttransplantatie en plaatsing van een steunhart ter ondersteuning van het linkerventrikel worden behandeld als overlijden. De Kaplan-Meier-curven zijn gecorrigeerd voor ziektekenmerken bij baseline met behulp van de wegingsmethode inverse probability of treatment weighting. HR en 95%-BI zijn gebaseerd op een Cox-regressiemodel (proportional hazard model), en de p-waarde is gebaseerd op een logrank-toets.
De resultaten van de subgroepanalyse voor het primaire samengestelde eindpunt vielen uit ten gunste van Amvuttra in alle vooraf gespecificeerde subgroepen in de totale populatie en de
328 (0) 317 (11) 295 (31) 270 (53) 253 (70) 237 (84) 221 (96) 210 (105) 199 (115) 183 (131) 172 (142) 155 (154) 52 (159) 0 (159) 326 (0) 306 (19) 294 (30) 284 (39) 271 (50) 254 (65) 247 (72) 237 (81) 227 (90) 216 (101) 206 (110) 185 (118) 62 (125) 0 (125)
| o. at Risk (Cumulative o. of Events) |
Placebo AMVU RA |
0 3 6 9 12 15 18 21 24 27 30 33 36 39
Month Probabilit o CV Events or Mortalit Free ( )
| HR:0.716 (0.566, 0.905), p-value:0.0062 |
Kans op geen CV gebeurtenis en/of kans op niet overlijden (%)
Maand
| Aantal risicopatiënten (cumulatief aantal voorvallen) | ||
Placebo AMVUTTRA | ||
AMVUTTRA Placebo HR:0,716 (0,566; 0,905), p-waarde 0,0062 |
monotherapiepopulatie. In de subgroep van patiënten die achtergrondbehandeling kregen met tafamidis, leidde behandeling met Amvuttra tot een numerieke vermindering met 21,5% van het risico op overlijden ongeacht de oorzaak en terugkerende CV-voorvallen ten opzichte van placebo (hazardratio: 0,785; 95%-BI: 0,511; 1,207) (figuur 3).
Figuur 3: Subgroepanalyses van het primaire samengestelde eindpunt (totale populatie)
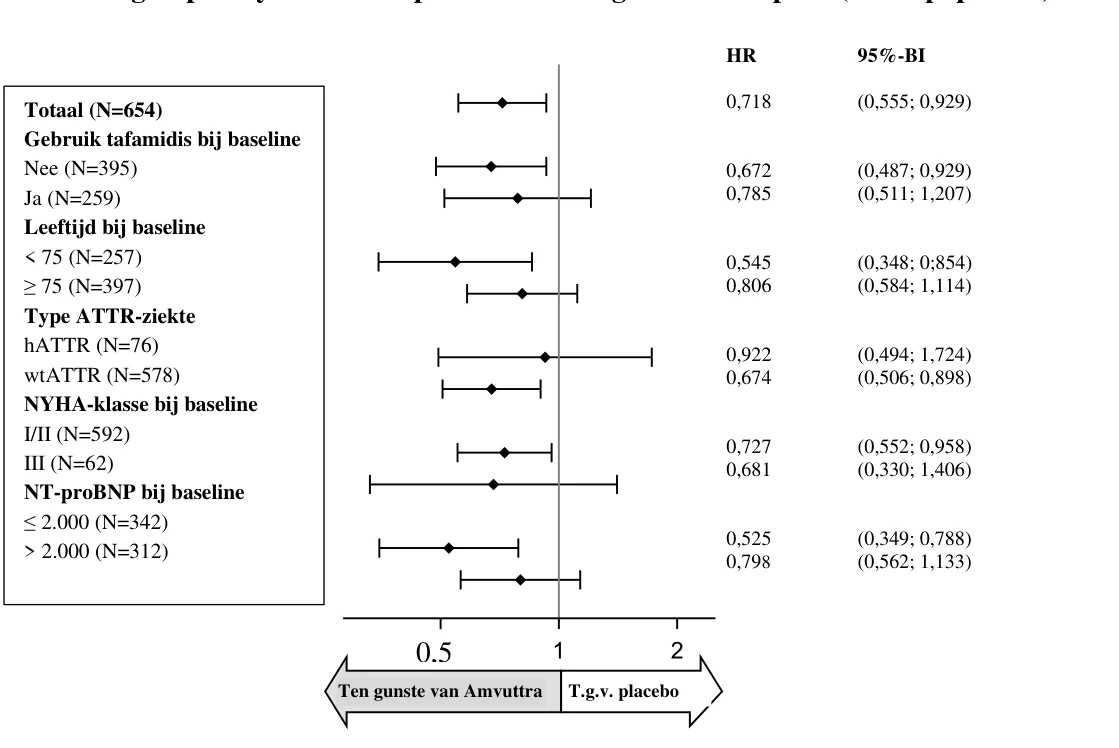
Afkortingen: ATTR = transthyretine-amyloïdose; BI = betrouwbaarheidsinterval; hATTR = erfelijke transthyretine-amyloïdose; HR = hazardratio; NT-proBNP = N-terminale prohormoon-B-type-natriuretisch peptide; NYHA = New York Heart Association; wtATTR = wildtype transthyretine-amyloïdose.
HR en 95%-BI zijn gebaseerd op analyses met een aangepast Andersen-Gill-model.
De behandeleffecten van Amvuttra op het functievermogen, de door de patiënt gerapporteerde gezondheidstoestand en kwaliteit van leven, en de ernst van de symptomen van hartfalen werden beoordeeld aan de hand van de verandering in maand 30 ten opzichte van de baseline in respectievelijk de 6-minutenwandeltest (6-MWT), de Kansas City Cardiomyopathy Questionnaire-Overall Summary (KCCQ-OS)-score en de NYHA-klasse. De KCCQ-OS bestaat uit vier domeinen, waaronder het geheel van symptomen (symptoomfrequentie en symptoomlast), lichamelijke beperkingen, kwaliteit van leven en sociale beperkingen. De totaalscore en de domeinscores variëren van 0 tot 100, waarbij hogere scores staan voor een betere gezondheidstoestand.
Er werd een statistisch significant behandeleffect ten gunste van Amvuttra waargenomen voor de 6-MWT-afstand, KCCQ-OS-score en stabiele of verbeterde NYHA-klasse, zowel in de totale populatie als in de monotherapiepopulatie (tabel 4), met vergelijkbare resultaten in alle onderzochte subgroepen. Het behandeleffect op de KCCQ-OS-score was vergelijkbaar voor alle vier domeinscores.
Tabel 4. Verandering in 6-MWT-afstand, KCCQ-OS-score en NYHA-klasse in maand 30 ten opzichte van baseline
| Totale populatie | Monotherapiepopulatie | |||
| Amvuttra (N=326) | Placebo (N=328) | Amvuttra (N=196) | Placebo (N=199) | |
| 6-MWT (meter) | ||||
| Gemiddelde bij baseline (SD) | 372 (104) | 377 (96) | 363 (103) | 373 (98) |
| Verandering in maand 30 ten opzichte van baseline, LS-gemiddelde (SE)a | -45 (5) | -72 (5) | -60 (7) | -92 (6) |
| Verschil bij behandeling ten opzichte van placebo, LS-gemiddelde (95%-BI) p-waardea,b | 26 (13; 40) < 0,0001 | 32 (14; 50) 0,0005 | ||
| KCCQ-OS (punten) | ||||
| Gemiddelde bij baseline (SD) | 73 (19) | 72 (20) | 70 (20) | 70 (21) |
| Verandering in maand 30 ten opzichte van baseline, LS-gemiddelde (SE)a | -10 (1) | -15 (1) | -11 (2) | -19 (2) |
| Verschil bij behandeling ten opzichte van placebo, LS-gemiddelde (95%-BI) p-waardea,b | 6 (2; 9) 0,0008 | 9 (4; 13) 0,0003 | ||
| NYHA-klasse | ||||
| % patiënten met stabiele of verbeterde NYHA-klasse in maand 30 | 68 | 61 | 66 | 56 |
Verschil ten opzichte van placebo, (%) (95%-BI)c p-waardec | 9(1; 16) 0,0217 | 13(3; 22) 0,0121 | ||
Afkortingen: 6-MWT = 6-minutenwandeltest; KCCQ-OS = Kansas City Cardiomyopathy Questionnaire-Overall Summary; LS = least squares (kleinste kwadraten); BI = betrouwbaarheidsinterval; SD = standaarddeviatie; SE = standaardfout; NYHA = New York Heart Association a Voor ontbrekende beoordelingen door overlijden (inclusief harttransplantatie en plaatsing van een steunhart ter ondersteuning van het linkerventrikel) en het niet kunnen lopen als gevolg van de progressie van de ATTR-ziekte (alleen van toepassing op de 6-MWT) zijn gegevens geïmputeerd uit een nieuwe steekproef van de slechtste 10% van de waargenomen veranderingen. b Geschat vanuit het MMRM-model ((mixed-effects model for repeated measures: gemengd model voor herhaalde metingen). c Gebaseerd op de Cochran-Mantel-Haenszel-methode. | ||||
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met vutrisiran in alle subgroepen van pediatrische patiënten met hATTR-amyloïdose (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van Amvuttra werden vastgesteld door het meten van de plasma- en urineconcentraties van vutrisiran.
Absorptie
Na subcutane toediening wordt vutrisiran snel opgenomen met een tijd tot maximale plasmaconcentratie (tmax) van 3,0 (bereik: 2,0 tot 6,5) uur. Bij het aanbevolen doseringsschema van 25 mg eenmaal per 3 maanden subcutaan, waren de gemiddelde (% variatiecoëfficiënt [%CV]) steady-statepiekconcentraties (Cmax), en oppervlakte onder de concentratie-tijdcurve van 0 tot 24 uur (AUC0-
- 24) respectievelijk 0,12 μg ml (64,3%) en 0,80 μg·u ml (35,0%). Er was geen accumulatie van vutrisiran in het plasma na herhaalde toediening eenmaal per 3 maanden.
Distributie
Vutrisiran wordt voor meer dan 80% gebonden aan plasma-eiwitten over het concentratiebereik waargenomen bij mensen met een dosis van 25 mg eenmaal per 3 maanden subcutaan. De binding van vutrisiran aan plasma-eiwit was afhankelijk van de concentratie en nam af bij toenemende concentraties van vutrisiran (van 78% bij 0,5 µg/ml naar 19% bij 50 µg/ml). De populatieschatting voor het schijnbare centrale distributievolume (Vd/F) van vutrisiran bij mensen was 10,2 l (% relatieve standaardfout [RSE]=5,71%). Vutrisiran wordt na subcutane toediening voornamelijk naar de lever gedistribueerd.
Biotransformatie
Vutrisiran wordt gemetaboliseerd door endo- en exonucleasen tot korte nucleotidefragmenten van verschillende grootten in de lever. Bij de mens waren er geen belangrijke circulerende metabolieten. In-vitro-onderzoeken wijzen erop dat vutrisiran niet wordt gemetaboliseerd door CYP450-enzymen.
Eliminatie
Na een enkelvoudige dosis van 25 mg subcutaan was de mediane schijnbare plasmaklaring 21,4 (bereik: 19,8, 30,0) l/u. De mediane terminale eliminatiehalfwaardetijd (t1/2) van vutrisiran was 5,23 (bereik: 2,24, 6,36) uur. Na een enkelvoudige subcutane dosis van 5 tot 300 mg varieerde de gemiddelde fractie in de urine uitgescheiden onveranderde werkzame stof van 15,4 tot 25,4% en varieerde de gemiddelde renale klaring van 4,45 tot 5,74 l/u voor vutrisiran.
Lineariteit/non-lineariteit
Na enkelvoudige subcutane doses in het dosisbereik van 5 tot 300 mg bleek de Cmax van vutrisiran evenredig met de dosis te zijn, terwijl de oppervlakte onder de concentratie-tijdcurve van de tijd van toediening geëxtrapoleerd naar oneindig (AUCinf) en de oppervlakte onder de concentratie-tijdcurve van de tijd van toediening tot de laatste meetbare concentratie (AUClast) iets meer dan evenredig met de dosis waren.
Farmacokinetische/farmacodynamische relatie(s)
Farmacokinetische/farmacodynamische populatieanalyses bij gezonde proefpersonen en patiënten met hATTR-amyloïdose (n=202) lieten een dosisafhankelijk verband zien tussen de voorspelde vutrisiranconcentraties in de lever en afnames in serum-TTR. De met behulp van een model voorspelde mediane piek-, dal- en gemiddelde TTR-reducties in steady state waren respectievelijk 88%, 86% en 87%, wat de minimale piek-tot-dal-variabiliteit over het 3-maandelijkse toedieningsinterval bevestigt. Covariantieanalyses wijzen op vergelijkbare TTR-reducties bij patiënten met milde tot matige nierinsufficiëntie of milde leverinsufficiëntie, evenals voor geslacht, ras, eerder gebruik van TTR-stabilisators, genotype (V30M of niet V30M), leeftijd en gewicht.
Speciale patiëntengroepen
Geslacht en etnische afkomst
Klinische onderzoeken identificeerden geen belangrijke verschillen in de farmacokinetische parameters of de TTR-reductie in steady state op grond van geslacht of ras.
Ouderen
In het HELIOS-A-onderzoek waren 46 (38%) van de met vutrisiran behandelde patiënten ≥ 65 jaar oud en van hen waren 7 (5,7%) patiënten ≥ 75 jaar oud. In het HELIOS-B-onderzoek waren 299 (91,7%) van de met vutrisiran behandelde patiënten ≥ 65 jaar oud, met een mediane leeftijd van
77,0 jaar, en waren 203 (62,3%) van hen ≥ 75 jaar oud. Er waren geen significante verschillen in de farmacokinetische parameters of TTR-reductie in steady state.
Leverinsufficiëntie
Klinische onderzoeken gaven geen invloed aan van een lichte leverfunctiestoornis (totaal bilirubine ≤1 x ULN en ASAT >1 x ULN, of totaal bilirubine >1,0 tot 1,5 x ULN en elke ASAT) of matige (totaal bilirubine > 1,5 tot 3 x ULN en elke ASAT) leverfunctiestoornis op vutrisiran-blootstelling of TTR-reductie, in vergelijking met patiënten met een normale leverfunctie. Vutrisiran is niet onderzocht bij patiënten met ernstige leverinsufficiëntie.
Nierinsufficiëntie
Klinische onderzoeken gaven geen invloed aan van een lichte of matige nierfunctiestoornis (eGFR ≥30 tot <90 ml/min/1,73 m2) op vutrisiran-blootstelling of TTR-reductie, in vergelijking met proefpersonen met een normale nierfunctie. Vutrisiran is niet onderzocht bij patiënten met ernstige nierinsufficiëntie of terminale nierziekte.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Algemene toxicologie
Herhaalde subcutane toediening van vutrisiran eenmaal per maand met ≥30 mg/kg bij apen bracht de verwachte aanhoudende reducties van circulerend TTR (tot 99%) en vitamine A (tot 89%) teweeg, zonder duidelijke toxicologische bevindingen
Na herhaalde toediening om de maand gedurende maximaal 6 maanden bij ratten en 9 maanden bij apen, weerspiegelden de lichte en consistente niet-nadelige histologische veranderingen in de lever (hepatocyten, Kupffer-cellen), nieren (niertubuli), lymfeklieren en injectieplaatsen (macrofagen) de belangrijkste distributie en accumulatie van vutrisiran. Er werden echter geen toxiciteiten vastgesteld bij een meer dan 1.000- en 3.000-voudig hogere plasma-AUC, bij normalisatie naar toediening eenmaal per 3 maanden en vergeleken met de verwachte blootstelling bij de maximale aanbevolen humane dosis (MRHD, Maximum Recommended Human Dose).
Genotoxiciteit/carcinogeniciteit
Vutrisiran vertoonde in vitro en in vivo geen genotoxisch potentieel. Vutrisiran was niet carcinogeen bij ratten en bij mannetjesmuizen. Bij vrouwtjesmuizen die eenmaal per maand een dosis vutrisiran van 3, 9 of 18 mg/kg kregen, werd een statistisch significante dosisafhankelijke trend van een combinatie van hepatocellulaire adenomen en carcinomen waargenomen. De relevantie hiervan voor mensen is niet bekend. Het carcinogeen potentieel van vutrisiran wordt als laag beschouwd wanneer alle toxiciteitsgegevens in overweging worden genomen.
Reproductietoxiciteit
Vutrisiran is niet farmacologisch actief bij ratten en konijnen, wat de voorspelbaarheid van deze onderzoeken beperkt. Niettemin had een enkelvoudige dosis van een voor ratten specifiek ortholoog van vutrisiran geen invloed op de vruchtbaarheid en vroege embryonale ontwikkeling in een gecombineerd onderzoek bij ratten.
Wekelijkse subcutane toedieningen van vutrisiran hadden geen invloed op de vruchtbaarheid en vroege embryonale ontwikkeling bij meer dan 300 keer de genormaliseerde MRHD. In een embryo-foetaal onderzoek met dagelijkse subcutane toediening van vutrisiran aan drachtige ratten, werden nadelige effecten waargenomen op het maternale lichaamsgewicht en de voedselconsumptie, naast toegenomen prematuur werpen en verlies na de innesteling, bij een maternale NOAEL van 10 mg/kg/dag, wat meer dan 300 keer de genormaliseerde MRHD van 0,005 mg/kg/dag was. Gebaseerd op een ongunstige reductie van foetaal lichaamsgewicht en een toename van skeletvariaties bij ≥10 mg/kg/dag, was de foetale NOAEL van vutrisiran 3 mg/kg/dag, wat 97 keer de genormaliseerde MRHD is.
In een onderzoek naar embryo-foetale ontwikkeling bij drachtige konijnen werden geen nadelige effecten op de embryo-foetale ontwikkeling waargenomen bij ≤30 mg/kg/dag vutrisiran, wat meer dan 1.900 keer de genormaliseerde MRHD is.
In een onderzoek naar pre- en postnatale ontwikkeling had subcutane toediening van vutrisiran op elke 6e dag geen effect op de groei en de ontwikkeling van de nakomelingen bij een NOAEL van 20 mg/kg, wat meer dan 90 keer de genormaliseerde MRHD was.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumdiwaterstoffosfaatdihydraat
Dinatriumfosfaatdihydraat
Natriumchloride
Water voor injecties
Natriumhydroxide (voor aanpassing van de pH)
Fosforzuur (voor aanpassing van de pH).
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 °C. Niet in de vriezer bewaren.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuit (type I-glas) met roestvrijstalen naald van 29 gauge met een naaldbeschermer.
Amvuttra is verkrijgbaar in verpakkingen met één voorgevulde spuit voor eenmalig gebruik.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Alnylam Netherlands B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1681/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 september 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu