


SmPC (samenvatting van de productkenmerken) - Alunbrig
1. NAAM VAN HET GENEESMIDDEL
Alunbrig 30 mg filmomhulde tabletten
Alunbrig 90 mg filmomhulde tabletten
Alunbrig 180 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Alunbrig 30 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 30 mg brigatinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 56 mg lactosemonohydraat.
Alunbrig 90 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 90 mg brigatinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 168 mg lactosemonohydraat.
Alunbrig 180 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 180 mg brigatinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 336 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Alunbrig 30 mg filmomhulde tabletten
Ronde, witte tot crèmekleurige filmomhulde tablet met een diameter van circa 7 mm lang met “U3” ingedrukt aan de ene zijde en glad aan de andere zijde.
Alunbrig 90 mg filmomhulde tabletten
Ovale, witte tot crèmekleurige filmomhulde tablet van circa 15 mm lang met “U7” ingedrukt aan de ene zijde en glad aan de andere zijde.
Alunbrig 180 mg filmomhulde tabletten
Ovale, witte tot crèmekleurige filmomhulde tablet van circa 19 mm lang, met “U13” ingedrukt aan de ene zijde en glad aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Alunbrig is geïndiceerd voor gebruik als monotherapie voor de behandeling van volwassen patiënten met ALK-positief (anaplastisch-lymfoomkinase) gevorderd niet-kleincellig longcarcinoom (NSCLC) die niet eerder zijn behandeld met een ALK-remmer.
Alunbrig is geïndiceerd voor gebruik als monotherapie voor de behandeling van volwassen patiënten met ALK-positief gevorderd NSCLC die eerder zijn behandeld met crizotinib.
4.2 Dosering en wijze van toediening
De behandeling met Alunbrig moet worden geïnitieerd en gemonitord door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
De status van ALK-positief NSCLC moet bekend zijn voordat de Alunbrig-behandeling kan worden geïnitieerd. Een gevalideerde ALK-test is noodzakelijk voor de selectie van patiënten met ALK-positief NSCLC (zie rubriek 5.1). De beoordeling van ALK-positief NSCLC moet worden uitgevoerd door laboratoria met een aangetoonde vakkundigheid in de specifieke gebruikte technologie.
Dosering
De aanbevolen startdosis Alunbrig is 90 mg eenmaal daags tijdens de eerste 7 dagen en vervolgens 180 mg eenmaal daags.
Als Alunbrig gedurende 14 dagen of langer wordt onderbroken vanwege een andere reden dan bijwerkingen, moet de behandeling worden hervat op 90 mg eenmaal daags gedurende 7 dagen alvorens de dosis te verhogen tot de eerder verdragen dosis.
Als de patiënt een dosis overslaat of na inname van een dosis moet braken, mag geen aanvullende dosis worden toegediend en moet de volgende dosis op het geplande tijdstip worden ingenomen.
De behandeling moet worden voortgezet zolang een klinisch voordeel wordt waargenomen.
Dosisaanpassingen
Op basis van individuele veiligheid en verdraagbaarheid zijn mogelijk dosisonderbrekingen en/of dosisverlagingen noodzakelijk.
De niveaus voor dosisverlaging van Alunbrig staan vermeld in tabel 1.
Tabel 1: Aanbevolen niveaus voor dosisverlaging van Alunbrig
| Dosis | Niveaus voor dosisverlaging | ||
| Eerste | Tweede | Derde | |
| 90 mg eenmaal daags (eerste 7 dagen) | verlagen tot 60 mg eenmaal daags | permanent staken | niet van toepassing |
| 180 mg eenmaal daags | verlagen tot 120 mg eenmaal daags | verlagen tot 90 mg eenmaal daags | verlagen tot 60 mg eenmaal daags |
Alunbrig moet permanent worden gestaakt als de patiënt de dosis van 60 mg eenmaal daags niet verdraagt.
De aanbevelingen voor dosisaanpassingen van Alunbrig voor het beheersen van bijwerkingen, staan vermeld in tabel 2.
Tabel 2: Aanbevolen dosisaanpassingen van Alunbrig bij bijwerkingen
| Bijwerking | Ernst* | Dosisaanpassing |
Interstitiële longaandoening (ILD)/pneumonitis | Graad 1 |
|
| Graad 2 |
| |
| Graad 3 of 4 |
| |
| Hypertensie | Hypertensie van graad 3 (SBD ≥ 160 mmHg of DBD ≥ 100 mmHg, medische interventie geïndiceerd, meer dan één bloeddrukverlagend geneesmiddel, of indicatie voor intensievere therapie dan in het verleden is toegepast) |
|
| Hypertensie van graad 4 (levensbedreigende gevolgen, dringende interventie geïndiceerd) |
|
| Bijwerking | Ernst* | Dosisaanpassing |
Bradycardie (hartslag lager dan 60 bpm) | Symptomatische bradycardie |
|
Bradycardie met levensbedreigende gevolgen; dringende interventie geïndiceerd |
| |
| Verhoging van CK | Verhoging van CK tot graad 3 of 4 (> 5,0 × ULN) met spierpijn of -zwakte van graad ≥ 2 |
|
| Bijwerking | Ernst* | Dosisaanpassing |
| Verhoging van lipase of amylase | Verhoging van lipase of amylase tot graad 3 (> 2,0 × ULN) |
|
| Verhoging van lipase of amylase tot graad 4 (> 5,0 × ULN) |
| |
| Hepatotoxiciteit | Verhoging tot graad ≥ 3 (> 5,0 × ULN) van alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) met bilirubine ≤ 2 × ULN |
|
Verhoging tot graad ≥ 2 (> 3 × ULN) van ALAT of ASAT met gelijktijdige verhoging van totaalbilirubine > 2 × ULN in afwezigheid van cholestase of hemolyse |
| |
| Hyperglykemie | Voor graad 3 (hoger dan 250 mg/dl of 13,9 mmol/l) of hoger |
|
| Gezichtsstoornis | Graad 2 of 3 |
|
| Graad 4 |
|
| Bijwerking | Ernst* | Dosisaanpassing |
Overige bijwerkingen | Graad 3 |
|
| Graad 4 |
| |
| Bpm = slagen per minuut (beats per minute); CK = creatinekinase; DBD = diastolische bloeddruk; SBD = systolische bloeddruk; ULN = bovengrens van de normaalwaarde (upper limit of normal) | ||
* Indeling volgens National Cancer Institute Common Terminology Criteria for Adverse Events. Version 4.0 (NCI CTCAE v4).
Speciale populaties
Ouderen
Uit de beperkte gegevens over de veiligheid en werkzaamheid van Alunbrig bij patiënten van 65 jaar en ouder, blijkt dat een dosisaanpassing niet vereist is bij ouderen (zie rubriek 4.8). Er zijn geen gegevens beschikbaar over patiënten van 85 jaar en ouder.
Leverfunctiestoornissen
Aanpassing van de dosis Alunbrig is niet vereist voor patiënten met lichte leverfunctiestoornissen (Child-Pugh-klasse A) of matige leverfunctiestoornissen (Child-Pugh-klasse B). Voor patiënten met ernstige leverfunctiestoornissen (Child-Pugh-klasse C) wordt aanbevolen de startdosis te verlagen tot 60 mg eenmaal daags in de eerste 7 dagen en vervolgens te verhogen tot 120 mg eenmaal daags (zie rubriek 5.2).
Nierfunctiestoornissen
Er is geen dosisaanpassing van Alunbrig vereist bij patiënten met lichte of matige nierfunctiestoornissen (geschatte glomerulusfiltratiesnelheid (eGFS) ≥ 30 ml/min). Voor patiënten met ernstige nierfunctiestoornissen (eGFS < 30 ml/min) wordt aanbevolen de startdosis te verlagen tot 60 mg eenmaal daags in de eerste 7 dagen en vervolgens te verhogen tot 90 mg eenmaal daags (zie rubriek 5.2). Patiënten met ernstige nierfunctiestoornissen moeten nauwlettend worden gemonitord op nieuwe of verergerende ademhalingssymptomen die kunnen wijzen op ILD/pneumonitis (bijv. dyspneu, hoesten, enz.), in het bijzonder in de eerste week (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van Alunbrig bij kinderen in de leeftijd tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Alunbrig is bedoeld voor oraal gebruik. De tabletten moeten in hun geheel met water worden ingeslikt. Alunbrig mag zowel met als zonder voedsel worden ingenomen.
Grapefruit of grapefruitsap (pompelmoes of pompelmoessap) kan de plasmaconcentraties van brigatinib verhogen en dient te worden vermeden (zie rubriek 4.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Pulmonale bijwerkingen
Ernstige, levensbedreigende en fatale pulmonale bijwerkingen, waaronder die met kenmerken die overeenkomen met ILD/pneumonitis, kunnen optreden bij patiënten die met Alunbrig behandeld zijn (zie rubriek 4.8).
De meeste pulmonale bijwerkingen werden waargenomen in de eerste 7 dagen van de behandeling. De pulmonale bijwerkingen van graad 1-2 verdwenen door het onderbreken van de behandeling of het aanpassen van de dosis. Een hogere leeftijd en korter interval (minder dan 7 dagen) tussen de laatste dosis crizotinib en de eerste dosis Alunbrig werden onafhankelijk geassocieerd met een hogere frequentie van deze pulmonale bijwerkingen. Deze factoren moeten in overweging worden genomen wanneer de behandeling met Alunbrig wordt geïnitieerd. Patiënten met een voorgeschiedenis van ILD of door geneesmiddelen geïnduceerde pneumonitis, werden uitgesloten van de registratie-onderzoeken.
Sommige patiënten kregen later in de behandeling met Alunbrig te maken met pneumonitis.
Patiënten moeten worden gemonitord op nieuwe of verergerende ademhalingssymptomen (bijv. dyspneu, hoesten, etc.), in het bijzonder in de eerste week van de behandeling. Er moet onmiddellijk onderzocht worden of er bewijs is van pneumonitis bij een patiënt met verergerende ademhalingssymptomen. Indien pneumonitis vermoed wordt, moet de dosis Alunbrig worden onderbroken en moet de patiënt op andere oorzaken van de symptomen (bijv. longembolie, tumorprogressie en infectieuze pneumonie) worden beoordeeld. De dosis moet naar aanleiding hiervan worden aangepast (zie rubriek 4.2).
Hypertensie
Hypertensie is opgetreden bij patiënten die met Alunbrig werden behandeld (zie rubriek 4.8).
Tijdens de behandeling met Alunbrig moet de bloeddruk regelmatig worden gecontroleerd. Hypertensie moet worden behandeld volgens de standaardrichtlijnen voor beheersing van de bloeddruk. De hartslag moet vaker worden gemonitord als patiënten gelijktijdig een geneesmiddel gebruiken waarvan bekend is dat het bradycardie veroorzaakt, en gebruik van het middel niet kan worden vermeden. Bij ernstige hypertensie (≥ graad 3) moet Alunbrig worden onderbroken tot de hypertensie is hersteld tot graad 1 of tot de baselinewaarde. De dosis moet naar aanleiding hiervan worden aangepast (zie rubriek 4.2).
Bradycardie
Bradycardie is opgetreden bij patiënten die met Alunbrig werden behandeld (zie rubriek 4.8). Wees voorzichtig wanneer Alunbrig wordt toegediend in combinatie met andere geneesmiddelen waarvan bekend is dat ze bradycardie veroorzaken. De hartslag en bloeddruk moeten regelmatig worden gecontroleerd.
Indien symptomatische bradycardie optreedt, moet de behandeling met Alunbrig worden onderbroken en moet het gelijktijdige gebruik van geneesmiddelen waarvan bekend is dat ze bradycardie veroorzaken, worden beoordeeld. Na herstel moet de dosis naar aanleiding hiervan worden aangepast (zie rubriek 4.2). In het geval van levensbedreigende bradycardie, als er geen bijdragende gelijktijdige medicatie geïdentificeerd wordt of in het geval van een recidief, moet de behandeling met Alunbrig worden stopgezet (zie rubriek 4.2).
Gezichtsstoornis
Gezichtsstoornissen zijn opgetreden bij patiënten die met Alunbrig werden behandeld (zie rubriek 4.8). Patiënten moeten worden geadviseerd om alle zichtproblemen te melden. Bij nieuwe of verergerende ernstige zichtproblemen moet een oogheelkundige beoordeling en dosisverlaging worden overwogen (zie rubriek 4.2).
Verhoging van creatinekinase (CK)
Verhogingen van CK zijn opgetreden bij patiënten die met Alunbrig werden behandeld (zie rubriek 4.8). Patiënten moeten worden geadviseerd om alle onverklaarbare pijn, gevoeligheid of zwakte in hun spieren te melden. Tijdens de behandeling met Alunbrig moeten de CK-niveaus regelmatig worden gecontroleerd. Op basis van de ernst van de CK-verhoging en indien geassocieerd met spierpijn of -zwakte moet de behandeling met Alunbrig worden onderbroken en moet de dosis naar aanleiding hiervan worden aangepast (zie rubriek 4.2).
Verhogingen van alvleesklierenzymen
Verhogingen van amylase en lipase zijn opgetreden bij patiënten die met Alunbrig werden behandeld (zie rubriek 4.8). Tijdens de behandeling met Alunbrig moeten lipase en amylase regelmatig worden gecontroleerd. Op basis van de ernst van de laboratoriumafwijkingen moet de behandeling met Alunbrig worden onderbroken en moet de dosis naar aanleiding hiervan worden aangepast (zie rubriek 4.2).
Hepatotoxiciteit
Verhogingen van leverenzymen (aspartaataminotransferase, alanineaminotransferase) en bilirubine zijn opgetreden bij patiënten die met Alunbrig werden behandeld (zie rubriek 4.8). De leverfunctie (inclusief ASAT, ALAT en totaalbilirubine) moet worden bepaald voordat Alunbrig wordt geïnitieerd en vervolgens elke 2 weken gedurende de eerste 3 maanden van de behandeling. Daarna moet de patiënt regelmatig worden gecontroleerd. Op basis van de ernst van de laboratoriumafwijkingen moet de behandeling worden onderbroken en moet de dosis naar aanleiding hiervan worden aangepast (zie rubriek 4.2).
Hyperglykemie
Verhogingen van bloedsuikerspiegels zijn opgetreden bij patiënten die met Alunbrig werden behandeld. De nuchtere bloedsuikerspiegel moet worden bepaald voordat Alunbrig wordt geïnitieerd en vervolgens moet deze regelmatig worden gemonitord. Zo nodig moet een antihyperglykemische behandeling worden geïnitieerd of geoptimaliseerd. Indien hyperglykemie niet met een optimaal medicatieregime onder controle kan worden gehouden, moet Alunbrig worden onderbroken tot de hyperglykemie op adequate wijze onder controle is. Na herstel moet worden overwogen de dosis te verlagen volgens tabel 1 of de behandeling met Alunbrig te stoppen.
Interacties met andere geneesmiddelen
Gelijktijdig gebruik van Alunbrig en krachtige CYP3A-remmers dient te worden vermeden. Indien gelijktijdig gebruik van krachtige CYP3A-remmers niet kan worden vermeden, moet de dosis Alunbrig worden verlaagd van 180 mg naar 90 mg of van 90 mg naar 60 mg. Na stopzetting van een krachtige CYP3A-remmer moet Alunbrig worden hervat op de dosis die werd verdragen vóór de initiatie van de krachtige CYP3A-remmer.
Gelijktijdig gebruik van Alunbrig en krachtige en matige CYP3A-inductoren dient te worden vermeden (zie rubriek 4.5). Indien het gelijktijdige gebruik van matige CYP3A-inductoren niet kan worden vermeden, kan de dosis Alunbrig in stappen van 30 mg worden verhoogd nadat de huidige dosis Alunbrig gedurende 7 dagen goed werd verdragen, echter tot maximaal de dubbele dosis Alunbrig die werd verdragen voordat met de matige CYP3A-inductor werd begonnen. Na het stopzetten van een matige CYP3A-inductor, moet Alunbrig worden hervat met de dosis die werd verdragen voordat met de matige CYP3A-inductor werd begonnen.
Fotosensibiliteit en fotodermatose
Bij patiënten die met Alunbrig werden behandeld is fotosensibiliteit voor zonlicht opgetreden (zie rubriek 4.8). Patiënten moeten worden geadviseerd langdurige blootstelling aan zonlicht te vermijden wanneer ze Alunbrig nemen en nog minstens 5 dagen nadat de behandeling is stopgezet. In de openlucht moeten patiënten een hoofddeksel en beschermende kleding dragen alsook een breedspectrum zonnebrandmiddel en lippenbalsem (minstens factor 30) tegen ultraviolet A (UVA)/ultraviolet B (UVB) gebruiken om mogelijke zonnebrand te helpen voorkomen. Bij ernstige fotosensibiliteitsreacties (3e graad of meer) mag Alunbrig niet worden toegediend tot de patiënt is hersteld tot baseline. De dosis moet dienovereenkomstig worden gewijzigd (zie rubriek 4.2).
Vruchtbaarheid
Vruchtbare vrouwen moeten worden geadviseerd om tijdens de behandeling met Alunbrig en gedurende ten minste 4 maanden na de laatste dosis effectieve niet-hormonale anticonceptie te gebruiken. Mannen met vruchtbare vrouwelijke partners moeten worden geadviseerd om tijdens de behandeling en gedurende ten minste 3 maanden na de laatste dosis Alunbrig effectieve anticonceptie te gebruiken (zie rubriek 4.6).
Lactose
Alunbrig bevat lactosemonohydraat. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Middelen die de plasmaconcentraties van brigatinib kunnen verhogen
CYP3A-remmers
In-vitro-studies hebben aangetoond dat brigatinib een substraat is van CYP3A4/5. Bij gezonde proefpersonen leidde gelijktijdige toediening van meerdere doses van 200 mg itraconazol (een krachtige CYP3A-remmer) tweemaal daags met een enkele dosis van 90 mg brigatinib tot een verhoogde Cmax van brigatinib met 21%, AUC0-INF met 101% (verdubbeling) enAUC0-120 met 82% (< verdubbeling), in vergelijking met een dosis 90 mg brigatinib die alleen werd toegediend. Het gelijktijdige gebruik van krachtige CYP3A-remmers met Alunbrig, waaronder onder meer bepaalde virostatica (bijv. indinavir, nelfinavir, ritonavir, saquinavir), macrolide antibiotica (bijv. claritromycine, telitromycine, troleandomycine), antimycotica (bijv. ketoconazol, voriconazol) en nefazodon moet worden vermeden. Indien gelijktijdig gebruik van krachtige CYP3A-remmers niet kan worden vermeden, moet de dosis Alunbrig met circa 50% worden verlaagd (d.w.z. van 180 mg naar 90 mg of van 90 mg naar 60 mg). Na stopzetting van een krachtige CYP3A-remmer moet Alunbrig worden hervat op de dosis die werd verdragen vóór de initiatie van de krachtige CYP3A-remmer.
Matige CYP3A-remmers (bijv. diltiazem en verapamil) kunnen de AUC van brigatinib met circa 40% doen stijgen op basis van simulaties van een fysiologisch gebaseerd farmacokinetisch model. Er is geen dosisaanpassing vereist bij Alunbrig in combinatie met matige CYP3A-remmers. Patiënten moeten nauwlettend worden gemonitord wanneer Alunbrig gelijktijdig wordt toegediend met matige CYP3A-remmers.
Grapefruit of grapefruitsap (pompelmoes of pompelmoessap) kan de plasmaconcentraties van brigatinib ook verhogen en dient te worden vermeden (zie rubriek 4.2).
CYP2C8-remmers
In-vitro-studies hebben aangetoond dat brigatinib een substraat is van CYP2C8. Bij gezonde proefpersonen leidde gelijktijdige toediening van meerdere doses van 600 mg gemfibrozil (een krachtige CYP2C8-remmer) tweemaal daags met een enkele dosis van 90 mg brigatinib tot een verlaagde Cmax van brigatinib met 41%, AUC0-INF met 12% en AUC0-120 met 15%, in vergelijking met een dosis 90 mg brigatinib die alleen wordt toegediend. Gemfibrozil heeft geen klinisch betekenisvol effect op de farmacokinetiek van brigatinib en het onderliggende mechanisme voor de verminderde blootstelling van brigatinib is onbekend. Er is geen dosisaanpassing vereist bij een gelijktijdige toediening van matige CYP2C8-remmers.
P-gp- en BCRP-remmers
Brigatinib is een substraat van P-glycoproteïne (P-gp) en borstkankerresistentie-eiwit (BCRP) in vitro. Aangezien brigatinib een hoge oplosbaarheid en hoge doorlaatbaarheid vertoont, wordt niet verwacht dat remming van P-gp en BCRP een klinisch betekenisvolle verandering teweegbrengt in de systemische blootstelling van brigatinib. Er is geen dosisaanpassing vereist van Alunbrig tijdens de gelijktijdige toediening met P-gp- en BCRP-remmers.
Middelen die de plasmaconcentraties van brigatinib kunnen verlagen
CYP3A-inductoren
Bij gezonde proefpersonen leidde gelijktijdige toediening van meerdere doses van 600 mg rifampicine (een krachtige CYP3A-inductor) eenmaal daags met een enkele dosis van 180 mg brigatinib tot een verlaagde brigatinib Cmax met 60%, AUC0-INF met 80% (vervijfvoudiging) en AUC0-120 met 80% (vervijfvoudiging), in vergelijking met een dosis 180 mg brigatinib die alleen wordt toegediend. Het gelijktijdige gebruik van krachtige CYP3A-inductoren met Alunbrig, waaronder onder meer rifampicine, carbamazepine, fenytoïne, rifabutine, fenobarbital en sint-janskruid moet worden vermeden.
Matige CYP3A-inductoren kunnen de AUC van brigatinib met circa 50% doen dalen op basis van simulaties van een fysiologisch gebaseerd farmacokinetisch model. Het gelijktijdige gebruik van matige CYP3A-inductoren met Alunbrig, waaronder onder meer efavirenz, modafinil, bosentan, etravirine en nafcilline moet worden vermeden. Indien het gelijktijdige gebruik van matige CYP3A-inductoren niet kan worden vermeden, kan de dosis Alunbrig in stappen van 30 mg worden verhoogd nadat de huidige dosis Alunbrig gedurende 7 dagen goed werd verdragen, echter tot maximaal de dubbele dosis Alunbrig die werd verdragen voordat met de matige CYP3A-inductor werd begonnen. Na het stopzetten van een matige CYP3A-inductor moet Alunbrig worden hervat met de dosis die werd verdragen voordat met de matige CYP3A-inductor werd begonnen.
Middelen waarvan de plasmaconcentraties door brigatinib kunnen veranderen
CYP3A-substraten
In-vitro-studies in hepatocyten hebben aangetoond dat brigatinib een inductor is van CYP3A4.Bij patiënten met kanker leidde het gelijktijdig toedienen van meerdere dosissen van 180 mg Alunbrig per dag en een enkele orale dosis van 3 mg midazolam, een gevoelig CYP3A-substraat, tot een verlaging van midazolam Cmax van 16%, AUC0-INF van 26% en AUC0-last van 30% vergeleken met de orale toediening van alleen een dosis van 3 mg midazolam. Brigatinib verlaagt de plasmaconcentraties van gelijktijdig toegediende geneesmiddelen die hoofdzakelijk gemetaboliseerd worden door CYP3A. Daarom moet gelijktijdige toediening van Alunbrig met CYP3A-substraten met een smalle therapeutische index (bijv. alfentanil, fentanyl, kinidine, cyclosporine, sirolimus, tacrolimus) worden vermeden, omdat de effectiviteit ervan kan worden verminderd.
Alunbrig kan ook andere enzymen en transporteiwitten (bijv. CYP2C, P-gp) induceren via dezelfde mechanismen die verantwoordelijk zijn voor de inductie van CYP3A (bijv. activatie van de pregnaan-X-receptor).
Substraten van transporteiwitten
De gelijktijdige toediening van brigatinib met substraten van P-gp, (bijv. digoxine, dabigatran, colchicine, pravastatine), BCRP (bijv. methotrexaat, rosuvastatine, sulfasalazine), organische kationtransporteiwit 1 (OCT1), 'multidrug and toxin extrusion protein’-1 (MATE1) en -2K (MATE2K) kan de plasmaconcentraties van deze middelen verhogen. Patiënten moeten nauwlettend worden gemonitord wanneer Alunbrig gelijktijdig wordt toegediend met substraten van deze transporteiwitten met een smalle therapeutische index (bijv. digoxine, dabigatran, methotrexaat).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vruchtbare vrouwen / anticonceptie bij mannen en vrouwen
Vruchtbare vrouwen die met Alunbrig worden behandeld, moeten worden geadviseerd niet zwanger te raken. Mannen die met Alunbrig worden behandeld, moeten worden geadviseerd om tijdens de behandeling geen kind te verwekken. Vruchtbare vrouwen moeten worden geadviseerd om tijdens de behandeling met Alunbrig en gedurende ten minste 4 maanden na de laatste dosis effectieve niet-hormonale anticonceptie te gebruiken. Mannen met vrouwelijke vruchtbare partners moeten worden geadviseerd om tijdens de behandeling en gedurende ten minste 3 maanden na de laatste dosis Alunbrig effectieve anticonceptie te gebruiken.
Zwangerschap
Bij toediening van Alunbrig aan zwangere vrouwen, kan de foetus letsel oplopen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Er zijn geen klinische gegevens over het gebruik van Alunbrig bij zwangere vrouwen. Alunbrig mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met brigatinib noodzakelijk maakt. Indien Alunbrig tijdens de zwangerschap wordt gebruikt of als de patiënt zwanger raakt tijdens het gebruik van dit geneesmiddel, moet de patiënt op de hoogte worden gebracht van de mogelijke gevaren voor de foetus.
Borstvoeding
Het is niet bekend of Alunbrig in de moedermelk wordt uitgescheiden. Uit de beschikbare gegevens blijkt dat mogelijke uitscheiding in de moedermelk niet kan worden uitgesloten. Tijdens de behandeling met Alunbrig moet borstvoeding worden gestaakt.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van Alunbrig op de vruchtbaarheid bij mensen. Op basis van toxiciteitsonderzoeken met herhaalde doses bij mannelijke dieren, kan Alunbrig leiden tot een verminderde vruchtbaarheid bij mannen (zie rubriek 5.3). De klinische relevantie van deze bevindingen op de vruchtbaarheid bij mensen is onbekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Alunbrig heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten moeten echter voorzichtig zijn wanneer ze gaan rijden of machines gaan bedienen, omdat ze tijdens het gebruik van Alunbrig last kunnen hebben van gezichtsstoornissen, duizeligheid of vermoeidheid.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen (≥ 25%) die werden gemeld door patiënten die met Alunbrig op het aanbevolen dosisregime werden behandeld, waren verhoogde ASAT, verhoogde CK, hyperglykemie, verhoogde lipase, hyperinsulinemie, diarree, verhoogde ALAT, verhoogde amylase, anemie, misselijkheid, vermoeidheid, hypofosfatemie, verlaagd aantal lymfocyten, hoesten, verhoogde alkalinefosfatase, huiduitslag, verhoogde APTT, myalgie, hoofdpijn, hypertensie, verlaagd aantal witte bloedcellen, dyspneu en braken.
De meest voorkomende ernstige bijwerkingen (≥ 2%) met uitzondering van voorvallen gerelateerd aan ziekteprogressie die werden gemeld door patiënten die met Alunbrig op het aanbevolen dosisregime werden behandeld, waren pneumonie, pneumonitis, dyspneu en pyrexie.
Lijst van bijwerkingen in tabelvorm
De hieronder beschreven gegevens geven de blootstelling aan Alunbrig weer bij het aanbevolen dosisregime in drie klinische studies: een fase 3-studie (ALTA 1L) bij patiënten met gevorderd ALK-positief NSCLC die niet eerder met een ALK-remmer waren behandeld (N = 136), een fase 2-studie (ALTA) bij patiënten behandeld met Alunbrig met ALK-positief NSCLC die eerder achteruitgingen met crizotinib (N = 110), en een fase 1/2-dosisescalatie/-expansiestudie bij patiënten met gevorderde maligniteiten (N = 28). Bij deze studies was bij patiënten die Alunbrig kregen volgens het aanbevolen dosisregime, de mediane duur van blootstelling 21,8 maanden.
Bijwerkingen staan vermeld in tabel 3 en zijn opgesomd volgens de systeem/orgaanklasse, voorkeursterm en frequentie. De frequentiecategorieën zijn zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10) en soms (≥ 1/1.000, < 1/100). Binnen elke frequentiegroep worden de bijwerkingen op volgorde van frequentie gerangschikt.
Tabel 3: Bijwerkingen gemeld bij patiënten die werden behandeld met Alunbrig (volgens Common Terminology Criteria for Adverse Events (CTCAE) versie 4.03) bij het 180 mg regime (N = 274)
Systeem/ orgaanklasse | Frequentie- categorie | Bijwerkingen† alle graden | Bijwerkingen Graad 3-4 |
| Infecties en parasitaire aandoeningen | Zeer vaak | Pneumoniea,b Infecties van de bovenste luchtwegen | |
| Vaak | Pneumoniea | ||
Bloed- en lymfestelsel-aandoeningen | Zeer vaak | Anemie Verlaagd aantal lymfocyten Verhoogde APTT Verlaagd aantal witte bloedcellen Verlaagd aantal neutrofielen | Verlaagd aantal lymfocyten |
| Vaak | Verlaagd aantal bloedplaatjes | Verhoogde APTT Anemie | |
| Soms | Verlaagd aantal neutrofielen |
Systeem/ orgaanklasse | Frequentie- categorie | Bijwerkingen† alle graden | Bijwerkingen Graad 3-4 |
| Voedings- en stofwisselings-stoornissen | Zeer vaak | Hyperglykemie Hyperinsulinemiec Hypofosfatemie Hypomagnesiëmie Hypercalciëmie Hyponatriëmie Hypokaliëmie Verminderde eetlust | |
| Vaak | Hypofosfatemie Hyperglykemie Hyponatriëmie Hypokaliëmie Verminderde eetlust | ||
| Psychische stoornissen | Vaak | Insomnia | |
| Zenuwstelsel-aandoeningen | Zeer vaak | Hoofdpijnd Perifere neuropathiee Duizeligheid | |
| Vaak | Geheugenstoornis Dysgeusie | Hoofdpijnd Perifere neuropathiee | |
| Soms | Duizeligheid | ||
| Oogaandoeningen | Zeer vaak | Gezichtsstoornisf | |
| Vaak | Gezichtsstoornisf | ||
| Hartaandoeningen | Vaak | Bradycardieg Elektrocardiogram met verlengd QT Tachycardieh Palpitaties | Elektrocardiogram met verlengd QT |
| Soms | Bradycardieg | ||
Bloedvat- aandoeningen | Zeer vaak | Hypertensiei | Hypertensiei |
Ademhalingsstelse l-, borstkas- en mediastinum- aandoeningen | Zeer vaak | Hoesten Dyspneuj | |
| Vaak | Pneumonitisk | Pneumonitisk Dyspneuj | |
| Maag-darmstelsel-aandoeningen | Zeer vaak | Verhoogde lipase Diarree Verhoogde amylase Misselijkheid Braken Buikpijnl Obstipatie Stomatitism | Verhoogde lipase |
| Vaak | Droge mond Dyspepsie Flatulentie | Verhoogde amylase Misselijkheid Buikpijnl Diarree | |
| Soms | Pancreatitis | Braken Stomatitism Dyspepsie Pancreatitis |
Systeem/ orgaanklasse | Frequentie- categorie | Bijwerkingen† alle graden | Bijwerkingen Graad 3-4 |
Lever- en galaandoeningen | Zeer vaak | Verhoogde ASAT Verhoogde ALAT Verhoogde alkalinefosfatase | |
| Vaak | Lactaatdehydrogenase in bloed verhoogd Hyperbilirubinemie | Verhoogde ALAT Verhoogde ASAT Verhoogde alkalinefosfatase | |
| Soms | Hyperbilirubinemie | ||
Huid- en onderhuid- aandoeningen | Zeer vaak | Huiduitslagn Prurituso | |
| Vaak | Droge huid Fotosensibiliteitsreactiep | Huiduitslagn Fotosensibiliteitsreactiep | |
| Soms | Droge huid Prurituso | ||
| Skeletspierstelsel- en bindweefselaan-doeningen | Zeer vaak | Verhoogde CK in bloed Myalgieq Artralgie | Verhoogde CK in bloed |
| Vaak | Pijn in skeletspieren op de borst Pijn in ledemaat Stijfheid in skeletspierstelsel | ||
| Soms | Pijn in ledematen Pijn in skeletspieren op de borst Myalgieq | ||
| Nier- en urineweg-aandoeningen | Zeer vaak | Verhoogd creatinine in bloed | |
Algemene aandoeningen en toedieningsplaats-stoornissen | Zeer vaak | Vermoeidheidr Oedeems Pyrexie | |
| Vaak | Niet-cardiale pijn op de borst Onprettig gevoel op de borst Pijn | Vermoeidheidr | |
| Soms | Pyrexie Oedeems Niet-cardiale pijn op de borst | ||
| Onderzoeken | Vaak | Verhoogd cholesterolgehalte in het bloedt Gewichtsverlies | |
| Soms | Gewichtsverlies |
† De frequenties voor termen van bijwerkingen die geassocieerd worden met chemie- en hematologische laboratoriumveranderingen, werden vastgesteld op basis van de frequentie van abnormale laboratoriumveranderingen ten opzichte van baseline.
a Inclusief atypische pneumonie, pneumonie, aspiratiepneumonie, cryptokokkenpneumonie, infecties van de onderste luchtwegen, virusinfecties van de onderste luchtwegen, longinfectie
b Inclusief voorvallen van graad 5
c Graad niet van toepassing
d Inclusief hoofdpijn, sinushoofdpijn, onprettig gevoel in het hoofd, migraine, spanningshoofdpijn e Inclusief paresthesie, perifere sensorische neuropathie, dysesthesie, hyperesthesie, hypo-esthesie, neuralgie, perifere neuropathie, neurotoxiciteit, perifere motorische neuropathie, polyneuropathie, brandend gevoel, post-herpetische neuralgie f Inclusief veranderde perceptie van diepte zien, cataract, verworven kleurenblindheid, diplopie, glaucoom, verhoogde intraoculaire druk, macula-oedeem, fotofobie, fotopsie, retina-oedeem, wazig zicht, verminderde gezichtsscherpte, gezichtsvelduitval, gezichtsstoornis, glasvochtloslating, glasvochttroebeling, amaurosis fugax g Inclusief bradycardie, sinusbradycardie
h Inclusief sinustachycardie, tachycardie, arteriële tachycardie, verhoogde hartslag
i Inclusief verhoogde bloeddruk, diastolische hypertensie, hypertensie, systolische hypertensie j Inclusief dyspneu, inspanningsdyspneu
k Inclusief interstitiële longaandoening, pneumonitis
l Inclusief onprettig gevoel in de buik, abdominale distensie, buikpijn, pijn in de onderbuik, pijn in de bovenbuik, onprettig gevoel in de maagstreek
m Inclusief afteuze stomatitis, stomatitis, afteuze zweer, zweervorming in de mond, zweervorming van mondslijmvlies n Inclusief acneïforme dermatitis, erytheem, exfoliatieve huiduitslag, huiduitslag, erythemateuze huiduitslag, maculeuze huiduitslag, maculopapuleuze huiduitslag, papuleuze huiduitslag, pruritische huiduitslag, pustuleuze huiduitslag, dermatitis, allergische dermatitis, contactdermatitis, gegeneraliseerd erytheem, folliculaire huiduitslag, urticaria, geneesmiddeleneruptie, toxische huideruptie
o Inclusief pruritus, allergische pruritus, gegeneraliseerde pruritus, genitale pruritus, vulvovaginale pruritus p Inclusief fotosensibiliteitsreactie, polymorfe lichteruptie, dermatitis solaris
q Inclusief pijn in skeletspierstelsel, myalgie, spierspasmen, spierstijfheid, spiertrillingen, onprettig gevoel in skeletspierstelsel r Inclusief asthenie, vermoeidheid
s Inclusief oedeem in het ooglid, oedeem in het gezicht, perifeer oedeem, periorbitaal oedeem, opgezwollen gezicht, gegeneraliseerd oedeem, perifere zwelling, angio-oedeem, zwelling van de lip, peri-orbitale zwelling, zwelling van de huid, zwelling van het ooglid
t Inclusief verhoogd cholesterolgehalte in het bloed, hypercholesterolemie
Beschrijving van geselecteerde bijwerkingen
Pulmonale bijwerkingen
In ALTA 1L ervoer 2,9% van de patiënten vroeg in de behandeling (binnen 8 dagen) ILD/pneumonitis van willekeurige graad, en 2,2% van de patiënten ervoer ILD/pneumonitis van graad 3-4. Er waren geen fatale gevallen van ILD/pneumonitis. Bovendien ervoer 3,7% van de patiënten pneumonitis later in de behandeling.
In ALTA ervoer 6,4% van de patiënten vroeg in de behandeling (binnen 9 dagen, mediane onset: 2 dagen) pulmonale bijwerkingen van willekeurige graad, waaronder ILD/pneumonitis, pneumonie en dyspneu; 2,7% van de patiënten had pulmonale bijwerkingen van graad 3-4 en 1 patiënt (0,5%) had fatale pneumonie. Na pulmonale bijwerkingen van graad 1-2 werd de behandeling met Alunbrig onderbroken en vervolgens opnieuw gestart of werd de dosis verlaagd. Vroege pulmonale bijwerkingen traden ook op in een dosisescalatiestudie bij patiënten (N = 137) (onderzoek 101), waaronder drie fatale gevallen (hypoxie, ‘acute respiratory distress’-syndroom en pneumonie). Daarnaast ervoer 2,3% van de patiënten in ALTA pneumonitis op een later tijdstip in de behandeling, waarbij 2 patiënten pneumonitis van graad 3 hadden (zie rubriek 4.2 en 4.4).
Ouderen
Een vroegtijdige pulmonale bijwerking werd gemeld bij 10,1% van de patiënten van ≥ 65 jaar in vergelijking met 3,1% van de patiënten in de leeftijd van < 65 jaar.
Hypertensie
Hypertensie werd gemeld bij 30% van de patiënten die werden behandeld met Alunbrig met het 180 mg-regime, waarvan 11% last had van hypertensie van graad 3. Dosisverlaging voor hypertensie vond plaats in 1,5% van het 180 mg-regime. De gemiddelde systolische en diastolische bloeddruk stegen na verloop van tijd bij alle patiënten (zie rubriek 4.2 en 4.4).
Bradycardie
Bradycardie werd gemeld bij 8,4% van de patiënten die werden behandeld met Alunbrig met het 180 mg-regime.
Een hartslag van minder dan 50 slagen per minuut (bpm) werd gemeld bij 8,4% van de patiënten met het 180 mg-regime (zie rubriek 4.2 en 4.4).
Gezichtsstoornis
Gezichtsstoornissen werden gemeld bij 14% van de patiënten die werden behandeld met Alunbrig met het 180 mg-regime. Hieronder werden drie bijwerkingen van graad 3 (1,1%), waaronder macula-oedeem en cataract, gemeld.
Dosisverlaging voor gezichtsstoornissen vond plaats bij twee patiënten (0,7%) met het 180 mg-regime (zie rubrieken 4.2 en 4.4).
Perifere neuropathie
Perifere neuropathie werd gemeld bij 20% van de patiënten die werden behandeld met het 180 mg-regime. Bij 33% van de patiënten verdwenen de bijwerkingen van perifere neuropathie. De mediane duur van de bijwerkingen van perifere neuropathie bedroeg 6,6 maanden, met een maximale duur van 28,9 maanden.
Verhoging van creatinekinase (CK)
In ALTA 1L en ALTA werden verhogingen van CK gemeld bij 64% van de patiënten die werden behandeld met Alunbrig met het 180 mg-regime. De incidentie van verhogingen van CK van graad 3-4 bedroeg 18%. De mediane tijd tot het optreden van verhogingen van CK bedroeg 28 dagen.
Dosisverlaging voor verhoging van CK vond plaats bij 10% van de patiënten met het 180 mg-regime (zie rubriek 4.2 en 4.4).
Verhogingen van alvleesklierenzymen
Verhogingen van amylase en lipase werden gemeld bij respectievelijk 47% en 54% van de patiënten die werden behandeld met Alunbrig met het 180 mg-regime. Voor verhogingen tot graad 3 en 4 bedroeg de incidentie voor amylase en lipase respectievelijk 7,7% en 15%. De mediane tijd tot het optreden van verhogingen van amylase en verhogingen van lipase bedroeg respectievelijk 16 dagen en 29 dagen.
Dosisverlaging voor verhoging van lipase en amylase vond plaats bij respectievelijk 4,7% en 2,9% van de patiënten met het 180 mg-regime (zie rubrieken 4.2 en 4.4).
Verhogingen van leverenzymen
Verhogingen van ALAT en ASAT werden gemeld bij respectievelijk 49% en 68% van de patiënten die werden behandeld met Alunbrig met het 180 mg-regime. Voor verhogingen tot graad 3 en 4 bedroeg de incidentie voor ALAT en ASAT respectievelijk 4,7% en 3,6%.
Dosisverlaging voor verhoging van ALAT en ASAT trad op bij respectievelijk 0,7% en 1,1% van de patiënten bij het regime van 180 mg (zie rubriek 4.2 en 4.4).
Hyperglykemie
61% van de patiënten ervoer hyperglykemie. Hyperglykemie van graad 3 trad op bij 6,6% van de patiënten.
Bij geen enkele patiënt werd de dosis verlaagd vanwege hyperglykemie.
Fotosensibiliteit en fotodermatose
Een meta-analyse van zeven klinische studies met gegevens van 804 patiënten die met verschillende dosisregimes met Alunbrig werden behandeld, toonde aan dat fotosensibiliteit en fotodermatose in 5,8% van de patiënten werd gemeld, en derde tot vierde graad werd bij 0,7% van de patiënten vastgesteld. Bij 0,4% van de patiënten werd de dosis verlaagd (zie rubrieken 4.2 en 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek tegengif voor een Alunbrig-overdosering. In het geval van een overdosering moet de patiënt worden gecontroleerd op bijwerkingen (zie rubriek 4.8) en moet passende ondersteunende zorg worden geboden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastisch middel, proteïnekinaseremmers, ATC-code: L01ED04
Werkingsmechanisme
Brigatinib is een tyrosinekinaseremmer die zich richt op ALK, c-ros oncogen 1 (ROS1) en insuline-achtige groeifactor 1-receptor (IGF-1R). Brigatinib remde de autofosforylatie van ALK en ALK-gemedieerde fosforylatie van het stroomafwaarts signalerende eiwit STAT3 in in-vitro- en in-vivo-tests.
Brigatinib remde de in-vitro-proliferatie van cellijnen die EML4-ALK- en NPM-ALK-fusie-eiwitten tot expressie brachten en toonde een dosisonafhankelijke remming van groei van xenografts bij EML4-ALK-positief NSCLC bij muizen. Brigatinib remde de in-vitro- en in-vivo-levensvatbaarheid van cellen die gemuteerde vormen van EML4-ALK tot expressie brachten en geassocieerd werden met resistentie voor ALK-remmers, waaronder G1202R en L1196M.
Cardiale elektrofysiologie
In onderzoek 101 werd de potentiële verlenging van het QT-interval van Alunbrig beoordeeld bij 123 patiënten met gevorderde maligniteiten, na de doses van 30 mg of 240 mg brigatinib eenmaal daags. De maximale gemiddelde QTcF-verandering (QT gecorrigeerd aan de hand van de Fridericia-methode) ten opzichte van de baseline bedroeg minder dan 10 msec. Een analyse van de blootstelling-QT suggereerde geen concentratie-afhankelijke verlenging van het QTc-interval.
Klinische werkzaamheid en veiligheid
ALTA 1L
De veiligheid en werkzaamheid van Alunbrig werd beoordeeld in een gerandomiseerd (1:1), open-label, multicentrisch onderzoek (ALTA 1L) bij 275 volwassen patiënten met gevorderd ALK-positief NSCLC die niet eerder een op ALK gerichte therapie hadden gekregen. De inclusiecriteria stonden inschrijving toe van patiënten met een gedocumenteerde ALK-herschikking op basis van een lokale standaardzorgtest en een ECOG prestatiestatus van 0-2. Patiënten mochten tot 1 voorafgaand regime van chemotherapie hebben gekregen bij lokaal gevorderde of gemetastaseerde ziekte. Neurologisch stabiele patiënten met behandelde of onbehandelde metastasen van het centrale zenuwstelsel (CZS), inclusief leptomeningeale metastasen, kwamen in aanmerking. Patiënten met een voorgeschiedenis van interstitiële longaandoening, pneumonitis gerelateerd aan geneesmiddelen of stralingspneumonitis, werden uitgesloten.
Patiënten werden gerandomiseerd in een verhouding 1:1 voor Alunbrig 180 mg eenmaal daags met 7-daagse inleiding met 90 mg eenmaal daags (N = 137) of crizotinib 250 mg oraal tweemaal daags (N = 138). Randomisatie werd gestratificeerd naar hersenmetastasen (aan- of afwezig) en voorafgaand gebruik van chemotherapie voor lokaal gevorderde of gemetastaseerde ziekte (ja of nee).
Patiënten in de crizotinib-arm bij wie er sprake was van ziekteprogressie, kregen de mogelijkheid om over te schakelen naar een behandeling met Alunbrig. Van de 121 patiënten die gerandomiseerd waren naar de crizotinib-arm en de onderzoeksbehandeling hadden stopgezet tegen de eindanalyse, kregen 99 patiënten (82%) vervolgens ALK-tyrosinekinaseremmers. 80 patiënten (66%) die naar de crizotinib-arm gerandomiseerd waren, werden vervolgens behandeld met Alunbrig, onder wie 65 patiënten (54%) die overschakelden tijdens het onderzoek.
De belangrijkste uitkomstmaat was progressievrije overleving (PFS - Progression-Free Survival) volgens de Response Evaluation Criteria in Solid Tumors (RECIST v1.1), beoordeeld door een geblindeerde onafhankelijke toetsingscommissie (BIRC - Blinded Independent Review Committee). Aanvullende uitkomstmaten beoordeeld door de BIRC omvatten een bevestigd objectief responspercentage (ORR - Objective Response Rate), responsduur (DOR – Duration of Response), tijd tot respons, ziektebeheerpercentage (DCR - Disease Control Rate), intracraniale ORR, intracraniale PFS, en intracraniale DOR. Door de onderzoeker beoordeelde uitkomsten zijn onder andere PFS en algehele overleving.
De baseline demografische gegevens en ziektekenmerken in ALTA 1L waren een mediane leeftijd van 59 jaar (bereik van 27 tot 89, 32% 65 jaar en ouder), 59% blank en 39% Aziatisch, 55% vrouw, 39% ECOG-PS 0 en 56% ECOG-PS 1, 58% nooit gerookt, 93% ziekte in stadium IV, 96% histologie van adenocarcinoom, 30% metastasen van CZS bij baseline, 14% eerdere radiotherapie van de hersenen en 27% eerdere chemotherapie. De plaatsen van extrathoracale metastasen omvatten hersenen (30% van de patiënten), bot (31% van de patiënten) en lever (20% van de patiënten). De mediane relatieve dosisintensiteit was 97% voor Alunbrig en 99% voor crizotinib.
Bij de primaire analyse, uitgevoerd bij een mediane duur van de follow-up van 11 maanden in de Alunbrig-arm, bereikte het ALTA 1L-onderzoek zijn primaire eindpunt: aantonen van een statistisch significante verbetering in PFS door BIRC.
| Een in het protocol gespecificeerde tussentijdse analyse met 28 juni 2019 als einddatum werd | |||
| uitgevoerd bij een mediane duur van de follow-up van 24,9 maanden in de Alunbrig-arm. De mediane | |||
| PFS door BIRC in de ITT-populatie bedroeg 24 maanden in de Alunbrig-arm en 11 maanden in de | |||
| crizotinib-arm (HR = 0,49 [95% BI (0,35; 0,68)], p < 0,0001). | |||
| Hieronder volgen de resultaten van de in het protocol gespecificeerde eindanalyse met het laatste | ||
| patiëntencontact op 29 januari 2021, uitgevoerd bij een mediane duur van de follow-up van | ||
| 40,4 maanden in de Alunbrig-arm. | ||
Tabel 4: Werkzaamheidsresultaten in ALTA 1L (ITT-populatie)
| Werkzaamheidsparameters | Alunbrig N = 137 | Crizotinib N = 138 |
| Mediane duur van de follow-up (maanden) a | 40,4 (bereik: 0,0–52,4) | 15,2 (bereik: 0,1–51,7) |
| Primaire werkzaamheidsparameters | ||
| PFS (BIRC) | ||
| Aantal patiënten met voorvallen, n (%) | 73 (53,3%) | 93 (67,4%) |
| Ziekteprogressie, n (%) | 66 (48,2%)b | 88 (63,8%)c |
| Overlijden, n (%) | 7 (5,1%) | 5 (3,6%) |
| Mediaan (maanden) (95%-BI) | 24,0 (18,5; 43,2) | 11,1 (9,1; 13,0) |
| Hazardratio (95%-BI) | 0,48 (0,35; 0,66) | |
| Log-rank p-waarded | < 0,0001 | |
| Secundaire werkzaamheidsparameters | ||
| Bevestigd objectief responspercentage (BIRC) | ||
| Responders, n (%) (95%-BI) | 102 (74,5%) (66,3; 81,5) | 86 (62,3%) (53,7; 70,4) |
| p-waarded,e | 0,0330 | |
| Complete respons, % | 24,1% | 13,0% |
| Partiële respons, % | 50,4% | 49,3% |
| Duur van bevestigde respons (BIRC) | ||
| Mediaan (maanden) (95%-BI) | 33,2 (22,1, NS) | 13,8 (10,4; 22,1) |
| Algehele overlevingf | ||
| Aantal voorvallen, n (%) | 41 (29,9%) | 51 (37,0%) |
| Mediaan (maanden) (95%-BI) | NS (NS, NS) | NS (NS, NS) |
| Hazardratio (95%-BI) | 0,81 (0,53; 1,22) | |
| Log-rank p-waarded | 0, 3311 | |
| Algehele overleving bij 36 maanden | 70,7% | 67,5% |
BIRC = Blinded Independent Review Committee (geblindeerde onafhankelijke toetsingscommissie); NS = niet schatbaar; BI = betrouwbaarheidsinterval
Resultaten in deze tabel zijn gebaseerd op de finale werkzaamheidsanalyse met het laatste patiëntencontact op 29 januari 2021. a duur van follow-up voor het hele onderzoek
b omvat 3 patiënten met palliatieve radiotherapie voor de hersenen
c omvat 9 patiënten met palliatieve radiotherapie voor de hersenen
d gestratificeerd naar aanwezigheid van CZS-metastasen bij baseline en voorafgaande chemotherapie voor lokaal gevorderde of gemetastaseerde ziekte voor respectievelijk log-rank-test en Cochran Mantel-Haenszel-test
e op basis van een Cochran Mantel-Haenszel-test
f Patiënten in de crizotinib-arm bij wie sprake was van ziekteprogressie kregen de mogelijkheid om over te schakelen naar een behandeling met Alunbrig.
Figuur 1: Kaplan-Meier-curve van progressievrije overleving door BIRC in ALTA 1L
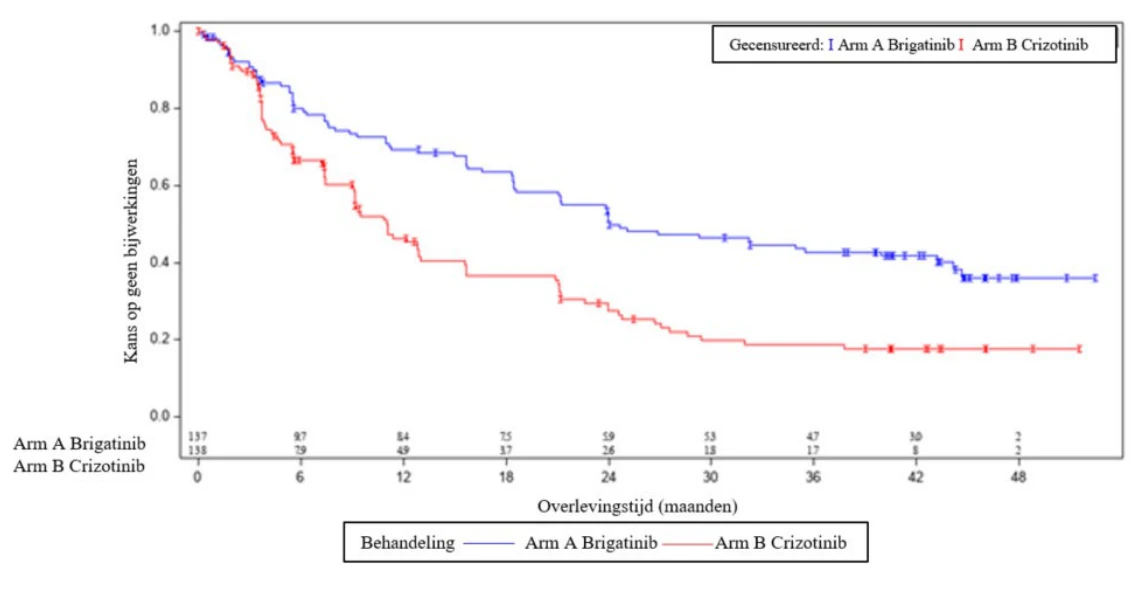
Resultaten in deze figuur zijn gebaseerd op de finale werkzaamheidsanalyse met het laatste patiëntencontact op 29 januari 2021.
Door de BIRC beoordeelde intracraniale werkzaamheid volgens RECIST v1.1 bij patiënten met hersenmetastasen en patiënten met meetbare hersenmetastasen (grootste diameter ≥ 10 mm) bij baseline worden samengevat in tabel 5.
Tabel 5: Door BIRC beoordeelde intracraniale werkzaamheid bij patiënten in ALTA 1L
| Werkzaamheidsparameters | Patiënten met meetbare hersenmetastasen bij baseline | |
| Alunbrig N = 18 | Crizotinib N = 23 | |
| Percentage van bevestigde intracraniale objectieve respons | ||
| Responders, n (%) (95%-BI) | 14 (77,8%) (52,4; 93,6) | 6 (26,1%) (10,2; 48,4) |
| p-waardea,b | 0,0014 | |
| Complete respons % | 27,8% | 0, 0% |
| Partiële respons % | 50,0% | 26,1% |
| Duur van bevestigde intracraniale responsc | ||
| Mediaan (maanden) (95%-BI) | 27,9 (5,7; NS) | 9,2 (3,9; NS) |
| Patiënten met hersenmetastasen bij baseline | ||
| Alunbrig N = 47 | Crizotinib N = 49 | |
| Percentage van bevestigde intracraniale objectieve respons | ||
| Responders, n (%) (95%-BI) | 31 (66,0%) (50,7; 79,1) | 7 (14,3%) (5,9; 27,2) |
| p-waardea,b | < 0,0001 | |
| Complete respons (%) | 44,7% | 2,0% |
| Partiële respons (%) | 21,3% | 12,2% |
| Duur van bevestigde intracraniale responsc | ||
| Mediaan (maanden) (95%-BI) | 27,1 (16,9; 42,8) | 9,2 (3,9; NS) |
| Intracraniale PFSd | ||
| Aantal patiënten met voorvallen, n (%) | 27 (57,4%) | 35 (71,4%) |
| Ziekteprogressie, n (%) | 27 (57,4%)e | 32 (65,3%)f |
| Overlijden, n (%) | 0 (0,0%) | 3 (6,1%) |
| Mediaan (in maanden) (95%-BI) | 24,0 (12,9; 30,8 ) | 5,5 (3,7; 7,5) |
| Hazardratio (95%-BI) | 0, 29 (0,17; 0,51) | |
| Log-rank p-waardea | < 0,0001 | |
BI = betrouwbaarheidsinterval; NS = niet schatbaar
Resultaten in deze tabel zijn gebaseerd op de finale werkzaamheidsanalyse met het laatste patiëntencontact op 29 januari 2021.
a gestratificeerd op eerdere behandeling met chemotherapie voor lokaal gevorderde of gemetastaseerde ziekte voor respectievelijk log-rank-test en Cochran Mantel-Haenszel-test
b op basis van een Cochran Mantel-Haenszel-test
c gemeten vanaf datum van eerste bevestigde intracraniale respons tot datum van intracraniale ziekteprogressie (nieuwe intracraniale laesies, groei diameter intracraniale doellaesie ≥ 20% ten opzichte van nadir of ondubbelzinnige progressie van intracraniale niet-doellaesies) of overlijden of censurering
d gemeten vanaf datum van randomisatie tot datum van intracraniale ziekteprogressie (nieuwe intracraniale laesies, groei diameter intracraniale doellaesie ≥ 20% ten opzichte van nadir of ondubbelzinnige progressie van intracraniale niet-doellaesies) of overlijden of censurering
e omvat 1 patiënt met palliatieve radiotherapie voor de hersenen
f omvat 3 patiënten met palliatieve radiotherapie voor de hersenen
ALTA
De veiligheid en werkzaamheid van Alunbrig werd beoordeeld in een gerandomiseerd (1:1), open-label, multicentrisch onderzoek (ALTA) met 222 volwassen patiënten met lokaal gevorderd of gemetastaseerd ALK-positief NSCLC die progressie vertoonden op crizotinib. De aanmeldingscriteria stonden toe dat patiënten werden ingeschreven met een gedocumenteerde ALK-herschikking op basis van een gevalideerde test, ECOG-prestatiestatus van 0-2 en eerdere chemotherapie. Daarnaast werden patiënten met metastasen in het centrale zenuwstelsel (CZS) opgenomen, ervan uitgaande dat ze neurologisch stabiel waren en geen toenemende dosis corticosteroïden nodig hadden. Patiënten met een voorgeschiedenis van interstitiële longaandoening of pneumonitis gerelateerd aan geneesmiddelen, werden uitgesloten.
Patiënten werden gerandomiseerd in de verhouding 1:1 voor Alunbrig 90 mg eenmaal daags (90 mg-regime, N = 112) of 180 mg eenmaal daags met 7-daagse opstart fase met 90 mg eenmaal daags (180 mg-regime, N = 110). De mediane duur van de follow-up bedroeg 22,9 maanden. De randomisatie werd gestratificeerd op hersenmetastasen (aanwezig, afwezig) en best mogelijke respons op behandeling met crizotinib (complete of partiële respons, eventueel andere respons/onbekend).
De belangrijkste uitkomstmaat was een bevestigd objectief responspercentage (ORR) volgens de Response Evaluation Criteria in Solid Tumors (RECIST v1.1), beoordeeld door de onderzoeker. Aanvullende uitkomstmaten omvatten een bevestigd ORR beoordeeld door een onafhankelijke toetsingscommissie (IRC), tijd tot respons, progressievrije overleving (PFS), duur van respons (DOR), algehele overleving, en intracraniaal ORR en intracraniale DOR beoordeeld door een IRC.
De baseline demografische gegevens en ziektekenmerken in ALTA waren een mediane leeftijd van 54 jaar (bereik van 18 tot 82, 23% 65 en ouder), 67% blank en 31% Aziatisch, 57% vrouw, 36% ECOG-PS 0 en 57% ECOG-PS 1, 7% ECOG-PS 2, 60% nooit gerookt, 35% in het verleden gerookt, 5% actief roker, 98% Stadium IV, 97% adenocarcinoom en 74% eerdere chemotherapie. De meest voorkomende plaatsen van extrathoracale metastasen omvatten 69% hersenen (waarvan 62% eerder bestraling van de hersenen heeft ondergaan), 39% bot en 26% lever.
De effectiviteitsgegevens van de ALTA-analyse staan vermeld in tabel 6 en de Kaplan-Meier-curve (KM) voor de door de onderzoeker beoordeelde PFS wordt in figuur 2 weergegeven.
Tabel 6: Werkzaamheidsresultaten in ALTA (ITT-populatie)
| Werkzaamheidsparameter | Beoordeling onderzoeker | Beoordeling IRC | ||
90 mg-regime * N = 112 | 180 mg-regime † N = 110 | 90 mg-regime * N = 112 | 180 mg-regime † N = 110 | |
| Objectief responspercentage | ||||
| (%) | 46% | 56% | 51% | 56% |
| BI‡ | (35, 57) | (45, 67) | (41, 61) | (47, 66) |
| Tijd tot respons | ||||
| Mediaan (maanden) | 1,8 | 1,9 | 1,8 | 1,9 |
| Duur van respons | ||||
| Mediaan (maanden) | 12,0 | 13,8 | 16,4 | 15,7 |
| 95%-BI | (9,2; 17,7) | (10,2; 19,3) | (7,4; 24,9) | (12,8; 21,8) |
| Progressievrije overleving | ||||
| Mediaan (maanden) | 9,2 | 15,6 | 9,2 | 16,7 |
| 95%-BI | (7,4; 11,1) | (11,1; 21) | (7,4; 12,8) | (11,6; 21,4) |
| Algehele overleving | ||||
| Mediaan (maanden) | 29,5 | 34,1 | n.v.t. | n.v.t. |
| 95%-BI | (18,2; NS) | (27,7; NS) | n.v.t. | n.v.t. |
| Kans op overleving bij 12 maanden (%) | 70,3% | 80,1% | n.v.t. | n.v.t. |
BI = betrouwbaarheidsinterval, NS = niet schatbaar, n.v.t. = niet van toepassing
* regime van 90 mg eenmaal daags
† 180 mg eenmaal daags met 7-daagse inleiding met 90 mg eenmaal daags
‡ Betrouwbaarheidsinterval voor door de onderzoeker beoordeeld ORR is 97,5% en voor door de onafhankelijke toetsingscommissie beoordeeld ORR 95%
Figuur 2: Door de onderzoeker beoordeelde systemische progressievrije overleving: ITT-populatie per behandelarm (ALTA)
Afkortingen: ITT = intent-to-treat
Opmerking: De progressievrije overleving werd gedefinieerd als de tijd vanaf de start van de behandeling tot de datum waarop de ziekteprogressie voor het eerst werd aangetoond of overlijden, welke van de twee eerst kwam. * regime van 90 mg eenmaal daags
† 180 mg eenmaal daags met 7-daagse inleiding met 90 mg eenmaal daags
De IRC-beoordelingen van het intracraniale ORR en de duur van de intracraniale respons bij patiënten met meetbare hersenmetastasen bij de baseline in ALTA, staan vermeld in tabel 7.
Tabel 7: Intracraniale werkzaamheid bij patiënten met meetbare hersenmetastasen bij baseline in ALTA
| Door onafhankelijke toetsingscommissie beoordeelde werkzaamheidsparameter | Patiënten met meetbare hersenmetastasen bij baseline | |
90 mg-regime* (N = 26) | 180 mg-regime† (N = 18) | |
| Intracraniaal objectief responspercentage | ||
| (%) | 50% | 67% |
| 95%-BI | (30, 70) | (41, 87) |
| Controlepercentage intracraniale ziekte | ||
| (%) | 85% | 83% |
| 95%-BI | (65, 96) | (59, 96) |
| Duur van intracraniale respons‡ | ||
| Mediaan (maanden) | 9,4 | 16,6 |
| 95%-BI | (3,7; 24,9) | (3,7; NS) |
BI = betrouwbaarheidsinterval, NS = niet schatbaar
* regime van 90 mg eenmaal daags
† 180 mg eenmaal daags met 7-daagse inleiding met 90 mg eenmaal daags
‡ Voorvallen omvatten de intracraniale ziekteprogressie (nieuwe laesies, diameter van intracraniale doellaesie toegenomen met ≥ 20% ten opzichte van nadir, of onmiskenbare progressie van intracraniale niet-doellaesies) of overlijden.
Bij patiënten met eventuele hersenmetastasen bij de baseline bedroeg het controlepercentage van de intracraniale ziekte 77,8% (95%-BI 67,2-86,3) in de arm met 90 mg (N = 81) en 85,1% (95%-BI 75-92,3) in de arm met 180 mg (N = 74).
Onderzoek 101
In een aparte dosisescalatiestudie kregen 25 patiënten met ALK-positief NSCLC die progressie vertoonden op crizotinib, Alunbrig 180 mg eenmaal daags toegediend met een 7-daagse inleiding van 90 mg eenmaal daags. Hiervan was bij 19 patiënten sprake van een door de onderzoeker beoordeelde, 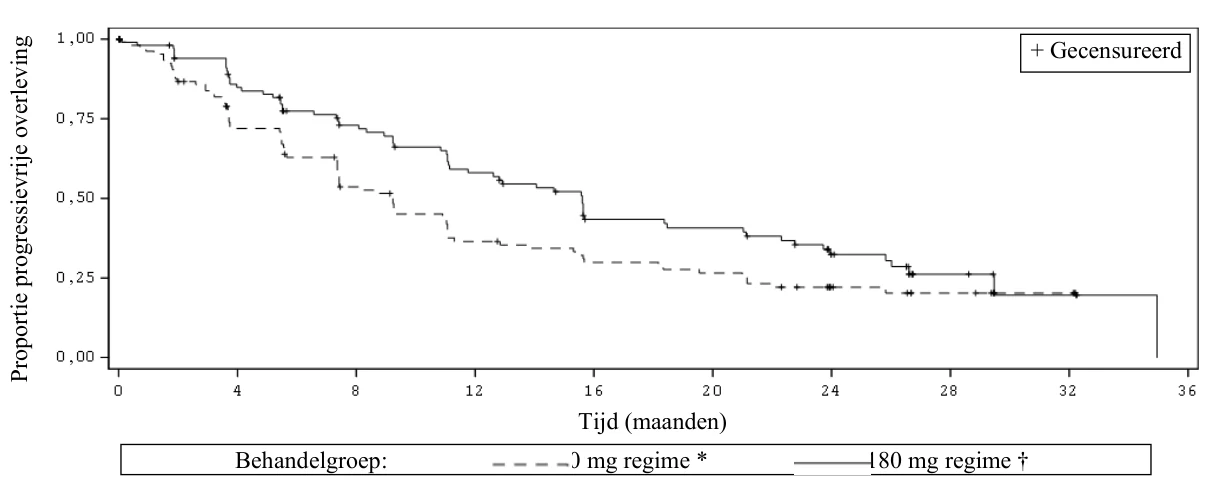

 bevestigde objectieve respons (76%; 95%-BI: 55, 91) en de KM-geschatte mediane duur van de respons van de 19 respondenten bedroeg 26,1 maanden (95%-BI: 7,9; 26,1). De KM-mediane PFS bedroeg 16,3 maanden (95%-BI: 9.2; NS) en de kans op algehele overleving bij 12 maanden bedroeg 84,0% (95%-BI: 62,8; 93,7).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Alunbrig in alle subgroepen van pediatrische patiënten met longcarcinoom (kleincellig en niet-kleincellig carcinoom) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
In onderzoek 101 was de mediane tijd tot de piekconcentratie (Tmax), na toediening van een enkele orale dosis brigatinib (30-240 mg) bij patiënten, 1-4 uur na de dosis. Na een enkele dosis en in steady state was de systemische blootstelling dosisproportioneel over het dosisbereik van 60-240 mg eenmaal daags. Bij een herhaalde dosering werd een bescheiden accumulatie waargenomen (verhouding van geometrisch gemiddelde accumulatie: 1,9 tot 2,4). De geometrisch gemiddelde steady state Cmax van brigatinib bij doses van 90 mg en 180 mg eenmaal daags was respectievelijk 552 en 1452 ng/ml, en de bijbehorende AUC0-τ was respectievelijk 8.165 en 20.276 u∙ng/ml. Brigatinib is een substraat van de transporteiwitten P-gp en BCRP.
Bij gezonde proefpersonen verlaagde een vetrijke maaltijd, in vergelijking met een nacht vasten, de Cmax van brigatinib met 13% zonder effect op de AUC. Brigatinib kan zowel met als zonder voedsel worden toegediend.
Distributie
Brigatinib werd matig gebonden (91%) aan humane plasma-eiwitten en de binding was niet concentratie-afhankelijk. De verhouding bloed-plasmaconcentratie is 0,69. Bij patiënten die eenmaal daags brigatinib 180 mg kregen toegediend, was het geometrisch gemiddelde schijnbare distributievolume (Vz/F) van brigatinib in steady state 307 l, wat aangeeft dat er een matige distributie naar de weefsels plaatsvindt.
Biotransformatie
In-vitro-studies toonden aan dat brigatinib hoofdzakelijk gemetaboliseerd wordt door CYP2C8 en CYP3A4, en in een veel mindere mate door CYP3A5.
Na de orale toediening van een enkele dosis van 180 mg [14C]-brigatinib aan gezonde proefpersonen, waren N-demethylering en cysteïneconjugatie de twee belangrijkste routes voor metabole klaring. In de combinatie van urine en feces werd 48%, 27% en 9,1% van de radioactieve dosis uitgescheiden als respectievelijk ongewijzigd brigatinib, N-desmethyl-brigatinib (AP26123) en cysteïneconjugaat-brigatinib. Ongewijzigd brigatinib was de belangrijkste circulerende radioactieve component (92%) naast AP26123 (3,5%), de primaire metaboliet die ook in vitro werd waargenomen. Bij patiënten in steady state was de plasma-AUC van AP26123 < 10% van de brigatinib-blootstelling. Bij in-vitro-tests met kinase en cellen remde de metaboliet (AP26123) ALK met een circa 3-voudig minder vermogen dan brigatinib.
Eliminatie
Bij patiënten die eenmaal daags brigatinib 180 mg kregen toegediend was de geometrisch gemiddelde schijnbare orale klaring (CL/F) van brigatinib in steady state 8,9 l/uur en de gemiddelde halfwaardetijd van de plasma-eliminatie was 24 uur.
De primaire uitscheidingsroute van brigatinib is via de feces. Bij zes gezonde mannelijke proefpersonen die een enkele orale dosis [14C]-brigatinib 180 mg kregen toegediend, werd 65% van de toegediende dosis in de feces teruggevonden en 25% van de toegediende dosis in urine. Ongewijzigd brigatinib vertegenwoordigde respectievelijk 41% en 86% van de totale radioactiviteit in de feces en urine; de restanten waren metabolieten.
Specifieke populaties
Leverfunctiestoornissen
De farmacokinetiek van brigatinib werd gekenmerkt bij gezonde proefpersonen met een normale leverfunctie (N = 9) en bij patiënten met een lichte leverfunctiestoornis (Child-Pugh-klasse A, N = 6), matige leverfunctiestoornis (Child-Pugh-klasse B, N = 6) of ernstige leverfunctiestoornis (Child-Pugh-klasse C, N = 6). De farmacokinetiek van brigatinib was soortgelijk tussen gezonde proefpersonen met een normale leverfunctie en patiënten met een lichte (Child-Pugh-klasse A) of matige (Child-Pugh-klasse B) leverfunctiestoornis. Ongebonden AUC0-INF was 37% hoger bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) in vergelijking met gezonde proefpersonen met een normale leverfunctie (zie rubriek 4.2).
Nierfunctiestoornissen
De farmacokinetiek van brigatinib is soortgelijk bij patiënten met een normale nierfunctie en bij patiënten met lichte of matige nierfunctiestoornissen (eGFS ≥ 30 ml/min) gebaseerd op de resultaten van farmacokinetische populatieanalyses. Bij een farmacokinetische studie was ongebonden AUC0-INF 94% hoger bij patiënten met een ernstige nierfunctiestoornis (eGFS < 30 ml/min, N = 6) in vergelijking met patiënten met een normale nierfunctie (eGFS ≥ 90 ml/min, N = 8) (zie rubriek 4.2).
Ras en geslacht
Farmacokinetische populatieanalyses toonden aan dat ras en geslacht geen impact hadden op de farmacokinetiek van brigatinib.
Leeftijd, lichaamsgewicht en albumineconcentraties
Uit de farmacokinetische populatieanalyses bleek dat lichaamsgewicht, leeftijd en albumineconcentraties geen klinisch relevante impact hebben op de farmacokinetiek van brigatinib.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Farmacologisch veiligheidsonderzoek met brigatinib identificeerde de kans op pulmonale bijwerkingen (veranderde ademhalingsfrequentie; 1-2 keer de humane Cmax), cardiovasculaire bijwerkingen (veranderde hartslag en bloeddruk; 0,5 keer de humane Cmax) en renale bijwerkingen (verminderde nierfunctie; 1-2,5 keer de humane Cmax), maar gaf geen indicatie voor de kans op verlenging van het QT-interval of neurofunctionele bijwerkingen.
Bij dieren werd met soortgelijke blootstellingsniveaus als de klinische blootstellingsniveaus bijwerkingen waargenomen. Het betreft de volgende bijwerkingen die relevant zouden kunnen zijn voor klinische doeleinden: maag-darmstelsel, beenmerg, ogen, testes, lever, nier, bot en hart. Deze bijwerkingen waren in het algemeen omkeerbaar tijdens de herstelperiode zonder dosering. De bijwerkingen in de ogen en testes waren echter opmerkelijke uitzonderingen vanwege het uitblijven van herstel.
Bij toxiciteitsonderzoeken met herhaalde doses werden longveranderingen (schuimige alveolaire macrofagen) opgemerkt bij apen bij ≥ 0,2 keer de humane AUC. Deze bijwerkingen waren echter minimaal en soortgelijk aan de bijwerkingen die als achtergrondbevindingen werden gemeld bij naïeve apen, en er was geen klinisch bewijs van ademhalingsnood bij deze apen.
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met brigatinib.
Brigatinib was in vitro niet mutageen in de bacteriële reverse-mutatietest (Ames) of de tests voor chromosomale aberratie in zoogdiercellen, maar leidde tot een enigszins verhoogd aantal microkernen in een microkerntest op beenmerg bij ratten. Het mechanisme van microkerninductie was een abnormale chromosoomsegregatie (aneugeniciteit) en niet een clastogeen effect op chromosomen. Dit effect werd waargenomen bij een waarde die circa een vijfvoud was van de humane blootstelling bij de dosis van 180 mg eenmaal daags.
Brigatinib kan de mannelijke vruchtbaarheid aantasten. Bij dieronderzoek met herhaalde doses werd testiculaire toxiciteit waargenomen. Bij ratten omvatten de bevindingen een verminderd gewicht van de testes, zaadblaasjes en prostaatklier, en testiculaire tubulaire degeneratie; deze effecten waren onomkeerbaar tijdens de herstelperiode. Bij apen omvatten de bevindingen een verminderde grootte van de testes naast microscopisch bewijs van hypospermatogenese; deze effecten waren omkeerbaar tijdens de herstelperiode. In het algemeen traden deze effecten op de mannelijke voortplantingsorganen bij ratten en apen op bij blootstellingen van ≥ 0,2-keer de AUC die bij patiënten werd waargenomen bij de dosis van 180 mg eenmaal daags. Bij de algemene toxicologische onderzoeken bij ratten en apen traden geen schijnbare bijwerkingen op de vrouwelijke voortplantingsorganen op.
In een onderzoek naar de embryo-foetale ontwikkeling bij zwangere ratten werden tijdens de organogenese dagelijkse doses brigatinib toegediend. Bij doses die net zo laag waren als circa 0,7 keer de humane blootstelling bij AUC op de dosis van 180 mg eenmaal daags, werden dosisgerelateerde skeletafwijkingen waargenomen. De bevindingen omvatten embryo-letaliteit, verminderde groei van de foetus en skeletafwijkingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose
Natriumzetmeelglycolaat (type A)
Watervrij colloïdaal siliciumdioxide
Magnesiumstearaat
Filmomhulling
Talk
Macrogol
Polyvinylalcohol
Titaandioxide
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Alunbrig 30 mg filmomhulde tabletten
Flacons van hogedichtheidpolyetheen (HDPE) met brede ronde opening en tweedelige polypropyleen kindveilige schroefdop met folie-inductiesluiting; bevatten 60 of 120 filmomhulde tabletten en één kokertje van HDPE met een droogmiddel als moleculaire zeef.
Doorzichtige thermovormbare blisterverpakking van poly-chloor-tri-fluoro-ethyleen (PCTFE) met een met hitte verzegeld foliedeksel van gelamineerd papier in een doos, bevat 28, 56 of 112 filmomhulde tabletten.
Alunbrig 90 mg filmomhulde tabletten
Flacons van hogedichtheidpolyetheen (HDPE) met brede ronde opening en tweedelige polypropyleen kindveilige schroefdop met folie-inductiesluiting; bevatten 7 of 30 filmomhulde tabletten en één kokertje van HDPE met een droogmiddel als moleculaire zeef.
Doorzichtige thermovormbare blisterverpakking van poly-chloor-tri-fluoro-ethyleen (PCTFE) met met hitte verzegeld foliedeksel van gelamineerd papier in een doos, bevat 7 of 28 filmomhulde tabletten.
Alunbrig 180 mg filmomhulde tabletten
Flacons van hogedichtheidpolyetheen (HDPE) met brede ronde opening en tweedelige polypropyleen kindveilige schroefdop met folie-inductiesluiting; bevatten 30 filmomhulde tabletten en één kokertje van HDPE met een droogmiddel als moleculaire zeef.
Doorzichtige thermovormbare blisterverpakking van poly-chloor-tri-fluoro-ethyleen (PCTFE) met een met hitte verzegeld foliedeksel van gelamineerd papier in een doos, bevat 28 filmomhulde tabletten.
Startpakket Alunbrig 90 mg en 180 mg filmomhulde tabletten
Elke verpakking bestaat uit een buitenverpakking die twee doosjes bevat met:
Alunbrig 90 mg filmomhulde tabletten
1 doorzichtige thermovormbare blisterverpakking van poly-chloor-tri-fluoro-ethyleen (PCTFE) met een met hitte verzegeld foliedeksel van gelamineerd papier in een doos, bevat 7 filmomhulde tabletten.
Alunbrig 180 mg filmomhulde tabletten
3 doorzichtige thermovormbare blisterverpakkingen van poly-chloor-tri-fluoro-ethyleen (PCTFE) met een met hitte verzegeld foliedeksel van gelamineerd papier in een doos, bevat 21 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Patiënten moeten worden geadviseerd om het kokertje met droogmiddel in de flacon te laten zitten en het niet in te slikken.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Takeda Pharma A/S
Delta Park 45
2665 Vallensbaek Strand
Denemarken
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Alunbrig 30 mg filmomhulde tabletten
EU/1/18/1264/001 60 tabletten in flacon
EU/1/18/1264/002 120 tabletten in flacon
EU/1/18/1264/011 28 tabletten in doos
EU/1/18/1264/003 56 tabletten in doos
EU/1/18/1264/004 112 tabletten in doos
Alunbrig 90 mg filmomhulde tabletten
EU/1/18/1264/005 7 tabletten in flacon
EU/1/18/1264/006 30 tabletten in flacon
EU/1/18/1264/007 7 tabletten in doos
EU/1/18/1264/008 28 tabletten in doos
Alunbrig 180 mg filmomhulde tabletten
EU/1/18/1264/009 30 tabletten in flacon
EU/1/18/1264/010 28 tabletten in doos
Alunbrig startpakket
EU/1/18/1264/012 7 x 90 mg + 21 x 180 mg tabletten in doos
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 november 2018 Datum van laatste verlenging: 24 juli 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.