


SmPC (samenvatting van de productkenmerken) - Alprolix
1. NAAM VAN HET GENEESMIDDEL
ALPROLIX 250 I.E. poeder en oplosmiddel voor oplossing voor injectie
ALPROLIX 500 I.E. poeder en oplosmiddel voor oplossing voor injectie
ALPROLIX 1000 I.E. poeder en oplosmiddel voor oplossing voor injectie
ALPROLIX 2000 I.E. poeder en oplosmiddel voor oplossing voor injectie
ALPROLIX 3000 I.E. poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
ALPROLIX 250 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 250 I.E. humane stollingsfactor IX (rDNA), eftrenonacog alfa. ALPROLIX bevat na reconstitutie ongeveer 250 I.E. (50 I.E./ml) humane stollingsfactor IX (rDNA), eftrenonacog alfa.
ALPROLIX 500 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 500 I.E. humane stollingsfactor IX (rDNA), eftrenonacog alfa. ALPROLIX bevat na reconstitutie ongeveer 500 I.E. (100 I.E./ml) humane stollingsfactor IX (rDNA), eftrenonacog alfa.
ALPROLIX 1000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 1000 I.E. humane stollingsfactor IX (rDNA), eftrenonacog alfa. ALPROLIX bevat na reconstitutie ongeveer 1000 I.E. (200 I.E./ml) humane stollingsfactor IX (rDNA), eftrenonacog alfa.
ALPROLIX 2000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 2000 I.E. humane stollingsfactor IX (rDNA), eftrenonacog alfa. ALPROLIX bevat na reconstitutie ongeveer 2000 I.E. (400 I.E./ml) humane stollingsfactor IX (rDNA), eftrenonacog alfa.
ALPROLIX 3000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 3000 I.E. humane stollingsfactor IX (rDNA), eftrenonacog alfa. ALPROLIX bevat na reconstitutie ongeveer 3000 I.E. (600 I.E./ml) humane stollingsfactor IX (rDNA), eftrenonacog alfa.
De sterkte (I.E.) wordt bepaald aan de hand van de one-stage clotting-test (eentrapsstollingstest) van de Europese Farmacopee. De specifieke activiteit van ALPROLIX is 55-84 I.E./mg eiwit.
Eftrenonacog alfa (recombinant-humane-stollingsfactor IX, Fc-fusie-eiwit (rFIXFc)) heeft 867 aminozuren. Het is een factorproduct met hoge zuiverheid dat wordt geproduceerd met recombinant-DNA-technologie in een cellijn van humane embryonale niercellen (HEK) zonder toevoeging van exogene eiwitten die van mensen of dieren afkomstig zijn, in de celkweek, de zuivering of de eindformulering.
Hulpstof met bekend effect
0,3 mmol (6,4 mg) natrium per injectieflacon.
0,5 mg polysorbaat 20 per injectieflacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Poeder: gelyofiliseerd, wit tot gebroken wit poeder of cake.
Oplosmiddel: heldere tot kleurloze oplossing.
pH: 6,5 tot 7,5
Osmolaliteit: 255 tot 345 mOsm/kg
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en profylaxe van bloedingen bij patiënten met hemofilie B (aangeboren factor IX-deficiëntie).
ALPROLIX kan worden gebruikt voor alle leeftijdsgroepen.
4.2 Dosering en wijze van toediening
Behandeling moet plaatsvinden onder het toezicht van een arts met ervaring in de behandeling van hemofilie.
Monitoring van de behandeling
Tijdens behandeling wordt een toepasselijke bepaling van de factor IX-waarde aanbevolen als leidraad voor de toe te dienen dosis en de frequentie van herhaalde injecties. De respons op factor IX kan van patiënt tot patiënt verschillen, waardoor verschillende halfwaardetijden en verschillende recoverywaarden worden aangetoond. Een dosis die wordt gebaseerd op het lichaamsgewicht moet mogelijk worden aangepast bij patiënten met onder- of overgewicht. Met name in het geval van grote chirurgische ingrepen is een precieze monitoring van de substitutietherapie aan de hand van stollingsanalyse (factor IX-activiteit in plasma) onontbeerlijk.
Wanneer een one-stage clotting assay in vitro op basis van de geactiveerde partiële tromboplastinetijd (aPTT) wordt gebruikt voor bepaling van factor IX-activiteit in bloedmonsters van patiënten, kunnen resultaten van factor IX-activiteit in plasma aanzienlijk beïnvloed worden door zowel het type aPTT-reagens als de referentiestandaard die in de test worden gebruikt. Dit is vooral van belang wanneer het laboratorium en/of het in de test gebruikte reagens worden gewijzigd.
Metingen met een one-stage clotting assay met gebruikmaking van een aPTT-reagens op basis van kaoline zullen waarschijnlijk resulteren in een onderschatting van activiteitniveau.
Dosering
Dosering en duur van de substitutietherapie zijn afhankelijk van de ernst van de factor IX-deficiëntie, van de plaats en ernst van de bloeding en van de klinische toestand van de patiënt.
Het aantal eenheden van factor IX dat toegediend wordt, wordt volgens de huidige WHO-standaard voor factor IX-producten uitgedrukt in Internationale Eenheden (I.E.). De activiteit van factor IX in plasma wordt uitgedrukt als een percentage (t.o.v. normaal humaan plasma) of in Internationale Eenheden (t.o.v. een internationale norm voor factor IX in plasma).
Eén Internationale Eenheid (I.E.) van recombinant-factor IX Fc-activiteit is gelijk aan de hoeveelheid factor IX in één ml normaal humaan plasma.
Behandeling naar behoefte (on demand)
De berekening van de vereiste dosis van recombinant-factor IX Fc is gebaseerd op de empirische vaststelling dat 1 Internationale Eenheid (I.E.) factor IX per kg lichaamsgewicht de factor IX-activiteit in plasma met 1% van de normale activiteit (I.E./dl) verhoogt. De vereiste dosis wordt bepaald met behulp van de volgende formule:
Benodigd aantal eenheden = lichaamsgewicht (kg) × gewenste factor IX-toename (%) (I.E./dl) × {reciprook van waargenomen herstel (I.E./kg per I.E./dl)}
De toe te dienen hoeveelheid en de toedieningsfrequentie moeten altijd afgestemd worden op de klinische werkzaamheid voor die specifieke persoon. Indien een dosis moet worden herhaald om de bloeding onder controle te brengen, moet rekening worden gehouden met de langere halfwaardetijd van ALPROLIX (zie rubriek 5.2). De verwachting is dat de tijd tot piekactiviteit niet vertraagd zal zijn.
In het geval van de volgende bloedingsepisodes mag de factor IX-activiteit niet lager zijn dan de vermelde plasma-activiteit (in % van de normale waarde of I.E./dl) in de betreffende periode. Tabel 1 kan gebruikt worden als leidraad bij de dosering tijdens bloedingsepisodes en chirurgische ingrepen:
Tabel 1: Leidraad voor dosering van ALPROLIX bij behandeling van bloedingsepisodes en chirurgische ingrepen
Mate van hemorragie / type
chirurgische ingreep
Vereiste factor IX-
waarde (%) (I.E./dl)
Doseringsfrequentie (uren) / duur van behandeling (dagen)
Hemorragie
Hemartrose, spierbloeding of
orale bloeding in een vroeg
stadium
20-40 Injectie elke 48 uur herhalen, tot de bloedingsepisode zoals aangegeven door pijn is verdwenen of genezing is bereikt.
Grotere hemartrose,
spierbloeding of hematoom
30-60 Injectie elke 24 tot 48 uur herhalen tot pijn en acute invaliditeit zijn verdwenen.
Levensbedreigende
bloedingen
60-100 Injectie elke 8 tot 24 uur herhalen tot de toestand niet meer levensbedreigend is.
Chirurgische ingrepen
Kleine operatie, waaronder
tandextractie
30-60 Injectie na 24 uur herhalen, naar behoefte tot genezing is bereikt1.
Grote chirurgische ingrepen 80-100
(pre- en postoperatief)
Injectie elke 8 tot 24 uur als nodig herhalen tot adequate wondgenezing, vervolgens behandeling gedurende ten minste nog eens 7 dagen voortzetten om een factor IX-activiteit van 30% tot 60% (I.E./dl) te handhaven.
1 Bij sommige patiënten en onder sommige omstandigheden kan het doseringsinterval worden verlengd tot 48 uur (zie rubriek 5.2 voor farmacokinetische gegevens).
Profylaxe
Voor een langdurige profylaxe tegen bloedingen, zijn de aanbevolen startschema’s ofwel:
- 50 I.E./kg eenmaal per week, dosis aanpassen op basis van de individuele respons of
100 I.E./kg eenmaal elke 10 dagen, interval aanpassen op basis van de individuele respons.
Sommige patiënten bij wie de bloedingen goed onder controle zijn op een schema van eenmaal elke 10 dagen, kunnen worden behandeld met een interval van 14 dagen of langer.
De hoogste aanbevolen dosis voor profylaxe is 100 I.E./kg.
Ouderen
Er is beperkte ervaring bij patiënten ≥ 65 jaar.
Pediatrische patiënten
Voor kinderen jonger dan 12 jaar zijn mogelijk hogere of frequentere doses vereist en de aanbevolen startdosis is 50-60 I.E./kg elke 7 dagen. Voor adolescenten van 12 jaar en ouder zijn de dosisaanbevelingen dezelfde als voor volwassenen. Zie rubriek 5.1 en 5.2.
De hoogste aanbevolen dosis voor profylaxe is 100 I.E./kg.
Wijze van toediening
Intraveneus gebruik.
In geval van zelftoediening of toediening door een zorgverlener is de juiste training noodzakelijk.
ALPROLIX moet over een periode van enkele minuten intraveneus worden geïnjecteerd. De toedieningssnelheid moet worden afgestemd op wat de patiënt als prettig ervaart en mag niet hoger zijn dan 10 ml/min.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid
Allergische overgevoeligheidsreacties zijn gemeld met ALPROLIX. Indien zich symptomen van overgevoeligheid voordoen, moeten patiënten geadviseerd worden het gebruik van het geneesmiddel onmiddellijk te staken en contact op te nemen met hun arts.
Patiënten moeten geïnformeerd worden over de vroege symptomen van overgevoeligheidsreacties, waaronder netelroos, gegeneraliseerde urticaria, beklemd gevoel in de borst, piepende ademhaling, hypotensie en anafylaxie.
In geval van anafylactische shock moet de gebruikelijke medische behandeling voor shock worden toegepast.
Remmers
Na herhaalde behandeling met humane stollingsfactor IX-producten moeten patiënten worden gecontroleerd op de ontwikkeling van neutraliserende antilichamen (remmers) die moeten worden gekwantificeerd in Bethesda-eenheden (BU) aan de hand van de aangewezen biologische tests.
In de literatuur zijn er meldingen geweest die duiden op een correlatie tussen het voorkomen van een factor IX-remmer en allergische reacties. Daarom moeten patiënten die allergische reacties hebben, worden onderzocht op de aanwezigheid van een remmer. Er dient rekening mee te worden gehouden dat patiënten met factor IX-remmers mogelijk een groter risico lopen op anafylaxie bij een volgende blootstelling aan factor IX.
Vanwege het risico op allergische reacties met factor IX-producten moeten de eerste toedieningen van factor IX, volgens het oordeel van de behandelend arts, plaatsvinden onder medisch toezicht, waarbij de aangewezen medische zorg voor allergische reacties kan worden verstrekt.
Trombo-embolie
Vanwege het mogelijke risico op trombotische complicaties met factor IX-producten moet klinische bewaking voor vroege symptomen van trombotische coagulopathie en verbruikscoagulopathie worden ingesteld met de aangewezen biologische tests wanneer dit product wordt toegediend aan patiënten met een leveraandoening, aan patiënten in de postoperatieve periode, aan pasgeboren zuigelingen, of aan patiënten die een risico lopen op een trombotisch fenomeen of gedissemineerde intravasale stolling (DIS). Het voordeel van behandeling met ALPROLIX in deze situaties moet worden afgewogen tegen het risico op deze complicaties.
Cardiovasculaire voorvallen
Bij patiënten met bestaande cardiovasculaire risicofactoren kan substitutietherapie met factor IX-producten het cardiovasculaire risico verhogen.
Kathetergerelateerde complicaties
Indien een centraalveneuze lijn moet worden gebruikt, dient rekening te worden gehouden met het risico op complicaties die verband houden met de centraalveneuze lijn, waaronder lokale infecties, bacteriëmie en trombose ter hoogte van de katheter.
Pediatrische patiënten
De vermelde waarschuwingen en voorzorgen zijn van toepassing op zowel volwassenen als kinderen.
Overwegingen met betrekking tot hulpstoffen
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon, dat wil zeggen dat het in wezen “natriumvrij” is. In geval van behandeling met meerdere injectieflacons, moet rekening worden gehouden met het totale natriumgehalte.
Polysorbaat
Dit geneesmiddel bevat 0,5 mg polysorbaat 20 per injectieflacon. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van ALPROLIX met andere geneesmiddelen gemeld. Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap en borstvoeding
Er is geen dieronderzoek met betrekking tot reproductie uitgevoerd met ALPROLIX. Bij muizen is een onderzoek uitgevoerd naar overdracht door de placenta (zie rubriek 5.3). Aangezien hemofilie B zelden voorkomt bij vrouwen is er geen ervaring beschikbaar met betrekking tot het gebruik van factor IX tijdens de zwangerschap en tijdens borstvoeding. Bijgevolg dient factor IX alleen toegediend te worden aan zwangere vrouwen of vrouwen die borstvoeding geven als het duidelijk is geïndiceerd.
Vruchtbaarheid
Er zijn geen vruchtbaarheidsgegevens beschikbaar. Bij dieren is geen vruchtbaarheidsonderzoek uitgevoerd met ALPROLIX.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ALPROLIX heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheids- of allergische reacties (die kunnen bestaan uit angio-oedeem, brandend en stekend gevoel op de infuusplaats, koude rillingen, overmatig blozen, gegeneraliseerde urticaria, hoofdpijn, netelroos, hypotensie, lethargie, nausea, rusteloosheid, tachycardie, beklemd gevoel in de borst, tintelingen, braken, piepende ademhaling) zijn zelden waargenomen en kunnen in sommige gevallen verergeren tot ernstige anafylaxie (waaronder shock). In enkele gevallen ontwikkelden deze reacties zich tot ernstige anafylaxie en traden deze reacties op terwijl er zich vrijwel tegelijkertijd remmers tegen factor IX ontwikkelden (zie ook rubriek 4.4). Nefrotisch syndroom is gemeld na een poging tot inductie van immuuntolerantie bij hemofilie B-patiënten met factor IX-remmers en een voorgeschiedenis van allergische reactie.
Patiënten met hemofilie B kunnen neutraliserende antilichamen (remmers) tegen factor IX ontwikkelen. Indien dergelijke remmers voorkomen, zal de toestand zich manifesteren als een onvoldoende klinische respons. In dergelijke gevallen wordt aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum.
Er bestaat een potentieel risico op trombo-embolische episodes na de toediening van factor IX-producten, waarbij het risico groter is voor preparaten met geringe zuiverheid. Het gebruik van factor IX-producten met geringe zuiverheid is in verband gebracht met gevallen van myocardinfarct, gedissemineerde intravasale stolling, veneuze trombose en longembolie. Het gebruik van factor IX met hoge zuiverheid is zelden in verband gebracht met trombo-embolische complicaties.
Lijst van bijwerkingen in tabelvorm
Eerder behandelde patiënten: in totaal werden 153 patiënten met ernstige hemofilie B geobserveerd in klinische fase III-onderzoeken en een verlengingsonderzoek. Ongewenste voorvallen zijn waargenomen over in totaal 561 persoonjaren. Het totale aantal blootstellingsdagen was 26.106 met een mediaan van 165 (bereik 1 tot 528) blootstellingsdagen per persoon.
Niet eerder behandelde patiënten: in totaal werden 33 patiënten met ernstige hemofilie B geobserveerd in één klinisch onderzoek. Ongewenste voorvallen zijn waargenomen over in totaal 57,51 persoonjaren. Het totale aantal blootstellingsdagen was 2.233 met een mediaan van 76 (bereik 1 tot 137) blootstellingsdagen per persoon.
Tabel 2 hieronder is in overeenstemming met de classificatie van de systeem/orgaanklasse volgens MedDRA (niveau van SOC en voorkeursterm).
Frequenties zijn geëvalueerd in overeenstemming met de volgende afspraak: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). In de tabel worden de bijwerkingen vermeld die zijn gemeld in de klinische onderzoeken en die zijn vastgesteld bij postmarketinggebruik.
Tabel 2: Bijwerkingen gemeld voor ALPROLIX
| Systeem/orgaanklasse volgens MedDRA | Bijwerkingen | Frequentiecategorie |
| Bloed- en lymfestelselaandoeningen | Factor IX-remming | Vaak1 |
| Immuunsysteemaandoeningen | Overgevoeligheid Anafylactische reactie Anafylactische shock | Vaak1 Niet bekend Niet bekend |
| Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Soms |
| Zenuwstelselaandoeningen | Hoofdpijn Duizeligheid Dysgeusie | Vaak Soms Soms |
| Hartaandoeningen | Hartkloppingen | Soms |
| Bloedvataandoeningen | Hypotensie | Soms |
| Maagdarmstelselaandoeningen | Paresthesie oraal Ademgeur | Vaak Soms |
| Nier- en urinewegaandoeningen | Obstructieve uropathie Hematurie Nierkoliek | Vaak Soms Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Erytheem op injectieplaats Vermoeidheid Pijn op infuusplaats | Vaak Soms Soms |
1 De frequentie is gebaseerd op optreden in het onderzoek bij niet eerder behandelde patiënten. Beide voorvallen van factor IX-remming en overgevoeligheid traden op bij één niet eerder behandelde patiënt in onderzoek IV. Zie Beschrijving van geselecteerde bijwerkingen.
Beschrijving van geselecteerde bijwerkingen
Gedurende het gehele klinische onderzoeksprogramma was er één (niet eerder behandelde) patiënt in onderzoek IV die een lage-titerfactor IX-remmer ontwikkelde in combinatie met overgevoeligheid (zie rubriek 5.1). Na het in de handel brengen zijn ontwikkeling van en overgevoeligheid (waaronder anafylaxie) voor factor IX-remmers waargenomen.
Pediatrische patiënten
Frequentie, type en ernst van bijwerkingen bij kinderen zijn naar verwachting dezelfde als bij volwassenen. Zie rubriek 5.1 voor omvang en leeftijdstypering van de veiligheidsdatabase bij kinderen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De effecten van hogere dan aanbevolen doses van ALPROLIX zijn niet onderzocht.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragica, bloedstollingsfactor IX, ATC-code: B02BD04
Werkingsmechanisme
Factor IX is een glycoproteïne met enkelvoudige keten met een molecuulmassa van ongeveer 55.000 dalton. Het is een vitamine K-afhankelijke stollingsfactor. Factor IX wordt geactiveerd door factor XIa in de intrinsieke stollingsroute en door het factor VII/weefselfactor-complex in de extrinsieke route. Geactiveerde factor IX, in combinatie met geactiveerde factor VIII, activeert factor X. Geactiveerde factor X zet protrombine om in trombine. Vervolgens zet trombine fibrinogeen om in fibrine en wordt een stolsel gevormd.
Hemofilie B is een geslachtsgebonden erfelijke afwijking in de bloedstolling, veroorzaakt door verlaagde factor IX-spiegels en resulterend in bloedingen in gewrichten, spieren of inwendige organen, hetzij spontaan, hetzij als gevolg van een ongeluk of chirurgisch trauma. Door substitutietherapie wordt de factor IX-spiegel in plasma verhoogd, waardoor tijdelijk de factordeficiëntie wordt gecorrigeerd en de bloedingsneigingen worden verholpen.
ALPROLIX (eftrenonacog alfa) is een langwerkend, volledig recombinant fusie-eiwit dat bestaat uit humane stollingsfactor IX, covalent gekoppeld aan het Fc-domein van humaan immunoglobuline G1 en dat wordt geproduceerd met recombinant-DNA-technologie.
Het Fc-domein van humaan immunoglobuline G1 bindt met de neonatale Fc-receptor. Deze receptor wordt gedurende het hele leven tot expressie gebracht als deel van een van nature voorkomende route die immunoglobulines beschermt tegen lysosomale afbraak door deze eiwitten opnieuw in de circulatie te brengen, resulterend in hun lange plasmahalfwaardetijd.
Klinische werkzaamheid en veiligheid
De veiligheid, werkzaamheid en farmacokinetiek van ALPROLIX werden geëvalueerd in 2 multinationale, open-label hoofdonderzoeken bij eerder behandelde patiënten: een fase 3-onderzoek bij volwassenen en adolescenten, waarnaar wordt verwezen met onderzoek I, en een fase 3-onderzoek bij kinderen waarnaar wordt verwezen met onderzoek II (zie Pediatrische patiënten). De veiligheid en werkzaamheid van ALPROLIX werden ook geëvalueerd bij niet eerder behandelde patiënten met ernstige hemofilie B (onderzoek IV), zie Pediatrische patiënten.
Onderzoek I vergeleek de werkzaamheid van elk van 2 profylactische behandelingsschema’s (vast wekelijks interval met een dosering van 50 I.E./kg, en geïndividualiseerd interval met 100 I.E./kg dat om de 10 dagen begint) met behandeling naar behoefte. In het onderzoek werden in totaal 123 eerder behandelde mannelijke patiënten (12 tot 71 jaar oud) met ernstige hemofilie B (≤ 2% endogene FIX-activiteit) opgenomen. Alle patiënten werden behandeld met ALPROLIX en werden tot 77 weken opgevolgd.
Van de 123 proefpersonen die onderzoek I voltooiden, werden er 93 opgenomen in onderzoek III (verlengingsonderzoek) met een mediane totale opvolgingsperiode van 6,5 jaar.
Het is van belang dat de ABR-waarden niet vergelijkbaar zijn tussen verschillende concentraten van factoren en tussen verschillende klinische onderzoeken.
Profylaxe met vast wekelijks interval en met geïndividualiseerd interval
In onderzoek I was de mediane wekelijkse dosis voor proefpersonen in de groep met vast wekelijks interval 45,17 I.E./kg (interkwartielafstand (IQR, interquartile range) 38,1-53,7). De overeenstemmende mediane ABR (Annualised Bleeding Rates) bij proefpersonen die evalueerbaar waren voor werkzaamheid waren 2,95 (IQR: 1,01-4,35) en bleven vergelijkbaar gedurende het gehele onderzoek III (1,85 (IQR: 0,76-4,0)). In onderzoek III hadden proefpersonen een mediaan van 0,38 (IQR: 0,00-1,43) spontane bloedingen in gewrichten.
Voor proefpersonen in de groep met geïndividualiseerd interval was het mediane doseringsinterval 12,53 dagen (IQR: 10,4-13,4) in onderzoek I. De overeenstemmende mediane ABR waren 1,38 (IQR: 0,00-3,43) en bleven vergelijkbaar gedurende het gehele onderzoek III (1,85 (IQR: 0,76-4,0)).
Doseringsintervallen en de factorconsumptie bleven in onderzoek III (verlengingsonderzoek) voor beide profylactische schema’s vergelijkbaar met die van onderzoek I.
42% van de proefpersonen had geen bloedingsepisodes bij geïndividualiseerde profylaxe en 23,0% van de proefpersonen bij wekelijkse profylaxe. Er was een kleiner aantal proefpersonen met profylaxe met geïndividualiseerd interval die bij aanvang ≥ 1 doelgewricht hadden dan bij wekelijkse profylaxe (respectievelijk 27,6% en 57,1%).
Behandeling van bloedingen
Van de 636 bloedingen die werden waargenomen tijdens onderzoek I werd 90,4% onder controle gebracht met 1 injectie en in totaal 97,3% met 2 of minder injecties. De mediane gemiddelde dosis per injectie voor de behandeling van een bloedingsepisode was 46,07 (IQR: 32,86-57,03) I.E./kg. De mediane totale dosis voor behandeling van een bloedingsepisode was 51,47 I.E./kg (IQR: 35,21-61,73) in de groep met wekelijkse profylaxe, 49,62 I.E./kg (IQR: 35,71-94,82) in de groep met profylaxe met geïndividualiseerd interval en 46,58 I.E./kg (IQR: 33,33-59,41) in de groep met behandeling naar behoefte.
Perioperatieve behandeling (chirurgische profylaxe)
In totaal vonden 35 grote chirurgische ingrepen plaats en werden 22 proefpersonen (21 volwassenen en adolescenten, en 1 pediatrische patiënt < 12 jaar) geëvalueerd in onderzoek I en onderzoek III. Bij 28 van de 35 grote chirurgische ingrepen (80,0%) was een enkele preoperatieve dosis noodzakelijk om hemostase tijdens de chirurgische ingreep te handhaven. De mediane gemiddelde dosis per injectie om hemostase te handhaven tijdens de chirurgische ingreep was 94,7 I.E./kg (bereik: 49 tot 152 I.E./kg). De totale dosis op de dag van de chirurgische ingreep varieerde van 49 tot 341 I.E./kg en de totale dosis in de 14 dagen durende perioperatieve periode varieerde van 60 tot 1.947 I.E./kg.
Bij 100% van de grote chirurgische ingrepen werd de hemostatische respons als uitstekend of goed beoordeeld.
Pediatrische patiënten
In onderzoek II werden in totaal 30 eerder behandelde mannelijke pediatrische patiënten met ernstige hemofilie B (≤ 2% endogene FIX-activiteit) opgenomen. Patiënten waren jonger dan 12 jaar (15 waren < 6 jaar en 15 waren 6 tot < 12 jaar). Alle patiënten werden behandeld met ALPROLIX en werden tot 52 weken opgevolgd.
Alle 30 patiënten werden behandeld met ALPROLIX volgens een profylactisch doseringsschema, te beginnen met 50-60 I.E./kg elke 7 dagen, waarbij de dosis werd aangepast tot een maximum van 100 I.E./kg en het doseringsinterval tot een minimum van eenmaal per week en een maximum van tweemaal per week. Van de 30 patiënten die onderzoek II voltooiden, werden er 27 opgenomen in onderzoek III (verlengingsonderzoek). De mediane duur van opname in onderzoek II+III bedroeg 2,88 jaar en het mediane aantal blootstellingsdagen bedroeg 166.
In onderzoek IV werden 33 niet eerder behandelde pediatrische patiënten met ernstige hemofilie B (≤ 2% endogene FIX-activiteit) opgenomen. De mediane leeftijd bij opname in het onderzoek was 0,6 jaar (bereik 0,08 tot 2 jaar); 78,8% van de proefpersonen was minder dan 1 jaar oud. Het mediane aantal weken op ALPROLIX over het totaal bedroeg 83,01 (bereik 6,7 tot 226,7 weken) en het mediane aantal blootstellingsdagen over het totaal bedroeg 76 dagen (bereik 1 tot 137 dagen).
Profylaxe met geïndividualiseerd schema
In onderzoek II was de mediane gemiddelde wekelijkse dosis van ALPROLIX 59,40 I.E./kg (interkwartielafstand 52,95 tot 64,78 I.E./kg) voor proefpersonen < 6 jaar en 57,78 I.E./kg (interkwartielafstand 51,67 tot 65,01 I.E./kg) voor proefpersonen van 6 tot < 12 jaar. Het mediane doseringsinterval over het totaal was 6,99 dagen (interkwartielafstand 6,94 tot 7,03) zonder verschil in het mediane doseringsinterval tussen de leeftijdscohorten. Met uitzondering van één patiënt van wie de laatst voorgeschreven dosis 100 I.E./kg elke 5 dagen was, waren de laatst voorgeschreven doses van de andere 29 patiënten tot 70 I.E./kg elke 7 dagen. 33% van de pediatrische proefpersonen had geen bloedingsepisodes. Doseringsintervallen en de factorconsumptie bleven in onderzoek III vergelijkbaar met die van onderzoek II.
Mediane bloedingspercentages op jaarbasis bij proefpersonen < 12 jaar die evalueerbaar waren voor werkzaamheid waren 1,97 (interkwartielafstand 0,00 tot 3,13) in onderzoek II en bleven vergelijkbaar gedurende het gehele onderzoek III (verlengingsonderzoek).
Bij niet eerder behandelde patiënten (onderzoek IV) was de mediane gemiddelde wekelijkse dosis van ALPROLIX 57,96 I.E./kg (interkwartielafstand 52,45 tot 65,06 I.E./kg) en het mediane doseringsinterval 7 dagen (interkwartielafstand 6,95 tot 7,12 dagen). Doseringsintervallen en factorconsumptie bleven in onderzoek IV vergelijkbaar met die van onderzoek II en III. Van de niet eerder behandelde patiënten die een profylactische behandeling kregen, hadden 8 (28,6%) proefpersonen geen bloedingsepisodes. Het totale mediane ABR voor proefpersonen in het profylactische behandelingsschema was 1,24 (interkwartielafstand 0,0 tot 2,49).
Behandeling van bloedingsepisodes
Van de 60 bloedingsvoorvallen die werden waargenomen tijdens onderzoek II werd 75% onder controle gebracht met 1 injectie en in totaal 91,7% van de bloedingsepisodes werd onder controle gebracht met 2 of minder injecties. De mediane gemiddelde dosis per injectie voor de behandeling van een bloedingsepisode was 63,51 (interkwartielafstand 48,92 tot 99,44) I.E./kg. De mediane totale dosis voor de behandeling van een bloedingsepisode was 68,22 I.E./kg (interkwartielafstand 50,89 tot 126,19).
Van de 58 bloedingsvoorvallen die werden waargenomen bij niet eerder behandelde patiënten die een profylactische behandeling kregen in onderzoek IV, werd 87,9% onder controle gebracht met 1 injectie en werd in totaal 96,6% van de bloedingsepisodes onder controle gebracht met 2 of minder injecties. De mediane gemiddelde dosis per injectie voor de behandeling van een bloedingsepisode was 71,92 I.E./kg (interkwartielafstand 52,45 tot 100,81 I.E./kg). De mediane totale dosis voor de behandeling van een bloedingsepisode was 78,74 I.E./kg (interkwartielafstand 53,57 tot 104,90 I.E./kg).
5.2 Farmacokinetische eigenschappen
Alle farmacokinetische onderzoeken met ALPROLIX werden uitgevoerd bij eerder behandelde patiënten met ernstige hemofilie B. De gegevens die in deze rubriek worden gegeven, werden verkregen aan de hand van een one-stage clotting assay met een aPTT-reagens op basis van silica, gekalibreerd tegen factor IX-plasmanormen.
Farmacokinetische eigenschappen werden geëvalueerd bij 22 proefpersonen (≥ 19 jaar) die ALPROLIX (rFIXFc) kregen. Na een uitwasperiode van ten minste 120 uur (5 dagen) kregen de proefpersonen een enkele dosis van 50 I.E./kg. Farmacokinetische monsters werden vóór de dosis afgenomen en daarna vervolgens op 11 tijdpunten tot 240 uur (10 dagen) na de dosis. Farmacokinetische parameters van de niet-compartimentele analyse na een dosis van 50 I.E./kg ALPROLIX worden in tabel 3 gegeven.
Tabel 3: Farmacokinetische parameters van ALPROLIX (dosis 50 I.E./kg)
| Farmacokinetische parameters1 | ALPROLIX (95% BI) |
| N = 22 | |
| Incrementele recovery (I.E./dl per I.E./kg) | 0,92 (0,77-1,10) |
AUC/dosis (I.E.*uur/dl per I.E./kg) | 31,58 (28,46-35,05) |
| Cmax (I.E./dl) | 46,10 (38,56-55,11) |
| CL (ml/uur/kg) | 3,17 (2,85-3,51) |
| t½ (uur) | 77,60 (70,05-85,95) |
| t½α (uur)2 | 5,03 (3,20-7,89) |
| t½β (uur)2 | 82,12 (71,39-94,46) |
| MRT (uur) | 95,82 (88,44-106,21) |
| Vss (ml/kg) | 303,4 (275,1-334,6) |
| Tijd tot 1% (dagen)2 | 11,22 (10,20-12,35) |
1 Farmacokinetische parameters worden gegeven in geometrisch gemiddelde (95% BI)
2 Deze farmacokinetische parameters zijn verkregen uit de compartimentele analyse
Afkortingen: BI = betrouwbaarheidsinterval; Cmax = maximale activiteit; AUC = oppervlakte onder de FIX-activiteit/tijd-curve; t½ = terminale halfwaardetijd; t½α = distributiehalfwaardetijd; t½β = eliminatiehalfwaardetijd; CL = klaring; Vss = distributievolume bij steady-state; MRT = gemiddelde verblijfstijd (mean residence time).
De eliminatiehalfwaardetijd (82 uur) wordt beïnvloed door het Fc-domein, waarvan bij diermodellen bleek dat het wordt gemedieerd door cycling-routes van de neonatale Fc-receptor.
Een farmacokinetisch model van de populatie werd ontwikkeld op basis van gegevens van FIX-activiteit van 161 proefpersonen van alle leeftijden (2-76 jaar) met een gewicht tussen 12,5 kg en 186,7 kg in drie klinische onderzoeken (12 proefpersonen in een fase 1/2a-onderzoek, 123 proefpersonen in onderzoek I en 26 proefpersonen in onderzoek II). De schatting van CL (klaring) voor een typische volwassene van 70 kg is 2,30 dl/uur en het distributievolume bij steady-state is respectievelijk 194,8 dl. Het waargenomen gemiddelde (SD) activiteit/tijd-profiel na een enkelvoudige dosis van ALPROLIX bij patiënten met ernstige hemofilie B wordt hieronder weergegeven (zie tabel 4).
Tabel 4: De waargenomen gemiddelde (SD) FIX-activiteit [I.E./dl] na een enkelvoudige dosis van
ALPROLIX1 (rFIXFc) voor patiënten ≥ 12 jaar
| Dosis (I.E./kg) | 10 min. | 1 uur | 3 uur | 6 uur | 24 uur | 48 uur | 96 uur | 144 uur | 168 uur | 192 uur | 240 uur | 288 uur |
| 50 | 52,9 (30,6) | 34,5 (7,3) | 28,7 (6,7) | 25,1 (5,1) | 15,1 (3,9) | 9,7 (3,0) | 5,0 (1,6) | 3,4 (1,1) | 3,2 (1,9) | 2,6 (1,0) | 2,1 (0,9) | NB |
| 100 | 112 (24) | NB | 77,1 (12,8) | NB | 36,7 (8,0) | 21,8 (4,8) | 10,1 (2,6) | NB | 4,81 (1,67) | NB | 2,86 (0,98) | 2,30 (0,94) |
1 Zie rubriek 4.2; NB: niet beschikbaar
Pediatrische patiënten
Farmacokinetische parameters van ALPROLIX werden bepaald voor adolescenten in onderzoek I (farmacokinetische monsterafname vond plaats vóór de dosis, gevolgd door een evaluatie op meerdere tijdpunten tot 336 uur (14 dagen) na de dosis) en voor kinderen in onderzoek II (farmacokinetische monsterafname vond plaats vóór de dosis, gevolgd door een evaluatie op 7 tijdpunten tot 168 uur (7 dagen) na de dosis). Tabel 5 geeft de farmacokinetische parameters die werden berekend met de pediatrische gegevens van 35 proefpersonen in de leeftijd jonger dan 18 jaar.
Tabel 5: Vergelijking van FK parameters van ALPROLIX (rFIXFc) volgens leeftijdscategorie
| FK parameters1 | Onderzoek II | Onderzoek I | |
| < 6 jaar (2, 4) | 6 tot < 12 jaar (6, 10) | 12 tot < 18 jaar (12, 17) | |
| N = 11 | N = 13 | N = 11 | |
IR (I.E./dl per I.E./kg) | 0,5989 (0,5152; 0,6752) | 0,7170 (0,6115; 0,8407) | 0,8470 (0,6767; 1,0600) |
AUC/dosis (I.E.*uur/dl per I.E./kg) | 22,71 (20,32; 25,38) | 28,53 (24,47; 33,27) | 29,50 (25,13; 34,63) |
| t½ (uur) | 66,49 (55,86; 79,14) | 70,34 (60,95; 81,17) | 82,22 (72,30; 93,50) |
| MRT (uur) | 83,65 (71,76; 97,51) | 82,46 (72,65; 93,60) | 93,46 (81,77; 106,81) |
| CL (ml/uur/kg) | 4,365 (3,901; 4,885) | 3,505 (3,006; 4,087) | 3,390 (2,888; 3,979) |
| Vss (ml/kg) | 365,1 (316,2; 421,6) | 289,0 (236,7; 352,9) | 316,8 (267,4; 375,5) |
1 FK parameters afgeleid van de niet-compartimentele analyse worden gegeven in geometrisch gemiddelde (95% BI) Afkortingen: BI = betrouwbaarheidsinterval; IR = incrementele recovery; AUC = oppervlakte onder de FIX-activiteit/tijd-curve; t½ = terminale halfwaardetijd; MRT = gemiddelde verblijfstijd (mean residence time); CL = klaring; Vss = distributievolume bij steady-state
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van trombogeniciteit getest bij konijnen (Wessler-stasemodel) en toxiciteit bij herhaalde dosering (dat bestond uit beoordeling van lokale toxiciteit, voortplantingsorganen bij mannetjesdieren en elektrocardiografische parameters) bij ratten en apen. Er is geen onderzoek uitgevoerd naar genotoxiciteit, carcinogeniciteit, reproductietoxiciteit of embryofoetale ontwikkelingstoxiciteit. In een onderzoek naar overdracht door de placenta bleek dat eftrenonacog alfa (rFIXFc) bij muizen in kleine hoeveelheden de placenta passeert.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Sucrose
Histidine
Mannitol
Polysorbaat 20
Natriumhydroxide (voor aanpassing van de pH)
Zoutzuur (voor aanpassing van de pH)
Oplosmiddel
Natriumchloride
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Alleen de meegeleverde infusieset mag worden gebruikt, omdat behandeling kan falen als gevolg van adsorptie van stollingsfactor IX op de interne oppervlakken van sommige injectieapparatuur.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar
Tijdens de houdbaarheidsperiode kan het product worden bewaard bij kamertemperatuur (tot 30 °C) gedurende een enkele periode die 6 maanden niet mag overschrijden. De datum waarop het product uit de koelkast wordt genomen, moet op de doos worden genoteerd. Na bewaring bij kamertemperatuur mag het product niet opnieuw in de koelkast worden geplaatst. Het product mag niet worden gebruikt na de uiterste gebruiksdatum die op de injectieflacon staat gedrukt of zes maanden nadat de doos uit de koelkast werd genomen, waarbij de kortste periode doorslaggevend is.
Na reconstitutie
Chemische en fysische stabiliteit is aangetoond gedurende 6 uur wanneer bij kamertemperatuur (tot 30 °C) wordt bewaard. Als het product niet binnen 6 uur wordt gebruikt, moet het worden weggegooid. Vanuit microbiologisch standpunt moet het product onmiddellijk na reconstitutie worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de bewaartijd en bewaarcondities van de bereide oplossing voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker. Het product beschermen tegen direct zonlicht.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C–8 °C). Niet in de vriezer bewaren. De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking en speciale benodigdheden voor gebruik, toediening
Elke verpakking bevat:
- poeder in een glazen injectieflacon van type 1-glas met een chloorbutylrubberen stop
- 5 ml oplosmiddel in een voorgevulde spuit van type 1-glas met een broombutylrubberen plunjerstop
- een zuigerstaaf
- een steriele injectieflaconadapter voor reconstitutie
- een steriele infusieset
- alcoholdoekje(s)
- pleister(s)
- gaasverband(en).
Verpakkingsgrootte van 1.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het poeder voor injectie in elke injectieflacon moet worden gereconstitueerd met het meegeleverde oplosmiddel (natriumchlorideoplossing) van de voorgevulde spuit met behulp van de steriele injectieflaconadapter voor reconstitutie.
Zwenk voorzichtig met de injectieflacon totdat al het poeder is opgelost.
De gereconstitueerde oplossing moet helder tot bijna doorschijnend en kleurloos zijn. Het gereconstitueerde geneesmiddel moet vóór toediening visueel worden gecontroleerd op deeltjes en verkleuring. Oplossingen die troebel zijn of die een neerslag bevatten, mogen niet worden gebruikt.
Dit product is uitsluitend voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Instructies voor de bereiding en toediening
De procedure hieronder beschrijft de bereiding en toediening van ALPROLIX.
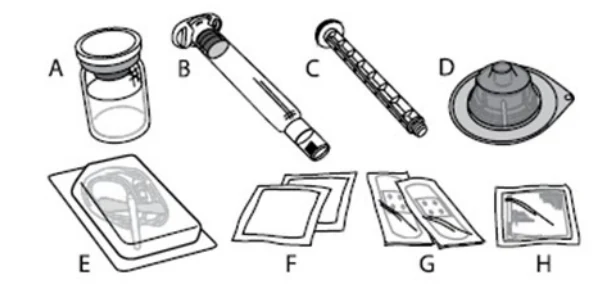
ALPROLIX wordt toegediend met een intraveneuze (i.v., in een ader) injectie nadat het poeder voor injectie is opgelost met het in de voorgevulde spuit meegeleverde oplosmiddel. De verpakking van ALPROLIX bevat:
ALPROLIX mag niet met andere oplossingen voor injectie of infusie gemengd worden.
Was uw handen voordat u de verpakking opent.
Bereiding:
- 1. Controleer de naam en de sterkte die op de verpakking staan vermeld, om zeker te zijn dat de verpakking het juiste geneesmiddel bevat. Controleer de uiterste houdbaarheidsdatum op de doos van ALPROLIX. Gebruik het geneesmiddel niet na de uiterste houdbaarheidsdatum.
- 2.
Als ALPROLIX in een koelkast is bewaard, laat dan vóór gebruik de injectieflacon met
ALPROLIX (A) en de spuit met het oplosmiddel (B) op kamertemperatuur komen. Gebruik geen andere methode voor het opwarmen van de injectieflacon en de voorgevulde spuit.
- 3.
Plaats de injectieflacon op een schoon, vlak oppervlak. Verwijder
de plastic flip-off dop van de injectieflacon.
A) 1 injectieflacon met poeder
B) 5 ml oplosmiddel in een voorgevulde spuit C) 1 zuigerstaaf
D) 1 adapter voor de injectieflacon E) 1 infusieset
F) 2 alcoholdoekjes
G) 2 pleisters
H) 1 gaasverband 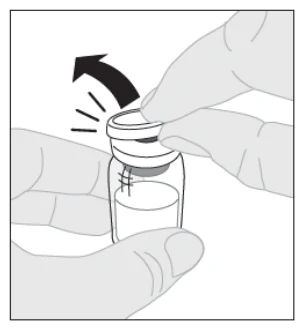
- 4. Veeg de bovenkant van de injectieflacon schoon met een van de in
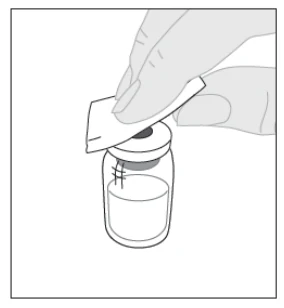
de verpakking meegeleverde alcoholdoekjes (F) en laat aan de lucht drogen. Raak de bovenkant van de injectieflacon niet aan en laat deze nergens mee in aanraking komen wanneer hij is schoongeveegd.
- 5.
Verwijder het papieren beschermlipje van de heldere, plastic injectieflaconadapter (D).
Verwijder de adapter niet uit zijn beschermdop. Raak de binnenkant van de verpakking van de injectieflaconadapter niet aan.
- 6.
Plaats de injectieflacon op een vlak oppervlak.
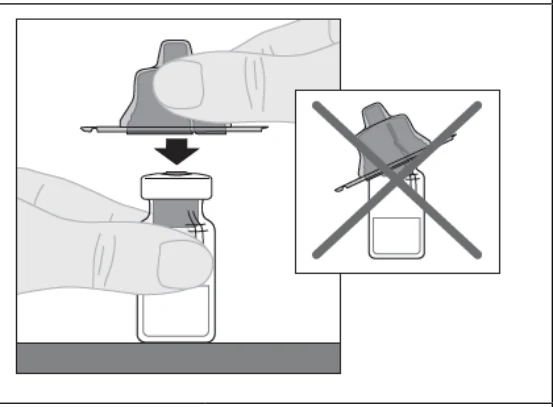
Houd de injectieflaconadapter in zijn
beschermdop vast en plaats hem recht over de
bovenkant van de injectieflacon. Duw de
adapter stevig naar beneden tot hij op zijn plaats
vastklikt op de bovenkant van de injectieflacon,
waarbij de pin van de adapter door de stop van
de injectieflacon prikt.
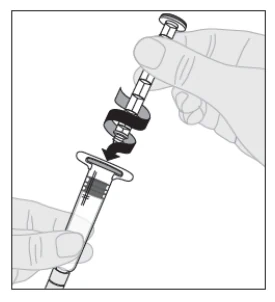
- 7. Bevestig de zuigerstaaf (C) op de spuit met het oplosmiddel door de top van de zuigerstaaf in de opening in de plunjer van de spuit in te brengen. Draai de zuigerstaaf stevig rechtsom totdat hij stevig in de plunjer van de spuit is ingebracht.
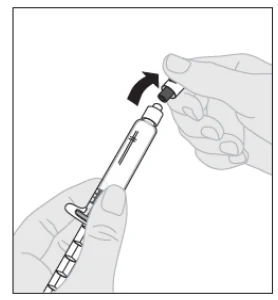
- 8. Breek de witte, beveiligde, plastic dop van de spuit met het oplosmiddel af door de perforatie van de dop te buigen tot hij loskomt. Leg de dop opzij door hem met de bovenkant naar beneden te leggen op een vlak oppervlak. Raak de binnenkant van de dop of de punt van de spuit niet aan.
- 9. Verwijder de beschermdop van de adapter en gooi hem weg.
- 10.
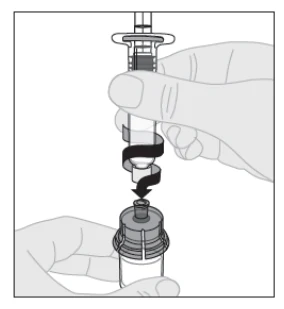
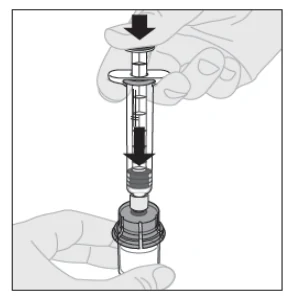
Breng de spuit met het oplosmiddel aan op de
injectieflaconadapter door de punt van de spuit in de opening van
de adapter in te brengen. Duw stevig en draai de spuit rechtsom
totdat hij stevig vastzit.
- 11.
Druk langzaam de zuigerstaaf naar beneden om al het oplosmiddel
in de injectieflacon met ALPROLIX te injecteren.
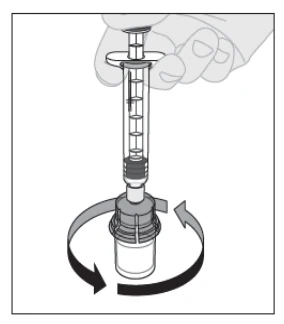
- 12.
Zwenk voorzichtig met de injectieflacon, terwijl de spuit nog
steeds op de adapter is bevestigd en de zuigerstaaf naar beneden is geduwd, totdat het poeder is opgelost.
Niet schudden.
- 13. De uiteindelijke oplossing moet vóór toediening worden gecontroleerd door hem goed te
bekijken. De oplossing moet helder tot licht glanzend (paarlemoerachtig) en kleurloos zijn. Gebruik de oplossing niet als die troebel is of zichtbare deeltjes bevat. 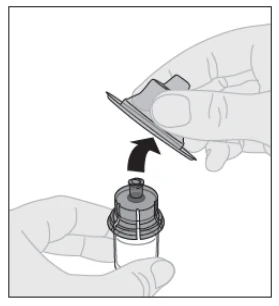
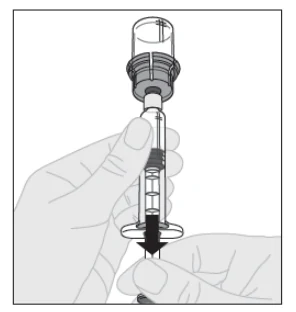
- 14.
Keer de injectieflacon om, waarbij u ervoor zorgt dat de
zuigerstaaf van de spuit nog steeds helemaal is ingeduwd. Trek
voorzichtig aan de zuigerstaaf om alle oplossing via de
injectieflaconadapter op te trekken in de spuit.
Opmerking: als u meer dan één injectieflacon met ALPROLIX per injectie gebruikt, moet elke injectieflacon afzonderlijk worden
bereid volgens de hierboven vermelde instructies (stap 1 tot en
met 13) en moet de spuit met het oplosmiddel worden verwijderd, terwijl de injectieflaconadapter op zijn plaats moet blijven. Een
enkele, grote luerlockspuit kan worden gebruikt om de bereide
inhoud van elk van de afzonderlijke injectieflacons op te trekken.
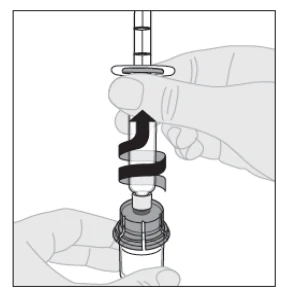
- 15.
Maak de spuit los van de injectieflaconadapter door voorzichtig de
spuit weg te trekken en linksom te draaien.
- 16. Gooi de injectieflacon en de adapter weg.
Opmerking: als de oplossing niet onmiddellijk wordt gebruikt, moet de dop van de spuit zorgvuldig op de punt van de spuit worden teruggeplaatst. Raak de punt van de spuit of de binnenkant van de dop niet aan.
Na bereiding kan ALPROLIX vóór toediening tot 6 uur worden bewaard bij kamertemperatuur. Na die tijd moet het bereide ALPROLIX worden weggegooid. Beschermen tegen direct zonlicht.
Toediening (intraveneuze injectie):
ALPROLIX moet met de in deze verpakking meegeleverde infusieset (E) worden toegediend.
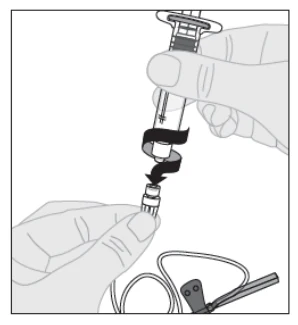
- 1.
Open de verpakking van de infusieset en verwijder de dop aan het
uiteinde van het slangetje. Bevestig de spuit met de bereide
ALPROLIX-oplossing aan het uiteinde van het slangetje van de infusieset door deze rechtsom te draaien.
- 2. Indien nodig, breng dan een tourniquet aan. Maak de injectieplaats klaar door de huid goed schoon te vegen met het andere, in de verpakking meegeleverde alcoholdoekje.
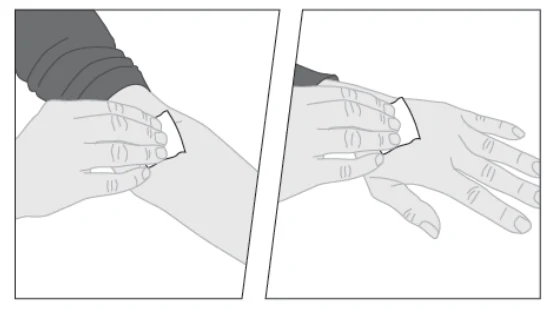
- 3. Verwijder eventueel lucht uit het slangetje van de infusieset door de zuigerstaaf langzaam naar beneden te duwen totdat de vloeistof de naald van de infusieset heeft bereikt. Duw de oplossing niet door de naald. Verwijder de heldere, plastic beschermdop van de naald.
- 4. Breng de naald van de infusieset in een ader in, volgens de instructies van uw arts of verpleegkundige, en verwijder de tourniquet. Als u daar de voorkeur aan geeft, kunt u een van de in de verpakking meegeleverde pleisters (G) gebruiken om de plastic vleugeltjes van de naald op hun plaats te houden op de injectieplaats. Het bereide product moet over een periode van enkele minuten intraveneus (in de ader) worden geïnjecteerd. Het is mogelijk dat uw arts uw aanbevolen injectiesnelheid verandert om het voor u aangenamer te maken.
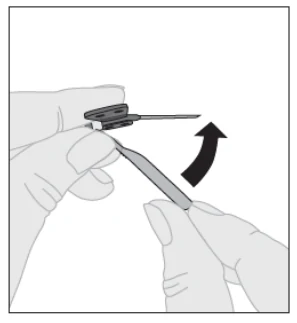
- 5.
Wanneer de injectie voltooid is en de naald is verwijderd, moet u
de beschermdop van de naald omvouwen en over de naald
klikken.
- 6. Gooi de gebruikte naald, alle ongebruikte oplossing, de spuit en de lege injectieflacon op veilige wijze weg in een daartoe bestemde container voor (scherp) medisch afval, aangezien deze materialen anderen schade kunnen toebrengen als ze niet op de juiste wijze worden afgevoerd. Materiaal niet opnieuw gebruiken.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/16/1098/001
EU/1/16/1098/002
EU/1/16/1098/003
EU/1/16/1098/004
EU/1/16/1098/005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 12 mei 2016
Datum van laatste verlenging: 11 februari 2021
10. DATUM VAN HERZIENING VAN DE TEKST
30/04/2025
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.