


SmPC (samenvatting van de productkenmerken) - Alluzience 200 Speywood-eenheden/ml oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Alluzience 200 Speywood-eenheden/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Clostridium botulinum-toxine type A hemagglutininecomplex 200 Speywood-eenheden/ml.
De botulinetoxine eenheden zijn niet uitwisselbaar tussen het ene en het andere product. Aanbevolen doses in Speywood-eenheden verschillen van die van andere botulinetoxinepreparaten.
Elke injectieflacon bevat 125 Speywood-eenheden in 0,625 ml oplossing. Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie. Heldere, kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Alluzience is geïndiceerd bij patiënten jonger dan 65 jaar voor de tijdelijke verbetering van het uiterlijk van matig ernstige tot ernstige glabellalijnen (de verticale lijntjes tussen de wenkbrauwen), die bij maximaal fronsen van het voorhoofd te zien is en wanneer de ernst van deze lijnen een belangrijke psychische invloed heeft.
4.2 Dosering en wijze van toediening
Dosering:
Botulinetoxine-eenheden zijn verschillend, afhankelijk van het geneesmiddel. De botulinetoxine- eenheden zijn niet uitwisselbaar tussen het ene en het andere product. Aanbevolen doses in Speywood- eenheden verschillen van die van andere botulinetoxinepreparaten.
Pediatrische patiënten
De veiligheid en werkzaamheid van Alluzience bij kinderen tot 18 jaar is niet vastgesteld. Het gebruik van Alluzience wordt niet aanbevolen bij patiënten jonger dan 18 jaar.
Wijze van toediening:
Alluzience mag alleen worden toegediend door een arts met de juiste kwalificaties, die ervaring met deze behandeling heeft en over de benodigde apparatuur beschikt.
Een injectieflacon van Alluzience mag alleen worden gebruikt voor de behandeling van één enkele patiënt, gedurende één enkele sessie. Verwijder alle make-up en desinfecteer de huid met een lokaal antisepticum voor toediening.
De intramusculaire injecties moeten worden toegediend met gebruik van een steriele naald met een geschikte diameter (gauge).
De dosering en het behandelingsinterval worden bepaald na beoordeling van de individuele reactie van de patiënt op de behandeling.
De mediane tijd tot aanvang zoals subjectief gerapporteerd door patiënten was 3 dagen (de meerderheid van de patiënten meldde een effect binnen 2 tot 3 dagen en sommige patiënten meldden een effect binnen de 24 uur). Er is een effect aangetoond tot 6 maanden na injectie.
Het behandelingsinterval mag niet vaker zijn dan om de 3 maanden.
De aanbevolen injectieplaatsen voor glabellalijnen staan hieronder afgebeeld:
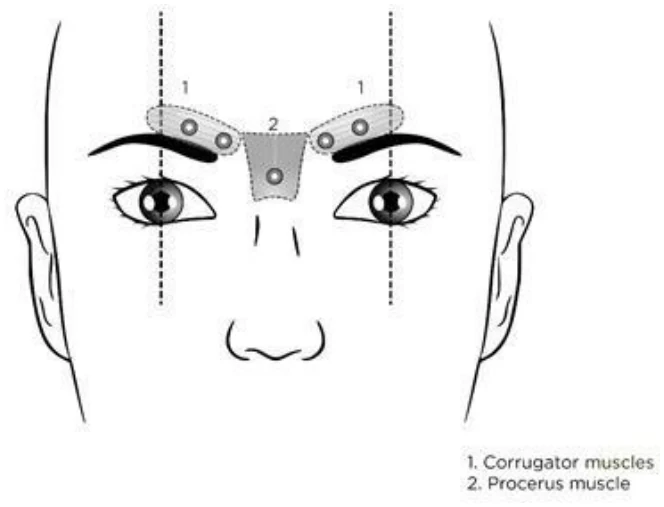
- 1. Corrugatorspieren
- 2. Procerusspieren
Instructies voor de toediening:
De aanbevolen dosis is 0,25 ml oplossing (50 Speywood-eenheden) verdeeld over 5 injectieplaatsen, 0,05 ml oplossing (10 Speywood-eenheden) intramusculair toegediend op elk van de 5 injectieplaatsen: 2 injecties in elke musculus corrugator en één in de musculus procerus vlakbij de nasofrontale hoek. De anatomische oriëntatiepunten kunnen makkelijker worden vastgesteld wanneer deze worden gepalpeerd en bekeken bij maximale frons van de patiënt. Plaats voorafgaand aan de injectie de duim of wijsvinger stevig onder de rand van de oogkas om extravasatie onder de rand van de oogkas te voorkomen. De schuine kant van de naald moet tijdens de injectie naar boven en mediaal wijzen. Om het risico op ptosis te verminderen, moeten injecties in de buurt van de musculus levator palpebrae superioris worden vermeden, met name bij patiënten met een goed ontwikkelde musculus depressor supercilii. Injecties moeten uitgevoerd worden in het centrale deel van de musculus corrugator, minimaal 1 cm boven de rand van de oogkas.
Algemene informatie
In geval de behandeling faalt of een verminderd effect plaatsvindt na herhaalde injecties moeten andere behandelmethoden worden toegepast. In geval de behandeling faalt na de eerste behandelsessie, kan de volgende aanpak worden overwogen:
- Analyse van de oorzaken voor het falen, bijv. injectie in de verkeerde spieren, een onjuiste injectietechniek of de vorming van toxineneutraliserende antistoffen;
- Herevaluatie van de relevantie van de behandeling met botulinetoxine A.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Aanwezigheid van een infectie op de voorgestelde injectieplaatsen.
Aanwezigheid van myasthenia gravis, Eaton-Lambertsyndroom of amyotrofe laterale sclerose.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Er moet op worden gelet dat Alluzience niet in een bloedvat wordt geïnjecteerd.
Het injecteren van Alluzience wordt niet aanbevolen bij patiënten met een voorgeschiedenis van dysfagie en aspiratie.
Bij gebruik van botulinetoxine zijn in zeer zeldzame gevallen bijwerkingen gemeld, die mogelijk gerelateerd zijn aan de verspreiding van het toxine-effect op een afstand van de toedieningsplaats. Slik- en ademhalingsproblemen zijn ernstig en kunnen leiden tot de dood.
Zeer zeldzame gevallen van overlijden, soms in de context van dysfagie, pneumopathie (inclusief maar niet beperkt tot dyspneu, ademhalingsfalen, ademhalingsstilstand) en/of bij patiënten met significante asthenie zijn gemeld na behandeling met botulinetoxine A of B.
Aan patiënten moet worden geadviseerd onmiddellijk medische hulp in te roepen als zich problemen met slikken, spreken of ademhalen voordoen.
Alluzience moet met de benodigde voorzichtigheid worden gebruikt bij patiënten met een risico op of met klinische aanwijzingen voor duidelijk defecte neuromusculaire transmissie. Deze patiënten kunnen een verhoogde gevoeligheid hebben voor middelen zoals botulinetoxine, en excessieve spierzwakte kan ontstaan na de behandeling.
Het is belangrijk dat voorafgaand aan de toediening van Alluzience de anatomie van het gezicht van de patiënt wordt bestudeerd. Hierbij moet rekening worden gehouden met asymmetrie van het gezicht, ptosis, excessieve dermatochalasis, littekenvorming en eventuele veranderingen in deze anatomie, als gevolg van eerdere chirurgische interventies.
In peri-oculaire gebieden werden droge ogen gemeld bij gebruik van Alluzience (zie rubriek 4.8). Het is van belang om aandacht te besteden aan deze bijwerking daar droge ogen kunnen leiden tot aandoeningen van het hoornvlies. Beschermende druppels, zalf, het afdekken van de ogen door middel van patches of andere middelen kan noodzakelijk zijn om aandoeningen van het hoornvlies te voorkomen.
De aanbevolen dosis en de frequentie van toediening van Alluzience mogen niet worden overschreden. Patiënten die met de aanbevolen dosis worden behandeld, kunnen toename van spierzwakte ervaren.
Voorzichtigheid is geboden bij gebruik van Alluzience wanneer de beoogde injectieplaatsen ontstoken zijn of wanneer de doelspier(en) overmatig verzwakt of atrofisch is/zijn. Er werden gevallen van spieratrofie gemeld na het gebruik van botuline toxine (zie rubriek 4.8).
Net als bij andere intramusculaire injecties, wordt het gebruik van Alluzience niet aanbevolen bij patiënten met een verlengde bloedingstijd.
Elke injectieflacon van Alluzience moet worden gebruikt voor de behandeling van één enkele patiënt, gedurende één enkele sessie.
Het resterende, ongebruikte product moet worden vernietigd zoals in rubriek 6.6. is aangegeven. Voor de deactivering en het verwijderen van de ongebruikte oplossing moeten bijzondere voorzorgsmaatregelen worden genomen (zie rubriek 6.6).
Vorming van antistoffen
Injecties met een korter interval of met een hogere dosis kunnen het risico van vorming van neutraliserende antistoffen tegen botulinetoxine doen toenemen. Klinisch gezien kan de vorming van neutraliserende antistoffen de effectiviteit van een volgende behandeling verminderen.
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon van 125 E, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige behandeling van Alluzience en aminoglycosiden of andere middelen die interfereren met de neuromusculaire overdracht (bijv. curare-achtige stoffen) moet met de benodigde voorzichtigheid plaatsvinden omdat het effect van het botulinetoxine hierdoor mogelijk kan worden versterkt.
Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn slechts een beperkte hoeveelheid gegevens over het gebruik van botulinetoxine type A bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Alluzience te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of Alluzience in de moedermelk wordt uitgescheiden. Alluzience mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over het effect van Alluzience op de vruchtbaarheid. In dieronderzoek was er geen bewijs van een direct effect van Alluzience op de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Alluzience heeft een geringe of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Als gevolg van het gebruik van dit geneesmiddel bestaat het risico van gelokaliseerde spierzwakte of visusstoornis, waardoor tijdelijk het vermogen tot het besturen van voertuigen of het bedienen van machines kan worden beïnvloed.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meeste van de bijwerkingen die voor Alluzience werden gerapporteerd in klinische onderzoeken waren mild tot matig van ernst en reversibel. De meest frequent gerapporteerde bijwerkingen waren hoofdpijn en reacties op de injectieplaats. De incidentie van bijwerkingen nam meestal af bij herhaalde behandelingen.
Bij gebruik van botulinetoxine zijn in zeer zeldzame gevallen bijwerkingen gemeld (excessieve spierzwakte, dysfagie, aspiratie pneumonie met fataal gevolg in sommige gevallen) (zie rubriek 4.4), die gerelateerd zijn aan de verspreiding van het toxine-effect op een afstand van de toedieningsplaats.
De bijwerkingen zijn afkomstig uit de pivotale placebogecontroleerde klinische onderzoeken met Alluzience alsook uit pivotale placebogecontroleerde klinische onderzoeken met de poederformulering met hetzelfde actieve bestanddeel en zijn ingedeeld volgens de primaire systeem/orgaanklassen (SOC) voor elke voorkeursterm in MeDRA (Tabel 1).
Samenvattende tabel van de bijwerkingen
De frequentie van de bijwerkingen wordt als volgt ingedeeld:
Zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Bijwerkingen waargenomen in klinische studies
| Zenuwstelselaandoeningen | Zeer vaak Hoofdpijn Vaak Gezichtsparese* Soms Duizeligheid* |
|---|---|
| Oogaandoeningen | Vaak Ooglidptosis, ooglidoedeem, wenkbrauw ptosis, droge ogen, toename van traanvocht, asthenopie*, spiertrekkingen (trekkingen van de spieren rondom de ogen)* Soms Trillende oogleden, visusstoornis*, wazig zicht*, diplopie* Zelden Verstoringen van de oogbewegingen* |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak Reacties op de injectieplaats (periorbitale hematomen, hematomen, blauwe plekken, pijn, paresthesie, erythema, zwelling, pruritus, oedeem*, huiduitslag*, irritatie*, ongemak*, prikkelingen*), asthenie*, uitputting*, griepachtige symptomen* |
| Immuunsysteem- aandoeningen | Zelden Overgevoeligheid (oogallergie, overgevoeligheid, huiduitslag) |
| Huid- en onderhuidaandoeningen | Soms Huiduitslag*, pruritus* Zelden Urticaria* |
* Bijkomende nevenwerkingen die enkel werden waargenomen in klinische studies met de poederformulering van hetzelfde werkzame stof.
Post-marketing ervaring:
| Systeem/Orgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Zenuwstelselaandoeningen | Hypo-esthesie | Niet bekend |
| Skeletspierstelsel- en bindweefselaandoeningen | Spieratrofie | Niet bekend |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Hoge doseringen botulinetoxine kunnen mogelijk neuromusculaire zwakte veroorzaken, met een verscheidenheid aan symptomen. Respiratoire ondersteuning kan noodzakelijk zijn, wanneer hoge doseringen verlamming van de ademhalingsspieren veroorzaken. In geval van een overdosis moet de patiënt medisch worden gemonitord op symptomen van overmatige spierzwakte of spierverlamming. Symptomatische behandeling kan dan noodzakelijk zijn.
Het is mogelijk dat de symptomen van een overdosis zich niet onmiddellijk na een injectie manifesteren.
Opname in een ziekenhuis moet worden overwogen bij patiënten met symptomen van een overdosis botulinetoxine (bijv. een combinatie van spierzwakte, ptosis, diplopie, slik- en spraakproblemen of verlamming van de ademhalingsspieren).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere spierrelaxantia, perifeer werkend agens ATC-code: M03AX01
Werkingsmechanisme
Het primaire farmacodynamische effect van botulinetoxine type A is chemische denervatie van de behandelde spier, resulterend in een meetbare afname van het samengestelde spieractiepotentiaal. Dit veroorzaakt een gelokaliseerde vermindering van de spieractiviteit.
Botulinetoxine type A is een spierontspanner die de spieractiviteit tijdelijk verzwakt. Na injectie blokkeert botulinetoxine type A het vrijkomen van de neurotransmitter acetylcholine in de neuromusculaire overgang, gelegen tussen het zenuwuiteinde en de spiervezel. Het werkingsmechanisme omvat vier belangrijke fasen, die allemaal goed moeten functioneren om de activiteit te doen plaatsvinden. De activiteit resulteert in het stoppen van het samentrekken van de doelspieren. Het effect houdt gedurende een bepaalde periode aan tot de overgang is hersteld en de spieractiviteit terugkeert.
Klinische werkzaamheid en veiligheid
In totaal werden 372 patiënten met matige tot ernstige glabellalijnen behandeld in 2 pivotale onderzoeken, 250 met de aanbevolen dosis van 50 Speywood-eenheden en 122 met placebo.
De meerderheid van de patiënten rapporteerde subjectief een effect binnen 2 tot 3 dagen, waaronder 23% van de patiënten binnen 1 dag.
Naar het oordeel van de onderzoekende arts was het aantal responders statistisch significant hoger voor patiënten die met Alluzience werden behandeld in vergelijking met placebo (het primaire eindpunt) 1 maand na injectie alsook op alle andere tijdstippen in de periode van 8 dagen tot
6 maanden na injectie (Tabel 2).
Tabel 2: Live-beoordeling door onderzoeker bij maximale frons (Investigator Live Assessment at Maximum Frown) – Responderpercentage (%) op verschillende tijdstippen
| Bezoek na injectie | Alluzience (N=250) | Placebo (N=122) |
|---|---|---|
| 8 dagen | 80,0% | 2,5 % |
| 1 maand | 87,6% | 2,5% |
| 2 maanden | 76,8% | 1,7% |
| 3 maanden | 57,6 % | 1,7% |
| 4 maanden | 36,3 % | 1,8% |
| 5 maanden | 17,5 % | 0,9% |
| 6 maanden | 10,0 % | 0,9% |
Opmerking: Een responder wordt gedefinieerd als bij aanvang van de behandeling een matige tot ernstige graad was vastgesteld en wanneer er bij een volgend bezoek geen of milde graad aanwezig is.
Het responderpercentage, het primair eindpunt voor de werkzaamheid op Dag 29, was statistisch significant verschillend van placebo (p ≤ 0,0001). De responderpercentages op andere tijdstippen waren nominaal verschillend van placebo (p-waarden gaande van ≤ 0,0001 tot 0,0008).
Het aantal responders, bepaald door een zelfbeoordeling van de patiënt, was hoger voor patiënten die behandeld werden met Alluzience in vergelijking met placebo op alle tijdstippen in de periode van
8 dagen tot 6 maanden (Tabel 3).
Tabel 3: Zelfbeoordeling door de patiënt (Patient Self Assessment) – Responderpercentage (%) op verschillende tijdstippen
| Bezoek na injectie | Alluzience (N=250) | Placebo (N=122) |
|---|---|---|
| 8 dagen | 66,0% | 4,9% |
| 1 maand | 76,8% | 5,7% |
| 2 maanden | 72,4% | 2,5% |
| 3 maanden | 48,8% | 3,4% |
| 4 maanden | 32,7% | 4,3% |
| 5 maanden | 23,1% | 4,3% |
| 6 maanden | 15,1% | 2,6% |
Opmerking: Een responder wordt gedefinieerd als bij aanvang van de behandeling een matige tot ernstige graad was vastgesteld en wanneer er bij een volgend bezoek geen of milde graad aanwezig is. De responderpercentages waren nominaal verschillend van placebo met p ≤ 0,0001 op alle tijdstippen.
De tevredenheid van de patiënten 1 maand na de injectie, toonde aan dat 85,2% van de patiënten die Alluzience kregen ofwel tevreden of zeer tevreden waren, in vergelijking met 9% voor placebopatiënten.
Esthetische en psychologische verbetering werd waargenomen met Face-Q schalen. Voor de algemene schaal van het uiterlijk van het gezicht (die de beoordelingen van de personen omvat voor de gezichtssymmetrie, het uiterlijk op het einde van de dag, fris gelaat, uitgerust voorkomen, het uiterlijk bij het ontwaken en het uiterlijk onder fel licht) en de schaal voor psychologisch welzijn (die de beoordelingen van de personen omvat over het welbevinden, zelfacceptatie, troost met zichzelf, goed voelen, zelfgenoegzaamheid, zich gelukkig voelen, zich aantrekkelijk en zelfverzekerd voelen), één maand na injectie, vertoonden proefpersonen die met Alluzience werden behandeld verbetering in de score voor elk van deze schalen in vergelijking met proefpersonen die werden behandeld met placebo (p<0,0001).
In totaal ontvingen 595 patiënten tot 5 behandelingscycli met Alluzience in een lange-termijn open label fase III studie van 12 maanden. De werkzaamheid bleef behouden gedurende een periode van 12 maanden, vanuit de beoordeling door de onderzoeker, de beoordeling van de patiënt, de tevredenheid van de patiënt en FACE-Q vragenlijsten.
Het percentage responders met maximale frons, bepaald door de onderzoeker 1 maand na de injectie, bleef behouden gedurende herhaalde injectiecycli (tussen 82,2% en 87,8%). De overeenkomstige percentages 3 maanden na injectie varieerden tussen 45,3% en 56,8% over de 5 behandelingscycli.
Patiënten (595 in totaal) die Alluzience kregen gedurende een periode van 12 maanden werden getest op de vorming van antistoffen. Geen enkele patiënt testte positief op neutraliserende antistoffen tegen de botulinetoxine.
5.2 Farmacokinetische eigenschappen
Na intramusculaire injectie van Alluzience in de aanbevolen dosis, wordt niet verwacht dat meetbare hoeveelheden in het perifere bloed voorkomen. Farmacokinetisch onderzoek werd daarom niet verricht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In reproductieonderzoek bij ratten en konijnen werd bij hoge doses ernstige maternale toxiciteit gerelateerd aan implantatieverlies waargenomen. Bij konijnen en ratten werd bij doses die overeenkomen met respectievelijk 60 tot 100 maal de aanbevolen dosis voor de mens (50 Speywood- eenheden), geen embryofoetale toxiciteit waargenomen. Bij deze diersoorten zijn geen teratogene effecten waargenomen. Bij ratten nam de fertiliteit van de mannetjes en vrouwtjes af door minder frequent paren als gevolg van spierverlamming bij hoge doses.
In een onderzoek naar chronische toxiciteit bij ratten werden geen aanwijzingen gevonden voor systemische toxiciteit bij doses die overeenkomen met 75 maal de aanbevolen dosis voor de mens (50 Speywood-eenheden), gelijkmatig verdeeld over de rechter- en linkerbilspier.
Bij onderzoek naar acute toxiciteit, chronische toxiciteit en lokale tolerantie op de injectieplaats, werden bij klinisch relevante doseringen geen ongebruikelijke lokale of systemische bijwerkingen waargenomen.
Environmental Risk Assessment (ERA)
Het is onwaarschijnlijk dat Alluzience een risico vormt voor het milieu.
6 FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstofffen
L-histidine Sucrose Natriumchloride Polysorbaat 80
Zoutzuur voor pH-aanpassing Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
1 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C). Niet invriezen. Bewaar de injectieflacon in de buitenverpakking ter bescherming tegen licht.
Na verwijdering van de flacon uit de koelkast wordt aanbevolen om het product op kamertemperatuur te laten komen.
Alluzience mag op een temperatuur van maximaal 25°C gehouden worden gedurende één enkele periode van 12 u indien de flacon ongeopend blijft en beschermd wordt tegen licht. Alluzience dient verworpen te worden indien het product niet gebruikt wordt binnen de 12 u na verwijdering uit de koelkast.
Na opening van de flacon dient het product onmiddellijk gebruikt te worden.
6.5 Aard en inhoud van de verpakking
Aard van de verpakking/stop
Type 1 glas injectieflacon, butylrubberen stop en aluminium verzegeling met een polypropylenen flip- off bovenkant.
Inhoud van de verpakking
Elke injectieflacon bevat 125 Speywood-eenheden Clostridium botulinum type A toxine- hemagglutininecomplex in 0,625 ml oplossing.
Heldere, kleurloze oplossing.
Verpakkingsgrootte:
Individuele verpakking:
Verpakking met 1 of 2 injectieflacon(s) van Alluzience 200 Speywood-eenheden/ml oplossing voor injectie.
Meervoudige verpakking:
Een multipack bevat 6 individuele verpakkingen met elk 2 injectieflacons van Alluzience 200 Speywood-eenheden/ml oplossing voor injectie.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Onmiddellijk na de behandeling van de patiënt, moet de resterende Alluzience die in de injectieflacon of de injectiespuit aanwezig kan zijn, worden geïnactiveerd met verdunde hypochlorietoplossing (1% beschikbaar chloor).
Gemorst Alluzience moet worden opgeveegd met een absorberende doek gedrenkt in verdunde hypochlorietoplossing.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
AANBEVELINGEN IN GEVAL VAN EEN INCIDENT BIJ HET HANTEREN VAN BOTULINETOXINE
- Gemorst product moeten worden opgeveegd met droog, absorberend materiaal.
- De verontreinigde oppervlakken moeten worden gereinigd met behulp van absorberend materiaal dat is geïmpregneerd met een oplossing van natriumhypochloriet (bleekmiddel) en moeten daarna worden gedroogd.
- Als een injectieflacon is gebroken, ga dan te werk zoals hierboven is vermeld. Verzamel zorgvuldig de stukjes gebroken glas en veeg het product op, waarbij wordt voorkomen dat er sneetjes in de huid ontstaan.
- Indien het product in contact komt met de huid, moet de aangetaste zone met een oplossing van natriumhypochloriet (bleekmiddel) worden gewassen en daarna overvloedig met water worden afgespoeld.
- Wanneer het product in contact komt met de ogen, spoel dan overvloedig met water of met een oogheelkundige oplossing voor het spoelen van de ogen.
- Wanneer het product in contact komt met een wond, een snee of met beschadigde huid, spoel dan overvloedig met water en onderneem de juiste medische stappen overeenkomstig de dosis die geïnjecteerd werd.
Deze instructies voor gebruik en verwijdering moeten strikt worden opgevolgd.
7 HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
IPSEN PHARMA
70 rue Balard
75015 Parijs
Frankrijk
8 NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 125984
9 DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 12 oktober 2021 Datum van laatste verlenging: 10 september 2025
10 DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 9: 28 november 2025