


SmPC (samenvatting van de productkenmerken) - Alecensa
1. NAAM VAN HET GENEESMIDDEL
Alecensa 150 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat alectinibhydrochloride overeenkomend met 150 mg alectinib.
Hulpstoffen met bekend effect:
Elke harde capsule bevat 33,7 mg lactose (als monohydraat) en 6 mg natrium (als natriumlaurylsulfaat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
Witte harde capsule met een lengte van 19,2 mm, bedrukt met “ALE” in zwarte inkt op de dop en bedrukt met “150 mg” in zwarte inkt op de romp.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Adjuvante behandeling van gereseceerde niet-kleincellige longkanker (NSCLC)
Alecensa is als monotherapie geïndiceerd als adjuvante behandeling na volledige tumorresectie voor volwassen patiënten met ALK-positieve NSCLC met een hoog risico op recidief (zie rubriek 5.1 voor de selectiecriteria).
Behandeling van gevorderde NSCLC
Alecensa is als monotherapie geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met ALK-positieve gevorderde NSCLC.
Alecensa is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met ALK-positieve gevorderde NSCLC, die eerder behandeld zijn met crizotinib.
4.2 Dosering en wijze van toediening
De behandeling met Alecensa moet worden gestart onder toezicht van een arts met ervaring in het gebruik van geneesmiddelen tegen kanker.
Een gevalideerde ALK-test is noodzakelijk voor het selecteren van patiënten met ALK-positieve NSCLC. NSCLC met een ALK-positieve status moet worden vastgesteld vóór de aanvang van de behandeling met Alecensa.
Dosering
De aanbevolen dosering van Alecensa is 600 mg (4 capsules van 150 mg) tweemaal daags ingenomen met voedsel (totale dagelijkse dosis van 1.200 mg).
Patiënten met een onderliggend ernstig verminderde leverfunctie (Child-Pugh C) moeten een aanvangsdosering krijgen van 450 mg tweemaal daags ingenomen met voedsel (totale dagelijkse dosis van 900 mg).
Duur van de behandeling
Adjuvante behandeling van gereseceerde NSCLC
Behandeling met Alecensa moet worden voortgezet tot terugkeer van ziekte, onaanvaardbare toxiciteit of gedurende 2 jaar.
Behandeling van gevorderde NSCLC
Behandeling met Alecensa moet worden voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
Uitgestelde of gemiste doses
Wanneer een geplande dosis van Alecensa wordt gemist, kunnen patiënten die dosis innemen, tenzij het minder dan 6 uur is tot de volgende dosis. Patiënten moeten geen dubbele dosis innemen om een gemiste dosis in te halen. In het geval van braken na het innemen van een dosis van Alecensa moeten patiënten de volgende dosis op het geplande tijdstip innemen.
Doseringsaanpassingen
In het geval van bijwerkingen kan het nodig zijn om de dosering te verlagen, tijdelijk te onderbreken of de behandeling met Alecensa te beëindigen. De dosering van Alecensa moet in stappen van 150 mg tweemaal daags worden verlaagd op basis van verdraagbaarheid. De behandeling met Alecensa moet permanent worden beëindigd als patiënten niet in staat zijn om de tweemaal daagse dosering van 300 mg te verdragen.
Advies over doseringsaanpassing staat hieronder vermeld in tabel 1 en 2.
Tabel 1 Schema voor doseringsverlaging
| Schema voor doseringsverlaging | Dosering |
| Dosering | 600 mg tweemaal daags |
| Eerste doseringsverlaging | 450 mg tweemaal daags |
| Tweede doseringsverlaging | 300 mg tweemaal daags |
Tabel 2 Advies over doseringsaanpassing bij bepaalde bijwerkingen (zie rubriek 4.4 en 4.8)
| CTC-AE graad | Behandeling met Alecensa |
| ILD / pneumonitis van elke graad | Onmiddellijk de behandeling onderbreken en definitief de behandeling met Alecensa beëindigen als er geen andere mogelijke oorzaken van ILD / pneumonitis zijn vastgesteld. |
| ALAT- of ASAT-verhoging > 5 keer ULN met totaal bilirubine ≤ 2 keer ULN | Tijdelijk de behandeling onderbreken tot verbetering naar baseline of ≤ 3 keer ULN, hervat met een lagere dosering (zie tabel 1). |
| ALAT- of ASAT-verhoging > 3 keer ULN met verhoging van totaal bilirubine > 2 keer ULN in afwezigheid van cholestase of hemolyse | Definitief de behandeling met Alecensa beëindigen. |
| CTC-AE graad | Behandeling met Alecensa |
| Graad 2 of graad 3 bradycardiea (symptomatisch, kan ernstig en medisch significant zijn, medische interventie geïndiceerd) | Tijdelijk de behandeling onderbreken tot verbetering naar graad ≤ 1 (asymptomatische) bradycardie of tot een hartslag van ≥ 60 bpm. Evalueer co-medicatie waarvan bekend is dat het bradycardie veroorzaakt, alsmede antihypertensiva. Als een bijdragende co-medicatie is vastgesteld en is beëindigd of de dosering ervan is aangepast, hervat Alecensa met de vorige dosering na verbetering tot graad ≤ 1 (asymptomatische) bradycardie of tot een hartslag van ≥ 60 bpm. Als er geen bijdragende co-medicatie is vastgesteld, of als bijdragende co-medicatie niet wordt beëindigd of de dosering niet wordt aangepast, hervat Alecensa met een lagere dosering (zie tabel 1) na verbetering tot graad ≤ 1 (asymptomatische) bradycardie of tot een hartslag van ≥ 60 bpm. |
| Graad 4 bradycardiea (levensbedreigende gevolgen, dringende interventie geïndiceerd) | Definitief de behandeling met Alecensa beëindigen als er geen bijdragende co-medicatie is vastgesteld. Als een bijdragende co-medicatie is vastgesteld en is beëindigd of de dosering ervan is aangepast, hervat Alecensa met een lagere dosering (zie tabel 1) na verbetering tot graad ≤ 1 (asymptomatische) bradycardie of tot een hartslag van ≥ 60 bpm, met frequente controle zoals klinisch geïndiceerd. Definitief de behandeling met Alecensa beëindigen in geval van heroptreden. |
| CPK-verhoging > 5 keer ULN | Tijdelijk de behandeling onderbreken tot verbetering naar baseline of tot ≤ 2,5 keer ULN, hervat met dezelfde dosering. |
| CPK-verhoging > 10 keer ULN of 2e keer een CPK-verhoging > 5 keer ULN | Tijdelijk de behandeling onderbreken tot verbetering naar baseline of tot ≤ 2,5 keer ULN, hervat met een lagere dosering (zie tabel 1). |
| Hemolytische anemie met hemoglobine < 10 g/dl (graad ≥ 2) | Tijdelijk de behandeling onderbreken tot herstel, vervolgens hervatten met een lagere dosering (zie tabel 1). |
ALAT = alanineaminotransferase; ASAT = aspartaataminotransferase; CPK = creatinefosfokinase; CTC-AE = NCI Common Terminology Criteria for Adverse Events; ILD = interstitiële longziekte; ULN = bovenlimiet van de normaalwaarde.
a Hartslag minder dan 60 slagen per minuut (bpm).
Speciale populaties
Verminderde leverfunctie
Er is geen aanpassing van de aanvangsdosering nodig bij patiënten met een onderliggend licht (Child-Pugh A) of matig (Child-Pugh B) verminderde leverfunctie. Patiënten met een onderliggend ernstig (Child-Pugh C) verminderde leverfunctie moeten een aanvangsdosering van 450 mg tweemaal daags krijgen (totale dosis van 900 mg) (zie rubriek 5.2). Gepaste controle (bijv. leverfunctiewaarden) wordt aangeraden voor alle patiënten met een verminderde leverfunctie; zie rubriek 4.4.
Verminderde nierfunctie
Er is geen doseringsaanpassing nodig bij patiënten met een licht of matig verminderde nierfunctie. Alecensa is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie. Aangezien de eliminatie van alectinib via de nieren echter verwaarloosbaar is, is er geen doseringsaanpassing vereist bij patiënten met een ernstig verminderde nierfunctie (zie rubriek 5.2).
Ouderen (≥ 65 jaar)
De beperkte gegevens over de veiligheid en werkzaamheid van Alecensa bij patiënten van 65 jaar en ouder wijzen er niet op dat een doseringsaanpassing bij oudere patiënten nodig is (zie rubriek 5.2). Er zijn geen gegevens beschikbaar over patiënten ouder dan 80 jaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van Alecensa bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Extreem lichaamsgewicht (> 130 kg)
Hoewel farmacokinetische (PK) simulaties met Alecensa geen lage blootstelling aantonen bij patiënten met extreem lichaamsgewicht (d.w.z. > 130 kg), wordt alectinib door het hele lichaam verspreid en het lichaamsgewicht van patiënten die deelnamen aan klinische studies met alectinib varieerde van 36,9 - 123 kg. Er zijn geen gegevens beschikbaar over patiënten met een lichaamsgewicht boven de 130 kg.
Wijze van toediening
Alecensa is voor oraal gebruik. De harde capsules moeten in hun geheel worden doorgeslikt. Ze mogen niet worden geopend of worden opgelost. Ze dienen met voedsel te worden ingenomen (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Interstitiële longziekte (ILD) / pneumonitis
Er zijn gevallen van ILD / pneumonitis gemeld in klinische onderzoeken met Alecensa (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op pulmonale symptomen die wijzen op pneumonitis. De behandeling met Alecensa moet onmiddellijk worden onderbroken bij patiënten die gediagnosticeerd zijn met ILD / pneumonitis en moet definitief worden beëindigd als er geen andere mogelijke oorzaken voor ILD / pneumonitis zijn vastgesteld (zie rubriek 4.2).
Hepatotoxiciteit
Verhoging van alanineaminotransferase (ALAT) en aspartaataminotransferase (ASAT) van meer dan 5 keer de upper limit of normal (ULN) alsmede verhoging van bilirubine van meer dan 3 keer de ULN is voorgekomen bij patiënten in klinische registratieonderzoeken met Alecensa (zie rubriek 4.8). De meerderheid van deze voorvallen trad op gedurende de eerste 3 maanden van de behandeling. In de klinische registratieonderzoeken met Alecensa werd geneesmiddelgeïnduceerd leverletsel gemeld bij 3 patiënten met graad 3-4 ASAT/ALAT-verhogingen. Gelijktijdige verhogingen van ALAT of ASAT van meer dan of gelijk aan 3 keer de ULN en totale bilirubine hoger dan of gelijk aan 2 keer de ULN, met normale alkalinefosfatase, kwam voor bij 1 patiënt die werd behandeld met Alecensa in klinische onderzoeken.
Leverfunctie, waaronder ALAT, ASAT en totaal bilirubine, moet worden gecontroleerd op baseline en vervolgens elke 2 weken gedurende de eerste 3 maanden van de behandeling. Aangezien voorvallen ook na 3 maanden kunnen voorkomen, moet daarna periodiek worden gecontroleerd, met frequenter onderzoek bij patiënten die een verhoogde aminotransferase en bilirubine ontwikkelen. Op basis van de ernst van de bijwerking moet de behandeling met Alecensa worden onderbroken en worden hervat met een lagere dosering of definitief worden beëindigd, zoals beschreven in tabel 2 (zie rubriek 4.2).
Ernstige myalgie en creatinefosfokinase (CPK)-verhoging
Myalgie of musculoskeletale pijn is gemeld bij patiënten in de registratieonderzoeken met Alecensa, waaronder voorvallen van graad 3 (zie rubriek 4.8).
Verhogingen van CPK kwamen voor in de registratieonderzoeken met Alecensa, waaronder voorvallen van graad 3 (zie rubriek 4.8). De mediane tijd tot graad ≥ 3 CPK-verhoging was 15 dagen in de klinische onderzoeken (BO40336, BO28984, NP28761, NP28673).
Patiënten moeten worden geadviseerd om elke onverklaarbare spierpijn, gevoeligheid of zwakte te melden. CPK-waarden moeten elke 2 weken worden bepaald gedurende de eerste maand van de behandeling en als klinisch geïndiceerd bij patiënten die symptomen melden. Gebaseerd op de ernst van de CPK-verhoging moet Alecensa worden onderbroken, en vervolgens worden hervat met dezelfde of een lagere dosering (zie rubriek 4.2).
Bradycardie
Symptomatische bradycardie kan optreden met Alecensa (zie rubriek 4.8). Hartslag en bloeddruk moeten worden gecontroleerd zoals klinisch geïndiceerd. Doseringsaanpassing is niet nodig bij asymptomatische bradycardie (zie rubriek 4.2). Als patiënten symptomatische bradycardie of levensbedreigende voorvallen ervaren, moet co-medicatie waarvan bekend is dat het bradycardie veroorzaakt, alsmede antihypertensiva, worden geëvalueerd en de behandeling met Alecensa worden aangepast zoals beschreven in tabel 2 (zie rubriek 4.2 en 4.5, ‘P-gp-substraten’ en ‘BCRP-substraten’).
Hemolytische anemie
Hemolytische anemie is gemeld bij het gebruik van Alecensa (zie rubriek 4.8). Als de hemoglobineconcentratie lager is dan 10 g/dl en hemolytische anemie wordt vermoed, moet de behandeling met Alecensa worden onderbroken en worden gestart met gepaste laboratoriumtests. Als hemolytische anemie wordt bevestigd, moet na herstel de behandeling met Alecensa worden hervat met een lagere dosering zoals beschreven in tabel 2 (zie rubriek 4.2).
Gastro-intestinale perforatie
Gevallen van gastro-intestinale perforatie zijn gemeld bij patiënten met een verhoogd risico daarop (bijv. een voorgeschiedenis van diverticulitis, metastasen in het maag-darmkanaal, gelijktijdig gebruik van een geneesmiddel waarvoor een risico op gastro-intestinale perforatie is vastgesteld) die behandeld werden met alectinib. Het stopzetten van de behandeling met Alecensa moet worden overwogen bij patiënten die een gastro-intestinale perforatie ontwikkelen. Patiënten moeten op de hoogte worden gebracht van de verschijnselen en symptomen van gastro-intestinale perforaties en moeten worden geadviseerd om snel advies in te winnen bij het ontwikkelen hiervan.
Lichtgevoeligheid
Lichtgevoeligheid voor zonlicht is gemeld bij het gebruik van Alecensa (zie rubriek 4.8). Patiënten moet worden geadviseerd om langdurige blootstelling aan de zon te vermijden zolang ze Alecensa innemen, en gedurende ten minste 7 dagen na het beëindigen van de behandeling. Patiënten moet ook worden geadviseerd om een breedspectrum ultraviolet A (UVA) / ultraviolet B (UVB) zonnebrandcrème en lippenbalsem (beschermingsfactor [SPF] ≥ 50) te gebruiken, om te helpen beschermen tegen mogelijke zonnebrand.
Embryofoetale toxiciteit
Alecensa kan foetale schade veroorzaken wanneer het wordt toegediend aan een zwangere vrouw. Vrouwen die zwanger kunnen worden en Alecensa krijgen moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 5 weken na de laatste dosis van Alecensa (zie rubriek 4.5, 4.6 en 5.3). Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten zeer effectieve anticonceptiemethoden gebruiken tijdens de behandeling en gedurende ten minste 3 maanden na de laatste dosis Alecensa (zie rubriek 4.6 en 5.3).
Lactose-intolerantie
Dit geneesmiddel bevat lactose. Patiënten met een zeldzame erfelijke aandoening van galactose-intolerantie, congenitale lactasedeficiëntie of glucose-galactosemalabsorptie moeten dit geneesmiddel niet innemen.
Natriumgehalte
Dit geneesmiddel bevat 48 mg natrium per dagelijkse dosering (1200 mg). Dit komt overeen met 2,4% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op alectinib
Gebaseerd op in-vitro gegevens is CYP3A4 het primaire enzym voor het metabolisme van zowel alectinib als zijn belangrijkste actieve metaboliet M4. De bijdrage van CYP3A is 40% − 50% van het totale hepatische metabolisme. M4 heeft vergelijkbare in-vitro potentie en activiteit tegen ALK aangetoond.
CYP3A-inductoren
Gelijktijdige toediening van meervoudige eenmaal daagse orale doseringen van 600 mg rifampicine, een sterke CYP3A-inductor, met een enkelvoudige orale dosis van 600 mg alectinib, verlaagde de Cmax en AUCinf van alectinib met respectievelijk 51% en 73% en verhoogde de Cmax en AUCinf van M4 respectievelijk 2,20- en 1,79-voudig. Het effect op de gecombineerde blootstelling van alectinib en M4 was gering; Cmax en AUCinf werden verlaagd met respectievelijk 4% en 18%. Gebaseerd op de effecten op de gecombineerde blootstelling van alectinib en M4 zijn er geen doseringsaanpassingen nodig als Alecensa gelijktijdig met CYP3A-inductoren wordt toegediend. Gepaste controle wordt aanbevolen bij patiënten die gelijktijdig sterke CYP3A-inductoren innemen (waaronder, maar niet uitsluitend, carbamazepine, fenobarbital, fenytoïne, rifabutine, rifampicine en sint-janskruid (Hypericum perforatum)).
CYP3A-remmers
Gelijktijdige toediening van meervoudige tweemaal daagse orale doseringen van 400 mg posaconazol, een sterke CYP3A-remmer, met een enkelvoudige orale dosis van 300 mg alectinib, verhoogde de alectinib-blootstelling Cmax en AUCinf respectievelijk 1,18- en 1,75-voudig en verlaagde de M4 Cmax en AUCinf respectievelijk met 71% en 25%. Het effect op de gecombineerde blootstelling van alectinib en M4 was gering; Cmax werd verlaagd met 7% en AUCinf werd 1,36-voudig verhoogd. Gebaseerd op de effecten op de gecombineerde blootstelling van alectinib en M4 zijn er geen doseringsaanpassingen nodig als Alecensa gelijktijdig met CYP3A-remmers wordt toegediend. Gepaste controle wordt aanbevolen bij patiënten die gelijktijdig sterke CYP3A-remmers innemen (waaronder, maar niet uitsluitend, ritonavir, saquinavir, telithromycine, ketoconazol, itraconazol, voriconazol, posaconazol, nefazodone, grapefruit of bittersinaasappelen (pomerans)).
Geneesmiddelen die de pH in de maag verhogen
Meervoudige eenmaal daagse doseringen 40 mg esomeprazol, een protonpompremmer, toonde geen klinisch relevant effect op de gecombineerde blootstelling van alectinib en M4. Er zijn daarom geen doseringsaanpassingen nodig als Alecensa gelijktijdig wordt toegediend met protonpompremmers of andere geneesmiddelen die de pH in de maag verhogen (bijv. H2-receptorantagonisten of antacida).
Effect van transporters op de dispositie van alectinib
M4 is een substraat van P-glycoproteïne (P-gp). Aangezien alectinib P-gp remt, wordt niet verwacht dat co-medicatie met P-gp-remmers een relevant effect heeft op de M4-blootstelling.
Effecten van alectinib op andere geneesmiddelen
CYP-substraten
In vitro vertonen alectinib en M4 een zwakke tijdsafhankelijke remming van CYP3A4 en laat alectinib bij klinische concentraties een potentieel zwakke inductie zien van CYP3A4 en CYP2B6.
Meervoudige doseringen van 600 mg alectinib hadden geen invloed op de blootstelling aan midazolam (2 mg), een gevoelig CYP3A-substraat. Er is daarom geen doseringsaanpassing nodig voor gelijktijdig toegediende CYP3A-substraten.
Een risico op inductie van CYP2B6 en pregnane X receptor (PXR)-gereguleerde enzymen naast CYP3A4 kan niet geheel worden uitgesloten. De werkzaamheid van gelijktijdig toegediende orale anticonceptiva kan verminderd zijn.
P-gp-substraten
In vitro zijn alectinib en zijn belangrijkste actieve metaboliet M4 remmers van efflux transporter P-gp. Alectinib en M4 kunnen daarom mogelijk de plasmaconcentraties verhogen van gelijktijdig toegediende substraten van P-gp. Als Alecensa gelijktijdig wordt toegediend met P-gp-substraten (zoals digoxine, dabigatran etexilaat, topotecan, sirolimus, everolimus, nilotinib en lapatinib) wordt gepaste controle aanbevolen.
Breast Cancer Resistance Protein (BCRP)-substraten
In vitro zijn alectinib en M4 remmers van efflux transporter BCRP. Alectinib en M4 kunnen daarom mogelijk de plasmaconcentraties verhogen van gelijktijdig toegediende substraten van BCRP. Als Alecensa gelijktijdig wordt toegediend met BCRP-substraten (zoals methotrexaat, mitoxantron, topotecan en lapatinib) wordt gepaste controle aanbevolen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten worden geadviseerd om zwangerschap tijdens gebruik van Alecensa te voorkomen (zie rubriek 4.4).
Anticonceptie bij vrouwelijke patiënten
Vrouwen die zwanger kunnen worden en Alecensa krijgen moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 5 weken na de laatste dosis van Alecensa (zie rubriek 4.4 en 4.5).
Anticonceptie bij mannelijke patiënten
Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten zeer effectieve anticonceptiemethoden gebruiken tijdens de behandeling en gedurende ten minste 3 maanden na de laatste dosis Alecensa (zie rubriek 4.4).
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van alectinib bij zwangere vrouwen. Op basis van het werkingsmechanisme kan alectinib foetale schade veroorzaken wanneer het wordt toegediend aan een zwangere vrouw. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Vrouwelijke patiënten die zwanger worden tijdens gebruik van Alecensa of gedurende 5 weken na de laatste dosis van Alecensa, moeten contact opnemen met hun arts en moeten worden geïnformeerd over de mogelijke schade aan de foetus.
Mannelijke patiënten met vrouwelijke partners die zwanger worden in de periode dat de mannelijke patiënt Alecensa gebruikt, of gedurende 3 maanden na de laatste dosis Alecensa, moeten contact opnemen met hun arts. Hun vrouwelijke partner moet medisch advies vragen vanwege de mogelijke schade aan de foetus op basis van het aneugeen potentieel (zie rubriek 5.3).
Borstvoeding
Het is niet bekend of alectinib en/of zijn metabolieten in de moedermelk worden uitgescheiden. Een risico voor de pasgeborene/baby kan niet worden uitgesloten. Moeders moet worden ontraden om borstvoeding te geven als ze Alecensa krijgen.
Vruchtbaarheid
Er zijn geen vruchtbaarheidsonderzoeken bij dieren uitgevoerd om het effect van alectinib te bepalen. Er werden geen nadelige effecten waargenomen op mannelijke en vrouwelijke voortplantingsorganen in algemene toxiciteitsonderzoeken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Alecensa heeft geringe invloed op de rijvaardigheid en het vermogen om machines te bedienen. Voorzichtigheid is geboden bij het rijden of het bedienen van machines, omdat patiënten symptomatische bradycardie (bijv. syncope, duizeligheid, hypotensie) of visusstoornissen kunnen ervaren tijdens gebruik van Alecensa (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De hieronder beschreven gegevens geven de blootstelling weer van Alecensa bij 533 patiënten met gereseceerde of gevorderde ALK-positieve NSCLC. Deze patiënten kregen Alecensa in de aanbevolen dosering van 600 mg tweemaal daags in klinische registratieonderzoeken voor adjuvante behandeling van gereseceerde NSCLC (BO40336, ALINA) of voor de behandeling van gevorderde NSCLC (BO28984, ALEX; NP28761; NP28673). Zie rubriek 5.1 voor meer informatie over de deelnemers aan de klinische onderzoeken.
In BO40336 (ALINA; N = 128) was de mediane blootstellingsduur aan Alecensa 23,9 maanden. In BO28984 (ALEX; N = 152) was de mediane blootstellingsduur aan Alecensa 28,1 maanden. In de klinische fase II-onderzoeken (NP28761, NP28673; N = 253) was de mediane blootstellingsduur aan Alecensa 11,2 maanden.
De meest voorkomende bijwerkingen (≥ 20%) waren constipatie, myalgie, oedeem, verhoogde bilirubine, verhoogde ASAT, anemie, huiduitslag en verhoogde ALAT.
Tabel met een samenvatting van de bijwerkingen
Tabel 3 is een samenvatting van bijwerkingen die optraden bij patiënten die Alecensa kregen in klinische onderzoeken (BO40336, BO28984, NP28761, NP28673).
De bijwerkingen in tabel 3 worden weergegeven per systeem/orgaanklasse en frequentiecategorie, gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1.000 tot < 1/100), zelden (≥ 1/10.000 tot < 1/1.000), zeer zelden (< 1/10.000). Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt in volgorde van afnemende frequentie en graad van ernst. Binnen dezelfde frequentiecategorie en ernstgradering worden bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 3 Bijwerkingen gemeld in klinische onderzoeken met Alecensa (BO40336, BO28984, NP28761, NP28673; N = 533)
Systeem/orgaanklasse Bijwerkingen (MedDRA) | Alecensa N = 533 | |
Frequentiecategorie (alle graden) | Frequentiecategorie (graad 3-4) | |
| Bloed- en lymfestelselaandoeningen | ||
| Anemie1) | Zeer vaak | Vaak |
| Hemolytische anemie2) | Vaak | -* |
| Zenuwstelselaandoeningen | ||
| Dysgeusie3) | Vaak | Soms |
| Oogaandoeningen | ||
| Visusstoornissen4) | Vaak | -* |
| Hartaandoeningen | ||
| Bradycardie5) | Zeer vaak | -* |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Interstitiële longziekte (ILD)/ pneumonitis | Vaak | Soms |
| Maagdarmstelselaandoeningen | ||
| Diarree | Zeer vaak | Vaak |
| Braken | Zeer vaak | Soms |
| Constipatie | Zeer vaak | Soms |
| Misselijkheid | Zeer vaak | Soms |
| Stomatitis6) | Vaak | Soms |
| Lever- en galaandoeningen | ||
| Verhoogde ASAT | Zeer vaak | Vaak |
| Verhoogde ALAT | Zeer vaak | Vaak |
| Verhoogde bilirubine7) | Zeer vaak | Vaak |
| Verhoogde alkalische fosfatase | Zeer vaak | Soms |
| Geneesmiddelgeïnduceerd leverletsel8) | Soms | Soms |
| Huid- en onderhuidaandoeningen | ||
| Huiduitslag9) | Zeer vaak | Vaak |
| Lichtgevoeligheid | Vaak | Soms |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Myalgie10) | Zeer vaak | Soms |
| Verhoogde creatine fosfokinase (CPK) in het bloed | Zeer vaak | Vaak |
| Nier- en urinewegaandoeningen | ||
| Verhoogde creatinine in het bloed | Zeer vaak | Soms** |
| Acuut nierletsel | Vaak | Soms** |
Systeem/orgaanklasse Bijwerkingen (MedDRA) | Alecensa N = 533 | |
Frequentiecategorie (alle graden) | Frequentiecategorie (graad 3-4) | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Oedeem11) | Zeer vaak | Soms |
| Onderzoeken | ||
| Gewichtstoename | Zeer vaak | Soms |
| Voedings- en stofwisselingsstoornissen | ||
| Hyperurikemie12) | Vaak | -* |
*er werden geen bijwerkingen van graad 3-4 waargenomen.
**waaronder één voorval van graad 5 (waargenomen in de gevorderde NSCLC-setting).
- 1) waaronder gevallen van anemie, verlaagd hemoglobine en normochrome normocytaire anemie.
- 2) gevallen gemeld in onderzoek BO40336 (N = 128).
- 3) waaronder gevallen van dysgeusie, hypogeusie en smaakstoornis.
- 4) waaronder gevallen van wazig zien, slechter zien, mouches volantes, verminderde gezichtsscherpte, asthenopie, dubbelzien, fotofobie en fotopsie.
- 5) waaronder gevallen van bradycardie en sinusbradycardie.
- 6) waaronder gevallen van stomatitis en mondzweren.
- 7) waaronder gevallen van verhoogde bloedbilirubine, hyperbilirubinemie, verhoogde geconjugeerde bilirubine en verhoogde niet-geconjungeerde bloedbilirubine.
- 8) waaronder twee patiënten waarbij geneesmiddelgeïnduceerd leverletsel is gerapporteerd volgens MedDRA terminologie en één patiënt waarbij verhoogde ASAT/ALAT van graad 4 is gemeld en bij wie geneesmiddelgeïnduceerd leverletsel is vastgesteld door middel van leverbiopsie.
- 9) waaronder gevallen van huiduitslag, maculopapulaire huiduitslag, dermatitis, acneïforme dermatitis, erytheem, papulaire huiduitslag, pruritische huiduitslag, maculaire huiduitslag, exfoliatieve huiduitslag en erythemateuze huiduitslag.
- 10) waaronder gevallen van myalgie, musculoskeletale pijn en artralgie.
- 11) waaronder gevallen van perifeer oedeem, oedeem, gegeneraliseerd oedeem, ooglidoedeem, periorbitaal oedeem, gezichtsoedeem, gelokaliseerd oedeem, perifere zwelling, zwelling van gezicht, lipzwelling, zwelling, gewrichtszwelling en zwelling van ooglid.
- 12) waaronder gevallen van hyperurikemie en verhoogde urinezuurwaarden in het bloed.
Beschrijving van geselecteerde bijwerkingen
Interstitiële longziekte (ILD)/pneumonitis
In de klinische onderzoeken kwam ILD/pneumonitis bij 1,7% van de patiënten voor die met Alecensa werden behandeld. In 0,4% van deze gevallen was dit graad 3 en beëindiging van de behandeling vanwege ILD/pneumonitis kwam bij 1,1% van de patiënten voor en bij 0,4% van de patiënten leidde het voorval tot doseringsaanpassingen. In het klinische fase III-onderzoek BO28984 werd er geen graad 3 of graad 4 ILD/pneumonitis waargenomen bij patiënten die Alecensa kregen versus 2,0% bij patiënten die crizotinib kregen. In de klinische onderzoeken waren er geen fatale gevallen van ILD. Patiënten moeten worden gecontroleerd op longsymptomen die wijzen op pneumonitis (zie rubriek 4.2 en 4.4).
Hepatotoxiciteit
In de klinische onderzoeken werd bij drie patiënten geneesmiddelgeïnduceerd leverletsel vastgesteld (waaronder twee patiënten met de gemelde term geneesmiddelgeïnduceerd leverletsel en één patiënt met gemelde graad 4 ASAT/ALAT-verhogingen, bij wie geneesmiddelgeïnduceerd leverletsel werd vastgesteld door middel van leverbiopsie). Bijwerkingen van verhoogde ASAT- en ALAT-waarden (respectievelijk 23,6% en 20,5%) werden gemeld bij patiënten die met Alecensa werden behandeld in de klinische onderzoeken. De meerderheid van deze gevallen waren graad 1 en 2; gevallen van graad ≥ 3 werden gemeld bij respectievelijk 3,0% en 3,2% van de patiënten voor toegenomen ASAT- en ALAT-waarden. De gevallen traden meestal op tijdens de eerste 3 maanden van de behandeling en waren gewoonlijk van voorbijgaande aard en verdwenen na tijdelijke onderbreking van de Alecensa-behandeling (gemeld bij respectievelijk 2,3% en 3,6% van de patiënten) of na een doseringsverlaging (respectievelijk 1,7% en 1,5%). Bij 1,3% en 1,5% van de patiënten leidden de verhogingen in respectievelijk ASAT en ALAT tot beëindiging van de Alecensa-behandeling. Graad 3 of graad 4 ALAT/ASAT-verhogingen werden waargenomen bij 4,6% en 5,3% van de patiënten die Alecensa kregen versus 16,6% en 10,6% van patiënten die crizotinib kregen in het klinische fase III-onderzoek BO28984.
In de klinische onderzoeken werden bijwerkingen van verhoogde bilirubine gemeld bij 25,9% van de patiënten die met Alecensa werden behandeld. De meerderheid van de gevallen waren graad 1 en 2; gevallen van graad ≥ 3 werden bij 3,9% van de patiënten gemeld. De gevallen traden meestal op tijdens de eerste 3 maanden van de behandeling, waren gewoonlijk van voorbijgaande aard en de meerderheid verdween na doseringsaanpassing. Bij 8,3% van de patiënten leidden de verhogingen van bilirubine tot doseringsaanpassingen en bij 2,1% van de patiënten leidden de verhogingen van bilirubine tot beëindiging van de Alecensa-behandeling. In het klinische fase III-onderzoek BO28984 traden graad 3 of graad 4 verhogingen van bilirubine op bij 5,9% van de patiënten die Alecensa kregen versus bij geen patiënt die crizotinib kreeg.
Gelijktijdige verhogingen van ALAT of ASAT van meer dan of gelijk aan 3 keer de ULN en totale bilirubine hoger dan of gelijk aan 2 keer de ULN, met normale alkalinefosfatase, kwam voor bij 1 patiënt (0,2%) die werd behandeld met Alecensa in klinische onderzoeken.
Patiënten moeten worden gecontroleerd op leverfunctie, waaronder ALAT, ASAT en totale bilirubine, zoals uiteengezet in rubriek 4.4 en behandeld zoals geadviseerd in rubriek 4.2.
Bradycardie
Gevallen van bradycardie (11,3%) van graad 1 of 2 zijn in de klinische onderzoeken gemeld bij patiënten die werden behandeld met Alecensa. Geen van de patiënten kregen voorvallen van graad ≥ 3. Van de 521 patiënten die met Alecensa werden behandeld, hadden 102 (19,6%), voor wie periodieke ECG’s beschikbaar waren, na de dosering hartslagwaarden onder 50 slagen per minuut (bpm). In het klinische fase III-onderzoek BO28984 had 12,4% van de patiënten die met Alecensa werden behandeld hartslagwaarden onder 50 bpm versus 17,6% van de patiënten die met crizotinib werden behandeld. Patiënten die symptomatische bradycardie ontwikkelen moeten worden behandeld zoals aanbevolen in rubrieken 4.2 en 4.4. Geen van de gevallen van bradycardie leidde tot beëindiging van de Alecensa-behandeling.
Ernstige myalgie en creatinefosfokinase (CPK)-verhoging
Gevallen van myalgie (35,3%), waaronder voorvallen van myalgie (24,2%), artralgie (16,3%) en musculoskeletale pijn (0,8%), zijn in de klinische onderzoeken gemeld bij patiënten die werden behandeld met Alecensa. De meerderheid van de gevallen was graad 1 of 2 en 5 patiënten (0,9%) hadden een voorval van graad 3. Doseringsaanpassingen van de Alecensa-behandeling als gevolg van deze bijwerkingen waren bij 9 patiënten nodig (1,7%); de Alecensa-behandeling werd niet beëindigd door deze gevallen van myalgie. Verhogingen van CPK kwamen voor bij 56,2% van de 491 patiënten voor wie CPK-laboratoriumgegevens beschikbaar waren uit klinische onderzoeken met Alecensa. De incidentie van graad ≥ 3 CPK-verhogingen was 5,5%. De mediane tijd tot graad ≥ 3 CPK-verhoging was 15 dagen in de klinische onderzoeken. Doseringsaanpassingen voor CPK-verhoging kwamen voor bij 5,4% van de patiënten; beëindiging van de Alecensa-behandeling door CPK-verhoging kwam niet voor. In het klinisch onderzoek BO28984 werd ernstige artralgie gemeld bij 1 patiënt (0,7%) in de alectinib-behandelarm en bij 2 patiënten (1,3%) in de crizotinib-behandelarm. Graad ≥ 3 verhoging van CPK werd gemeld bij 3,3% van de patiënten die Alecensa kregen en bij 4,6% van de patiënten die crizotinib kregen.
Hemolytische anemie
Hemolytische anemie werd waargenomen bij 3,1% van de patiënten die werden behandeld met Alecensa in de klinische onderzoeken. De ernst van deze gevallen was graad 1 of 2 (niet ernstig) en leidde niet tot onderbreking van de behandeling (zie rubriek 4.2 en 4.4).
Maagdarmstelselaandoeningen
Constipatie (39,6%), diarree (18,8%), misselijkheid (17,6%) en braken (12,4%) waren de meest vaak gemelde maagdarmstelselreacties. De meeste gevallen waren van milde of matige ernst; graad 3 gevallen werden gemeld voor diarree (1,1%), misselijkheid (0,4%), constipatie (0,4%) en braken (0,2%). Deze gevallen leidden niet tot beëindiging van de Alecensa-behandeling. De mediane tijd tot optreden van de bijwerkingen constipatie, misselijkheid, diarree en/of braken was in de klinische onderzoeken 21 dagen. De frequentie van de bijwerkingen verminderde na de eerste maand van de behandeling. In het klinisch fase III-onderzoek BO28984 werden graad 3 en 4 voorvallen van misselijkheid en constipatie gemeld bij 1 patiënt elk (0,7%), terwijl diarree gemeld werd bij 2 patiënten (1,3%) in de alectinib-behandelarm; de incidentie van graad 3 en 4 voorvallen van misselijkheid, braken en diarree was respectievelijk 3,3%, 3,3% en 2,0%, in de crizotinib-behandelarm.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Patiënten die een overdosering ervaren moeten nauwlettend in de gaten worden gehouden en met algemene ondersteunende zorg worden begeleid. Er is geen specifiek antidotum bij een overdosering met Alecensa.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische geneesmiddelen, proteïnekinaseremmer; ATC-code: L01ED03.
Werkingsmechanisme
Alectinib is een zeer selectieve en krachtige ALK- en rearranged during transfection (RET)-tyrosinekinase-remmer. In preklinisch onderzoek leidde de remming van de ALK-tyrosinekinase-activiteit tot blokkering van daaropvolgende signaalroutes waaronder signal transducer and activator of transcription 3 (STAT 3) en fosfoïnositide 3-kinase (PI3K)/ proteïnekinase B (AKT) en de inductie van tumorceldood (apoptose).
Alectinib vertoonde in-vitro en in-vivo activiteit tegen mutante vormen van het ALK-enzym, waaronder mutaties die verantwoordelijk zijn voor de resistentie tegen crizotinib. De belangrijkste metaboliet van alectinib (M4) heeft in vitro vergelijkbare potentie en activiteit getoond.
Gebaseerd op preklinische gegevens is alectinib geen substraat van P-gp of BCRP, die beiden efflux transporters zijn in de bloed-hersenbarrière, en kan zich daarom verspreiden in het centraal zenuwstelsel en daar blijven.
Klinische werkzaamheid en veiligheid
Adjuvante behandeling van gereseceerde ALK-positieve NSCLC
De werkzaamheid van Alecensa als adjuvante behandeling voor patiënten met ALK-positieve NSCLC na volledige tumorresectie werd vastgesteld in een wereldwijd gerandomiseerd open-label klinisch fase III-onderzoek (BO40336; ALINA). Patiënten die in aanmerking kwamen, moesten stadium IB (tumoren ≥ 4 cm) – stadium IIIA NSCLC hebben volgens het graderingssysteem van the Union for International Cancer Control/American Joint Committee on Cancer (UICC/AJCC), 7e editie, met ALK-positieve ziekte bepaald door een lokaal uitgevoerde CE-gemarkeerde ALK-test of centraal uitgevoerd door immunohistochemie (IHC) met behulp van de Ventana ALK (D5F3)-test.
De volgende selectiecriteria geven de patiëntenpopulatie weer met een hoog risico op recidief, die zijn opgenomen in de therapeutische indicatie en een afspiegeling zijn van de patiëntenpopulatie met stadium IB (tumoren ≥ 4 cm) - IIIA NSCLC volgens de 7e editie van het graderingssysteem van UICC/AJCC:
Tumorgrootte ≥ 4 cm, of tumoren ongeacht de grootte met N1- ofwel N2-status, of tumoren die invasief zijn in thoracale structuren (rechtstreeks binnendringen van pariëtale pleura, borstwand, diafragma, nervus phrenicus, mediastinale pleura, pariëtaal pericard, mediastinum, hart, grote vaten, trachea, nervus laryngeus recurrens, slokdarm, wervellichaam, carina), of tumoren met betrokkenheid van de hoofdbronchus < 2 cm distaal van de carina, maar zonder dat de carina aangedaan is of tumoren die geassocieerd zijn met atelectase of obstructieve pneumonitis van de gehele long, of tumoren met afzonderlijke nodule(s) in dezelfde kwab of een andere ipsilaterale kwab dan waar de primaire tumor zich bevindt.
Patiënten met een tumor met N2-status die ook binnengedrongen was in het mediastinum, het hart, de grote vaten, de trachea, de nervus laryngeus recurrens, de slokdarm, het wervellichaam, de carina, of met afzonderlijke tumornodule(s) in een andere ipsilaterale kwab, hebben niet deelgenomen aan het onderzoek.
Patiënten werden (1:1) gerandomiseerd naar behandeling met Alecensa of platina-bevattende chemotherapie na tumorresectie. Randomisatie werd gestratificeerd naar ras (Aziatisch en niet-Aziatisch) en ziektestadium (IB, II en IIIA). Alecensa werd in de aanbevolen orale dosering van 600 mg tweemaal daags toegediend gedurende in totaal 2 jaar, of tot terugkeer van de ziekte of onaanvaardbare toxiciteit. Platina-bevattende chemotherapie werd intraveneus toegediend gedurende 4 cycli, waarbij elke cyclus 21 dagen duurde, volgens een van de volgende regimes:
Cisplatine 75 mg/m2 op dag 1 plus vinorelbine 25 mg/m2 op dag 1 en 8
Cisplatine 75 mg/m2 op dag 1 plus gemcitabine 1.250 mg/m2 op dag 1 en 8
Cisplatine 75 mg/m2 op dag 1 plus pemetrexed 500 mg/m2 op dag 1
In het geval van intolerantie voor een cisplatine-bevattend regime, werd in plaats van cisplatine in de bovengenoemde combinaties carboplatine toegediend met een dosis van het gebied onder de vrije plasma-carboplatine versus tijd curve (AUC) 5 mg/ml/min of AUC 6 mg/ml/min.
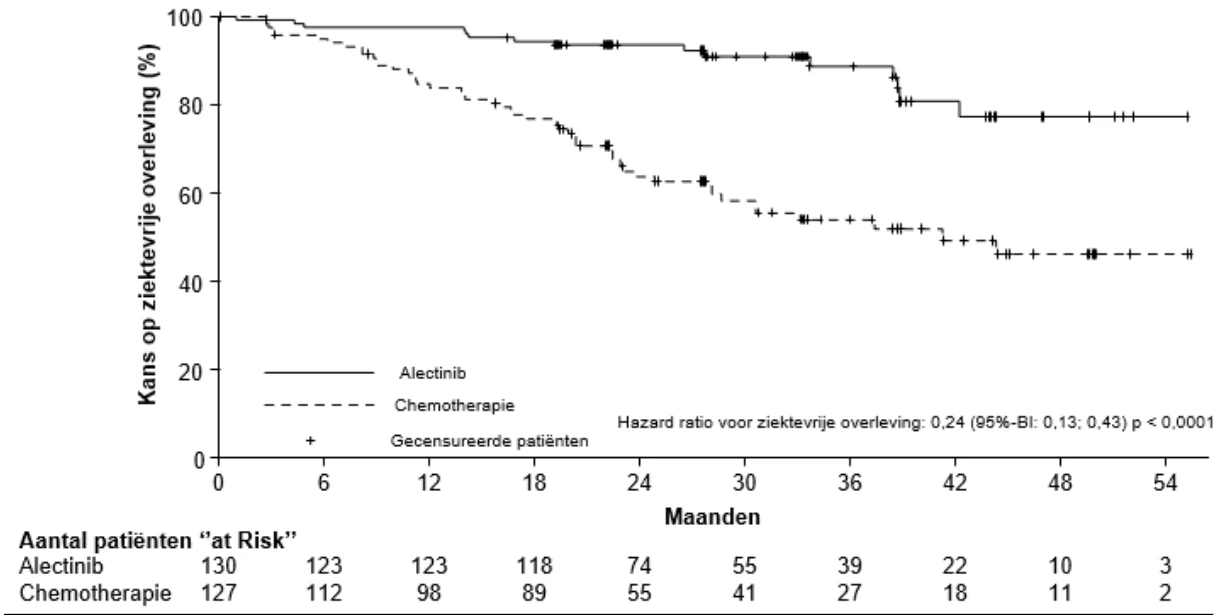
Het primaire werkzaamheidseindpunt was ziektevrije overleving (disease-free survival, DFS), zoals beoordeeld door de onderzoeker. DFS werd gedefinieerd als de tijd vanaf de datum van randomisatie tot de datum van optreden van een van de volgende voorvallen: eerste vastgestelde terugkeer van ziekte, nieuw primair NSCLC of overlijden ongeacht de oorzaak, afhankelijk van wat zich het eerst voordeed. De secundaire en verkennende werkzaamheidseindpunten waren totale overleving (OS) en tijd tot terugkeer van ziekte in het centraal zenuwstelsel (CZS) of overlijden (CZS-DFS).
Er werden in totaal 257 patiënten onderzocht: 130 patiënten werden gerandomiseerd naar de Alecensa-arm en 127 patiënten werden gerandomiseerd naar de chemotherapie-arm. Voor de gehele studiepopulatie was de mediane leeftijd 56 jaar (spreiding: 26 tot 87) en 24% was ≥ 65 jaar, 52% was vrouw, 56% was Aziatisch, 60% had nooit gerookt, 53% had een ECOG-PS van 0, 10% van de patiënten had stadium IB, 36% had stadium II en 54% had stadium IIIA.
ALINA liet een statistisch significante verbetering zien in DFS bij patiënten behandeld met Alecensa in vergelijking met patiënten behandeld met chemotherapie in de patiëntenpopulaties met stadium II-IIIA en stadium IB (≥ 4 cm) - IIIA (ITT). Gegevens over OS waren nog niet matuur ten tijde van de DFS-analyse, waarbij er in totaal 2,3% sterfgevallen waren gemeld. De mediane overlevingsfollow-up was 27,8 maanden in de Alecensa-arm en 28,4 maanden in de chemotherapie-arm.
De werkzaamheidsresultaten van DFS zijn samengevat in tabel 4 en figuur 1.
Tabel 4 Door de onderzoeker-beoordeelde DFS-resultaten in ALINA
| Werkzaamheidsparameter | Stadium II-IIIA | ITT-populatie | |||
| Alecensa n = 116 | Chemotherapie n = 115 | Alecensa n = 130 | Chemotherapie n = 127 | ||
| Aantal voorvallen van DFS (%) | 14 (12,1) | 45 (39,1) | 15 (11,5) | 50 (39,4) | |
| Mediane DFS, maanden (95%-BI) | NI (NI; NI) | 44,4 (27,8; NI) | NI (NI; NI) | 41,3 (28,5; NI) | |
| Gestratificeerde HR (95%-BI)* | 0,24 (0,13; 0,45) | 0,24 (0,13; 0,43) | |||
| p-waarde (log-rank)* | < 0,0001 | < 0,0001 | |||
| DFS = ziektevrije overleving; ITT = intent-to-treat; BI = betrouwbaarheidsinterval; NI = niet in te schatten; HR = hazard ratio | |||||
| *gestratificeerd naar ras in stadium II-IIIA, gestratificeerd naar ras en stadium in stadium IB-IIIA. | |||||
Figuur 1: Kaplan-Meier-curve van door de onderzoeker-beoordeelde DFS in de ITT-populatie
Behandeling van gevorderde ALK-positieve NSCLC
Patiënten die niet eerder zijn behandeld
De veiligheid en werkzaamheid van Alecensa werd onderzocht in een wereldwijd gerandomiseerd open-label klinisch fase III-onderzoek (BO28984, ALEX) bij patiënten met ALK-positieve NSCLC die niet eerder waren behandeld. Voorafgaand aan randomisatie in het onderzoek werd van alle patiënten weefsel centraal getest op positieve expressie van het ALK-eiwit met behulp van Ventana anti-ALK (D5F3) immunohistochemie.
Er werden in totaal 303 patiënten geïncludeerd in het fase III-onderzoek; 151 patiënten werden gerandomiseerd naar de crizotinib behandelarm en 152 patiënten werden gerandomiseerd naar de Alecensa behandelarm waar ze Alecensa oraal kregen in de aanbevolen dosis van 600 mg tweemaal daags.
Eastern Cooperative Oncology Group-performancestatus (ECOG-PS) (0/1 versus 2), ras (Aziatisch versus niet-Aziatisch) en centraal zenuwstelsel (CZS)-metastasen op baseline (ja versus nee) waren stratificatiefactoren voor randomisatie. Het primaire eindpunt van het onderzoek was aantonen van superioriteit van Alecensa versus crizotinib op basis van progressievrije overleving (PFS) zoals vastgesteld door een onderzoeker-beoordeelde Response Evaluation Criteria In Solid Tumors (RECIST) versie 1.1.
Demografische- en ziektekenmerken op baseline bij Alecensa waren: mediane leeftijd 58 jaar (54 jaar bij crizotinib), 55% vrouwen (58% bij crizotinib), 55% niet-Aziatisch (54% bij crizotinib), 61% niet-rokend of nooit gedaan (65% bij crizotinib), 93% ECOG-PS van 0 of 1 (93% bij crizotinib), 97% stadium IV-ziekte (96% bij crizotinib), 90% histologie met adenocarcinoom (94% bij crizotinib), 40% CZS-metastasen op baseline (38% bij crizotinib) en 17% heeft eerder CZS-bestraling gehad (14% bij crizotinib).
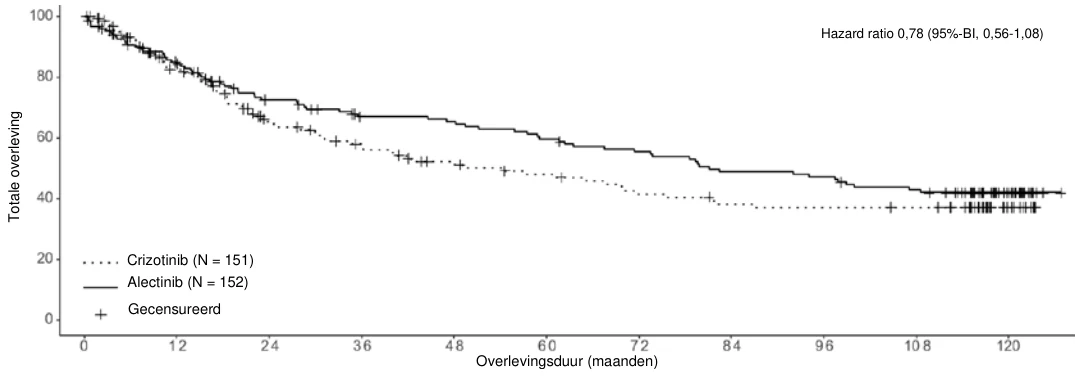
Het onderzoek behaalde het primaire eindpunt bij de primaire analyse en toonde een statistisch significante verbetering van door de onderzoeker-beoordeelde PFS. De werkzaamheidsresultaten zijn samengevat in tabel 5 en de Kaplan-Meiercurve van door de onderzoeker-beoordeelde PFS staat in figuur 2. Daarnaast wordt de Kaplan-Meier-curve van totale overleving van de definitieve OS-analyse weergegeven in figuur 3.
Tabel 5 Samenvatting van werkzaamheidsresultaten van onderzoek BO28984 (ALEX)
| Crizotinib n = 151 | Alecensa n = 152 | |
| Mediane follow-up-duur (maanden) ‡ | 23,3 (bereik 0,3 – 123,5) | 53,5 (bereik 0,5 – 126,8) |
Primaire werkzaamheidsparameters Door de onderzoeker-beoordeelde PFS † Aantal patiënten met voorvallen n (%) Mediaan (maanden) [95%-BI] HR [95%-BI] Gestratificeerde log-rank p-waarde | 102 (68%) 11,1 [9,1; 13,1] 62 (41%) NI [17,7; NI] 0,47 [0,34 ; 0,65] p < 0,0001 | |
Secundaire werkzaamheidsparameters PFS (IRC)* , † Aantal patiënten met voorvallen n (%) Mediaan (maanden) [95%-BI] HR [95%-BI] Gestratificeerde log-rank p-waarde | 92 (61%) 10,4 [7,7; 14,6] 63 (41%) 25,7 [19,9; NI] 0,50 [0,36 ; 0,70] p < 0,0001 | |
Tijd tot CZS-progressie (IRC)*, **, †
Aantal patiënten met voorvallen n (%)
68 (45%)
18 (12%)
Oorzaakspecifieke HR
[95%-BI]
Gestratificeerde log-rank p-waarde
0,16 [0,10; 0,28] p < 0,0001
| Crizotinib n = 151 | Alecensa n = 152 | |
12 maanden cumulatieve incidentie van CZS-progressie (IRC) [95%-BI] | 41,4% [33,2; 49,4] | 9,4% [5,4; 14,7] |
Door de onderzoeker-beoordeelde ORR*, ***, † Responders n (%) [95%-BI] | 114 (75,5%) [67,8; 82,1] | 126 (82,9%) [76,0; 88,5] |
Totale overleving (OS)*, ‡ Aantal patiënten met voorvallen n (%) Mediaan (maanden) [95%-BI] HR [95%-BI] | 73 (48,3%) 54,2 [34,6; 75,6] 76 (50,0 %) 81,1 [62,3; NI] 0,78 [0,56; 1,08] | |
Door de onderzoeker-beoordeelde responsduur ‡ Mediaan (maanden) [95%-BI] | n = 115 11,1 [7,9; 13,0] | n = 126 42,3 [31,3; 51,3] |
CZS-ORR bij patiënten met meetbare hersenmetastasen op baseline ‡ CZS-responders n (%) [95%-BI] CZS-CR n (%) CZS-DOR, mediaan (maanden) [95%-BI] | n = 22 11 (50,0%) [28,2; 71,8] 1 (5%) 5,5 [2,1; 17,3] | n = 21 17 (81,0%) [58,1; 94,6] 8 (38%) 17,3 [14,8; NI] |
CZS-ORR bij patiënten met meetbare en niet-meetbare hersenmetastasen op baseline (IRC) ‡ CZS-responders n (%) [95%-BI] CZS-CR n (%) CZS-DOR, mediaan (maanden) [95%-BI] | n = 58 15 (25,9%) [15,3; 39,0] 5 (9%) 3,7 [3,2; 6,8] | n = 64 38 (59,4%) [46,4; 71,5] 29 (45%) NI [17,3; NI] |
* Belangrijkste secundaire eindpunten als onderdeel van het hiërarchisch testen
** Bijkomende risicoanalyse van de bijkomende voorvallen CZS-progressie, systemische progressie en overlijden
*** 2 patiënten in de crizotinib-behandelarm en 6 patiënten in de alectinib-behandelarm hadden CR † Gegevens uit de primaire analyse
‡ Gegevens uit de definitieve OS-analyse, die werd uitgevoerd nadat 149 overlijdensgevallen waren opgetreden. BI = Betrouwbaarheidsinterval; CZS = Centraal Zenuwstelsel; CR = Complete Respons; DOR = Responsduur; HR = hazard ratio; IRC = Onafhankelijke beoordelingscommissie; NI= Niet in te schatten; ORR = Objectief responspercentage; PFS = Progressievrije overleving
Het PFS-voordeel was consistent bij patiënten met CZS-metastasen op baseline (hazardratio (HR) = 0,40, 95%-betrouwbaarheidsinterval (-BI): 0,25-0,64, mediaan PFS bij Alecensa = Niet in te schatten (NI), 95%-BI: 9,2-NI, mediaan PFS bij crizotinib = 7,4 maanden, 95%-BI: 6,6-9,6) en zonder CZS-metastasen op baseline (HR = 0,51, 95%-BI: 0,33-0,80, mediaan PFS bij Alecensa = NI, 95%-BI: NI, NI, mediaan PFS bij crizotinib = 14,8 maanden, 95%-BI: 10,8-20,3). Dit geeft aan dat in beide subgroepen het voordeel bij Alecensa groter is dan bij crizotinib.
Figuur 2 Kaplan-Meiercurve van door de onderzoeker-beoordeelde PFS in BO28984 (ALEX)
Figuur 3: Kaplan-Meiercurve van totale overleving in BO28984 (ALEX)
Patiënten die vooraf zijn behandeld met crizotinib
De veiligheid en werkzaamheid van Alecensa bij ALK-positieve NSCLC-patiënten die vooraf met crizotinib zijn behandeld werden onderzocht in twee fase-I/II klinische onderzoeken (NP28673 en NP28761).
Onderzoek NP28673
Onderzoek NP28673 was een multicenter, éénarmig fase-I/II onderzoek, uitgevoerd bij patiënten met ALK-positieve gevorderde NSCLC, die progressief waren na eerdere behandeling met crizotinib. Naast crizotinib konden patiënten ook eerdere behandeling met chemotherapie hebben gekregen. Er werden in totaal 138 patiënten geïncludeerd in het fase II-deel van het onderzoek, waarbij ze oraal Alecensa kregen in de aanbevolen dosis van 600 mg tweemaal daags.
Het primaire eindpunt was het beoordelen van de werkzaamheid van Alecensa door middel van het objectief responspercentage (ORR), zoals vastgesteld door een IRC aan de hand van RECIST versie 1.1, in de totale populatie (met en zonder eerdere blootstelling aan cytotoxische chemotherapiebehandelingen). Het co-primaire eindpunt was het beoordelen van de ORR, zoals 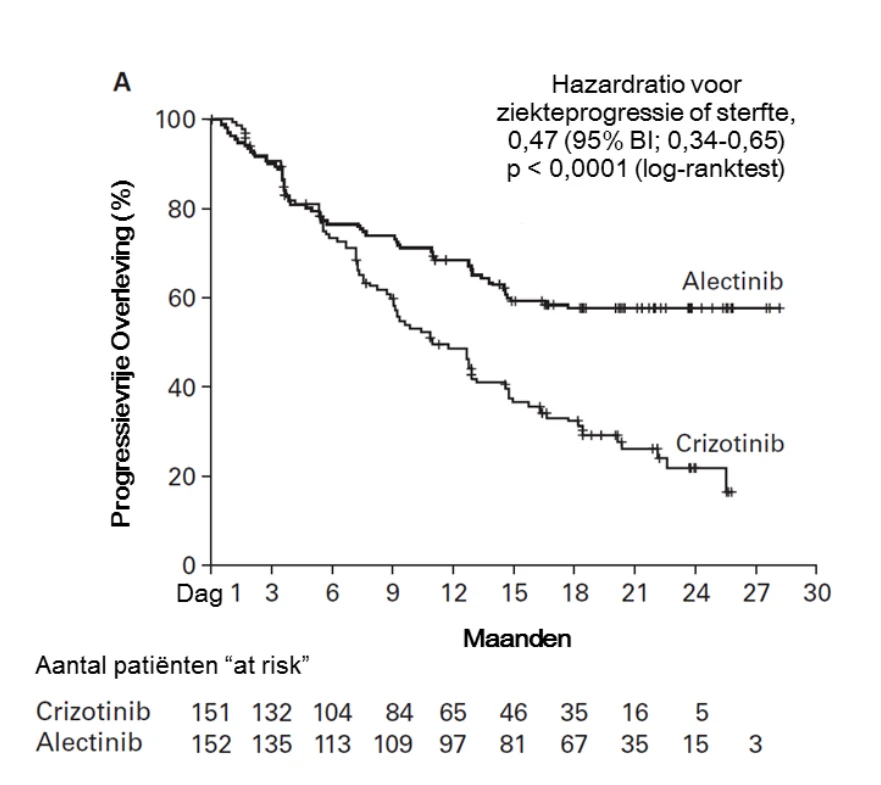
 vastgesteld middels centrale IRC-beoordeling aan de hand van RECIST 1.1, bij patiënten met eerdere blootstelling aan cytotoxische chemotherapiebehandelingen. Een lager betrouwbaarheidslimiet voor de geschatte ORR boven de van tevoren vastgestelde drempelwaarde van 35% zou een statistisch significant resultaat behalen.
Demografische gegevens van de patiënten waren in overeenstemming met die van een NSCLC ALK-positieve populatie. De demografische kenmerken van de totale onderzoekspopulatie waren: 67% Kaukasisch, 26% Aziatisch, 56% vrouwen en de mediane leeftijd was 52 jaar. De meeste patiënten hadden geen voorgeschiedenis van roken (70%). De ECOG-PS op baseline was 0 of 1 bij 90,6% van de patiënten en 2 bij 9,4% van de patiënten. Bij het begin van het onderzoek had 99% van de patiënten stadium IV-ziekte, 61% had hersenmetastasen en bij 96% van de patiënten waren de tumoren geclassificeerd als adenocarcinoom. Van de patiënten die in het onderzoek waren geïncludeerd was 20% progressief na eerdere behandeling met alleen crizotinib, en 80% was progressief na eerdere behandeling met crizotinib en ten minste één chemotherapiebehandeling.
Onderzoek NP28761
Onderzoek NP28761 was een multicenter, éénarmig fase I/II onderzoek, uitgevoerd bij patiënten met ALK-positieve NSCLC, die progressief waren na eerdere behandeling met crizotinib. Naast crizotinib konden patiënten ook eerdere behandeling met chemotherapie hebben gekregen. Er werden in totaal 87 patiënten geïncludeerd in het fase II-deel van het onderzoek, waarbij ze oraal Alecensa kregen in de aanbevolen dosis van 600 mg tweemaal daags.
Het primaire eindpunt was het beoordelen van de werkzaamheid van Alecensa door middel van ORR, zoals vastgesteld door een centrale IRC aan de hand van RECIST versie 1.1. Een lager betrouwbaarheidslimiet voor de geschatte ORR boven de van tevoren vastgestelde drempelwaarde van 35% zou een statistisch significant resultaat behalen.
Demografische gegevens van de patiënten waren in overeenstemming met die van een NSCLC ALK-positieve populatie. De demografische kenmerken van de totale onderzoekspopulatie waren: 84% Kaukasisch, 8% Aziatisch, 55% vrouwen en de mediane leeftijd was 54 jaar. De meeste patiënten hadden geen voorgeschiedenis van roken (62%). De ECOG-PS op baseline was 0 of 1 bij 89,7% van de patiënten en 2 bij 10,3% van de patiënten. Bij het begin van het onderzoek had 99% van de patiënten stadium IV-ziekte, 60% had hersenmetastasen en bij 94% van de patiënten waren de tumoren geclassificeerd als adenocarcinoom. Van de patiënten die in het onderzoek waren geïncludeerd was 26% progressief na eerdere behandeling met alleen crizotinib, en 74% was progressief na eerdere behandeling met crizotinib en ten minste één chemotherapiebehandeling.
De voornaamste werkzaamheidsresultaten uit onderzoeken NP28673 en NP28761 zijn samengevat in tabel 6. Een samenvatting van gepoolde analyses van CZS-eindpunten wordt weergegeven in tabel 7.
Tabel 6 Werkzaamheidsresultaten van onderzoeken NP28673 en NP28761
| NP28673 | NP28761 | |||||||||
| Alecensa 600 mg | Alecensa 600 mg | |||||||||
| tweemaal daags | tweemaal daags | |||||||||
| Mediane follow-up-duur (maanden) | 21 (bereik 1 – 30) | 17 (bereik 1 – 29) | ||||||||
| Primaire werkzaamheidsparameters | n = 67b 35 (52,2%) [39,7%; 64,6%] | |||||||||
| ORR (IRC) in de RE-populatie | n = 122a | |||||||||
| Responders n (%) | 62 (50,8%) | |||||||||
| [95%-BI] | [41,6%; 60,0%] | |||||||||
| ORR (IRC) bij patiënten die eerder met | ||||||||||
| chemotherapie zijn behandeld | n = 96 | |||||||||
| Responders n (%) | 43 (44,8%) | |||||||||
| [95%-BI] | [34,6%; 55,3%] | |||||||||
| Secundaire | n = 62 36 (58,1%) 15,2 [11,2; 24,9] n = 138 98 (71,0%) 8,9 [5,6; 12,8] | n = 35 20 (57,1%) 14,9 [6,9; NI] n = 87 58 (66,7%) 8,2 [6,3; 12,6] | ||||||||
| werkzaamheidsparameters | ||||||||||
| DOR (IRC) | ||||||||||
| Aantal patiënten met voorvallen | ||||||||||
| n (%) | ||||||||||
| Mediaan (maanden) | ||||||||||
| [95%-BI] | ||||||||||
| PFS (IRC) | ||||||||||
| Aantal patiënten met voorvallen | ||||||||||
| n (%) | ||||||||||
| Mediane duur (maanden) | ||||||||||
| [95%-BI] | ||||||||||
BI = Betrouwbaarheidsinterval; DOR = Responsduur; IRC = Onafhankelijke beoordelingscommissie; NI = Niet in te schatten; ORR = Objectief responspercentage; PFS = Progressievrije overleving; RE = Evalueerbare respons.
a 16 patiënten hadden op baseline volgens de IRC geen meetbare ziekte en werden niet meegenomen in de IRC-RE-populatie.
b 20 patiënten hadden op baseline volgens de IRC geen meetbare ziekte en werden niet meegenomen in de IRC-RE-populatie.
De ORR-resultaten van onderzoeken NP28673 en NP28761 waren in alle subgroepen consistent betreffende patiëntkenmerken op baseline, zoals leeftijd, geslacht, ras, ECOG-performancestatus, metastasen in het CZS en eerder gebruik van chemotherapie, vooral gezien het kleine aantal patiënten in sommige subgroepen.
Tabel 7 Samenvatting van de gepoolde analyse van CZS-eindpunten van onderzoeken NP28673 en NP28761
| CZS-parameters (NP28673 en NP28761) | Alecensa 600 mg tweemaal daags |
Patiënten met meetbare CZS-laesies op baseline CZS ORR (IRC) Responders (%) [95%-BI] Complete respons (%) Partiële respons (%) CZS DOR (IRC) Aantal patiënten met voorvallen (%) Mediaan (maanden) [95%-BI] | n = 50 32 (64,0%) [49,2%; 77,1%] 11 (22,0%) 21 (42,0%) n = 32 18 (56,3%) 11,1 [7,6; NI] |
BI = Betrouwbaarheidsinterval; DOR = Responsduur; IRC = Onafhankelijke beoordelingscommissie; ORR = Objectief responspercentage; NI = Niet in te schatten.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Alecensa in alle subgroepen van pediatrische patiënten met longkanker (kleincellige en niet-kleincellige longkanker) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetische parameters van alectinib en de belangrijkste metaboliet (M4) zijn gekarakteriseerd bij ALK-positieve NSCLC-patiënten en gezonde personen. Gebaseerd op populatie-PK-analyse waren het geometrisch gemiddelde (% variatiecoëfficiënt) Cmax, Cmin en AUC0-12u van alectinib bij steady-state respectievelijk ongeveer 665 ng/ml (44,3%), 572 ng/ml (47,8%) en 7430 ng.h/ml (45,7%). Het geometrisch gemiddelde Cmax, Cmin en AUC0-12u voor M4 bij steady-state waren respectievelijk ongeveer 246 ng/ml (45,4%), 222 ng/ml (46,6%) en 2810 ng.h/ml (45,9%).
Absorptie
Alectinib werd geabsorbeerd en bereikte Tmax na ongeveer 4 tot 6 uur na orale toediening van tweemaal daags 600 mg aan niet-nuchtere ALK-positieve NSCLC-patiënten.
De steady-state van alectinib werd binnen 7 dagen bereikt met continue dosering van tweemaal daags 600 mg. De accumulatieratio voor het tweemaal daagse 600 mg regime was ongeveer 6-voudig. Populatie-PK-analyse ondersteunt de dosisevenredigheid voor alectinib over het dosisbereik van 300 tot 900 mg in niet-nuchtere toestand.
De absolute biologische beschikbaarheid van alectinib capsules was 36,9% (90%-BI: 33,9% ; 40,3%) in niet-nuchtere gezonde personen.
Na een enkele orale toediening van 600 mg met een vetrijke, calorierijke maaltijd was de alectinib- en M4-blootstelling ongeveer 3-voudig verhoogd, vergeleken met nuchtere condities (zie rubriek 4.2).
Distributie
Alectinib en de belangrijkste metaboliet M4 zijn sterk gebonden aan humane plasma-eiwitten (> 99%), onafhankelijk van de concentratie werkzame stof. De gemiddelde in-vitro humane bloed/plasma concentratieratio’s van alectinib en M4 bij klinisch relevante concentraties zijn respectievelijk 2,64 en 2,50.
Het geometrisch gemiddelde verdelingsvolume (Vss) van alectinib bij steady-state na intraveneuze toediening was 475 l, wat duidt op een uitgebreide verdeling in weefsels.
Gebaseerd op in-vitro gegevens is alectinib geen substraat van P-gp. Alectinib en M4 zijn geen substraten van BCRP of anion-transporting polypeptide (OATP) 1B1/B3.
Biotransformatie
In-vitro metabolisme-onderzoeken lieten zien dat CYP3A4 het voornaamste CYP-isozym is dat een rol speelt bij het metabolisme van alectinib en zijn belangrijkste metaboliet M4. De geschatte bijdrage van CYP3A4 is 40-50% van het metabolisme van alectinib. Resultaten van het humane massabalansonderzoek toonden aan dat alectinib en M4 de belangrijkste circulerende stoffen in plasma zijn met 76% van de totale radioactiviteit in plasma. De geometrisch gemiddelde ratio metaboliet/parent bij steady-state is 0,399.
Metaboliet M1b werd in-vitro en in humaan plasma bij gezonde proefpersonen als een minder belangrijke metaboliet gedetecteerd. De vorming van metaboliet M1b en het minder belangrijke isomeer M1a wordt waarschijnlijk gekatalyseerd door een combinatie van CYP-isoenzymen (waaronder andere isoenzymen dan CYP3A) en aldehydedehydrogenase (ALDH)-enzymen.
Uit in-vitro onderzoeken blijkt dat alectinib en de belangrijkste actieve metaboliet (M4) bij klinisch relevante concentraties geen remmers zijn van CYP1A2, CYP2B6, CYP2C9, CYP2C19 of CYP2D6. In-vitro remde alectinib OATP1B1 / OATP1B3, OAT1, OAT3 of OCT2 niet bij klinisch relevante concentraties.
Eliminatie
Na toediening van een enkele orale dosis van 14C-gelabeld alectinib aan gezonde personen werd het merendeel van de radioactiviteit uitgescheiden via de feces (gemiddelde opbrengst 97,8%) met minimale uitscheiding in de urine (gemiddelde opbrengst 0,46%). In feces werd respectievelijk 84% en 5,8% van de dosis uitgescheiden als onveranderd alectinib of M4.
Gebaseerd op een populatie-PK-analyse was de schijnbare klaring (CL/F) van alectinib 81,9 l/uur. Het geometrisch gemiddelde van de geschatte individuele eliminatiehalfwaardetijden van alectinib was 32,5 uur. Voor M4 waren deze waarden respectievelijk 217 l/uur en 30,7 uur.
Farmacokinetiek bij speciale populaties
Verminderde nierfunctie
Verwaarloosbare hoeveelheden alectinib en de actieve metaboliet M4 worden onveranderd in de urine uitgescheiden (< 0,2% van de dosis). Gebaseerd op een populatie-PK-analyse was de blootstelling aan alectinib en M4 bij patiënten met een licht en matig verminderde nierfunctie vergelijkbaar met patiënten met een normale nierfunctie. De farmacokinetiek van alectinib is niet onderzocht bij patiënten met een ernstig verminderde nierfunctie.
Verminderde leverfunctie
Aangezien de eliminatie van alectinib voornamelijk via metabolisme in de lever plaatsvindt kan een verminderde leverfunctie de plasmaconcentratie van alectinib en/of zijn belangrijkste metaboliet M4 toenemen. Gebaseerd op een populatie-PK-analyse was de blootstelling aan alectinib en M4 bij patiënten met een licht verminderde leverfunctie vergelijkbaar met patiënten met een normale leverfunctie.
Na toediening van een enkelvoudige orale dosis van 300 mg alectinib bij patiënten met een ernstig verminderde leverfunctie (Child-Pugh C) was de Cmax van alectinib hetzelfde en de AUCinf 2,2-maal hoger vergeleken met dezelfde parameters bij vergelijkbare gezonde personen. De Cmax en AUCinf van M4 waren respectievelijk 39% en 34% lager. Dit resulteerde in een gecombineerde blootstelling van alectinib en M4 (AUCinf) die 1,8-maal hoger was bij patiënten met een ernstig verminderde leverfunctie vergeleken met vergelijkbare gezonde personen.
Het onderzoek bij verminderde leverfunctie bevatte ook een groep patiënten met een matig verminderde leverfunctie (Child-Pugh B). Een licht verhoogde blootstelling aan alectinib werd gezien bij deze groep vergeleken met vergelijkbare gezonde personen. Echter, in het algemeen hadden de personen in de Child-Pugh B-groep geen last van abnormale bilirubinewaarden, albuminewaarden of protrombinetijd, wat suggereert dat zij mogelijk niet volledig representatief waren voor personen met een matig verminderde leverfunctie en verminderde metabole capaciteit.
Effecten van leeftijd, lichaamsgewicht, ras en geslacht
Leeftijd, lichaamsgewicht, ras en geslacht hadden geen klinisch significant effect op de systemische blootstelling van alectinib en M4. Het lichaamsgewicht van patiënten die deelnamen aan klinische studies varieerde van 36,9 - 123 kg. Er zijn geen gegevens beschikbaar bij patiënten met extreem lichaamsgewicht (> 130 kg) (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogeniteit
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd om het carcinogeen vermogen van alectinib vast te stellen.
Mutageniteit
In vitro was alectinib in de bacteriële reverse mutation (Ames) test niet mutageen, maar induceerde wel een geringe toename in numerieke afwijkingen in de in-vitro cytogenetische test met Chinese hamster longcellen (CHL) met metabole activatie, en inductie van micronucleï in een micronucleustest met rattenbeenmerg. Het mechanisme achter micronucleusinductie was abnormale chromosoomsegregatie (aneugeniciteit) en geen clastogeen effect op chromosomen.
Verminderde vruchtbaarheid
Er zijn geen fertiliteitsonderzoeken uitgevoerd bij dieren om het effect van alectinib te beoordelen. In algemene toxiciteitsonderzoeken werden geen nadelige effecten waargenomen op mannelijke en vrouwelijke voortplantingsorganen. Deze onderzoeken werden uitgevoerd bij ratten en apen met respectievelijk een blootstelling ≥ 2,6 en 0,5 keer de blootstelling bij mensen (gemeten middels de area under the curve (AUC)) met de aanbevolen dosering van tweemaal daags 600 mg.
Teratogeniteit
Alectinib veroorzaakte embryo-foetale toxiciteit bij zwangere ratten en konijnen. Bij zwangere ratten veroorzaakte alectinib volledig embryo-foetaal verlies (miskraam) bij blootstellingen 4,5 keer hoger dan de humane AUC-blootstelling en kleine foetussen met een vertraagde botvorming en kleine orgaanafwijkingen bij blootstellingen 2,7 keer hoger dan de humane AUC-blootstelling. Bij zwangere konijnen veroorzaakte alectinib embryo-foetaal verlies, kleine foetussen en een verhoogde incidentie van skeletafwijkingen bij blootstellingen 2,9 keer hoger dan de humane AUC-blootstelling bij de aanbevolen dosering.
Overige
Alectinib absorbeert ultraviolet (uv)-licht tussen 200 en 400 nm en toonde in een in-vitro fotoveiligheidstest met gekweekte murine fibroblasten een fototoxisch potentieel na UVA-bestraling.
In toxicologische onderzoeken met herhaalde dosering waren na klinisch relevante blootstelling bij zowel ratten als apen de doelorganen onder andere het erytroïde systeem, het maagdarmkanaal en het hepatobiliaire systeem.
Abnormale morfologie van erytrocyten werd waargenomen bij blootstelling ≥ 10-60% van de blootstelling bij mensen (volgens AUC) bij de aanbevolen dosering. Uitbreiding van de proliferatieve zone in het slijmvlies van het maagdarmkanaal werd bij beide diersoorten waargenomen bij blootstelling ≥ 20-120% van de blootstelling bij mensen (volgens AUC) bij de aanbevolen dosering. Toegenomen hepatische alkalinefosfatase (AF) en direct bilirubine alsmede
vacuolatie/degeneratie/necrose van het galgangepitheel en vergroting/focale necrose van hepatocyten werd waargenomen bij ratten en/of apen bij blootstelling ≥ 20-30% van de blootstelling bij mensen (volgens AUC) bij de aanbevolen dosering.
Een licht hypotensief effect werd waargenomen bij apen bij ongeveer klinisch relevante blootstelling.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Lactosemonohydraat
Hydroxypropylcellulose
Natriumlaurylsulfaat
Magnesiumstearaat
Calciumcroscarmellose
Omhulsel van de capsule
Hypromellose
Carrageen
Kaliumchloride
Titaandioxide (E171)
Maïszetmeel
Carnaubawas
Drukinkt
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Indigokarmijn aluminiumlak (E132)
Carnaubawas
Witte schellak
Glycerylmonooleaat
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Blisterverpakkingen
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
Flessen
Bewaren in de oorspronkelijke verpakking en de fles zorgvuldig gesloten houden ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Aluminium/aluminium (PA/alu/PVC/alu) blisterverpakkingen met 8 harde capsules. Verpakkingsgrootte: 224 (4 verpakkingen van 56) harde capsules.
HDPE-fles met een kindveilige dop en een geïntegreerd droogmiddel. Verpakkingsgrootte: 240 harde capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/16/1169/001
EU/1/16/1169/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 februari 2017
Datum van laatste verlenging: 15 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.