


SmPC (samenvatting van de productkenmerken) - Agamree
1. NAAM VAN HET GENEESMIDDEL
AGAMREE 40 mg/ml suspensie voor oraal gebruik
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml suspensie bevat 40 mg vamorolon.
Hulpstof met bekend effect
De suspensie bevat 1 mg natriumbenzoaat (E 211) per ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Suspensie voor oraal gebruik.
Witte tot gebroken witte suspensie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
AGAMREE is geïndiceerd voor de behandeling van spierdystrofie van Duchenne (DMD, Duchenne Muscular Dystrophy) bij patiënten van 2 jaar en ouder.
4.2 Dosering en wijze van toediening
De behandeling met AGAMREE mag alleen worden gestart door specialisten die ervaring hebben met de behandeling van spierdystrofie van Duchenne.
Dosering
De aanbevolen dosering vamorolon bij patiënten die minder dan 40 kg wegen is 6 mg/kg eenmaal daags.
Bij patiënten met een gewicht van 40 kg of meer is de aanbevolen dosering vamorolon 240 mg (overeenkomend met 6 ml) eenmaal daags.
De dagelijkse dosis kan op basis van de individuele verdraagbaarheid worden verlaagd tot 4 mg/kg per dag of 2 mg/kg per dag. De hoogste verdraagbare dosis binnen het dosisbereik voor de betreffende patiënt dient te worden gehandhaafd.
Tabel 1: Doseringstabel
| 6 mg/kg per dag | 4 mg/kg per dag | 2 mg/kg per dag | ||||
| Gewicht (kg) | Dosis in mg | Dosis in ml | Dosis in mg | Dosis in ml | Dosis in mg | Dosis in ml |
| 8-9 | 48 | 1,2 | 32 | 0,8 | 16 | 0,4 |
| 10-11 | 60 | 1,5 | 40 | 1 | 20 | 0,5 |
| 12-13 | 72 | 1,8 | 48 | 1,2 | 24 | 0,6 |
| 14-15 | 84 | 2,1 | 56 | 1,4 | 28 | 0,7 |
| 16-17 | 96 | 2,4 | 64 | 1,6 | 32 | 0,8 |
| 18-19 | 108 | 2,7 | 72 | 1,8 | 36 | 0,9 |
| 20-21 | 120 | 3 | 80 | 2 | 40 | 1 |
| 22-23 | 132 | 3,3 | 88 | 2,2 | 44 | 1,1 |
| 24-25 | 144 | 3,6 | 96 | 2,4 | 48 | 1,2 |
| 26-27 | 156 | 3,9 | 104 | 2,6 | 52 | 1,3 |
| 28-29 | 168 | 4,2 | 112 | 2,8 | 56 | 1,4 |
| 30-31 | 180 | 4,5 | 120 | 3 | 60 | 1,5 |
| 32-33 | 192 | 4,8 | 128 | 3,2 | 64 | 1,6 |
| 34-35 | 204 | 5,1 | 136 | 3,4 | 68 | 1,7 |
| 36-37 | 216 | 5,4 | 144 | 3,6 | 72 | 1,8 |
| 38-39 | 228 | 5,7 | 152 | 3,8 | 76 | 1,9 |
| 40 of meer | 240 | 6 | 160 | 4 | 80 | 2 |
De dosis vamorolon mag niet abrupt worden verlaagd als de behandeling gedurende meer dan één week is toegediend (zie rubriek 4.4). De dosis moet in de loop van enkele weken geleidelijk worden afgebouwd in stappen van ongeveer 20 % ten opzichte van het vorige dosisniveau. De duur van elke afbouwstap moet worden aangepast op basis van de individuele verdraagbaarheid.
Bijzondere populaties
Leverinsufficiëntie
Bij patiënten met lichte leverinsufficiëntie (Child-Pugh-klasse A) is geen dosisaanpassing nodig.
De aanbevolen dagelijkse dosering vamorolon voor patiënten met matig ernstige leverinsufficiëntie (Child-Pugh-klasse B) is 2 mg/kg per dag voor patiënten tot 40 kg en 80 mg voor patiënten met een lichaamsgewicht van 40 kg of meer (zie rubriek 5.2). Patiënten met ernstige leverinsufficiëntie (Child-Pugh-klasse C) mogen niet met vamorolon worden behandeld. Zie rubriek 4.3 en 4.4.
Pediatrische patiënten
De veiligheid en werkzaamheid van AGAMREE zijn niet vastgesteld bij kinderen jonger dan 2 jaar.
Wijze van toediening
AGAMREE is bedoeld voor oraal gebruik. AGAMREE dient bij voorkeur met voedsel te worden ingenomen (zie rubriek 5.2).
De suspensie voor oraal gebruik moet vóór toediening worden geredispergeerd door de fles te schudden.
Voor het meten van de dosis AGAMREE in ml mag alleen de doseerspuit voor orale toediening worden gebruikt die samen met het geneesmiddel wordt verstrekt. Nadat de juiste dosis in de doseerspuit voor orale toediening is opgezogen, dient het middel rechtstreeks in de mond te worden gespoten.
De doseerspuit voor orale toediening moet na gebruik uit elkaar worden gehaald, onder stromend koud kraanwater worden afgespoeld en aan de lucht worden gedroogd. De spuit moet tot het volgende gebruik in de verpakking worden bewaard. Een doseerspuit voor orale toediening mag gedurende maximaal 45 dagen worden gebruikt. Daarna moet de eerste spuit worden weggegooid en moet de tweede in de verpakking meegeleverde doseerspuit voor orale toediening worden gebruikt.
Toediening van AGAMREE suspensie voor oraal gebruik via enterale voedingssonde AGAMREE suspensie voor oraal gebruik kan worden toegediend via een enterale voedingssonde (zie rubriek 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Ernstige leverinsufficiëntie (Child-Pugh-klasse C).
Gebruik van levende of levende verzwakte vaccins gedurende zes weken voorafgaand aan de behandeling en tijdens de behandeling (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Veranderingen in de endocriene functie
Vamorolon veroorzaakt veranderingen in de endocriene functie, met name bij chronisch gebruik.
Bovendien lopen patiënten met een veranderde schildklierfunctie of feochromocytoom mogelijk een verhoogd risico op endocriene /. effecten.
Risico op bijnierinsufficiëntie
Vamorolon veroorzaakt dosisafhankelijke en reversibele onderdrukking van de hypothalamus-hypofyse-bijnieras (HPA-as). Dit leidt mogelijk tot secundaire bijnierinsufficiëntie, die na stopzetting van langdurige therapie nog maanden kan aanhouden. De mate van de veroorzaakte chronische bijnierinsufficiëntie varieert per patiënt en is afhankelijk van de dosis en de duur van de behandeling.
Acute bijnierinsufficiëntie (ook bekend als bijniercrisis) kan optreden tijdens een periode van verhoogde stress of als de dosis vamorolon abrupt wordt verlaagd of stopgezet. Deze aandoening kan dodelijk zijn. Symptomen van bijniercrisis kunnen zijn: overmatige vermoeidheid, onverwachte zwakte, braken, duizeligheid of verwardheid. Het risico wordt verminderd door de dosis geleidelijk af te bouwen wanneer de behandeling moet worden verlaagd of stopgezet (zie rubriek 4.2).
Tijdens perioden van verhoogde stress, zoals acute infectie, traumatische letsels of chirurgische ingrepen, moeten patiënten worden gecontroleerd op tekenen van acute bijnierinsufficiëntie en moet de reguliere behandeling met AGAMREE tijdelijk worden aangevuld met systemisch hydrocortison om het risico op bijniercrisis te voorkomen. Er zijn geen gegevens beschikbaar over de effecten van een verhoging van de dosis AGAMREE in situaties van verhoogde stress.
De patiënt moet worden geadviseerd de patiëntenwaarschuwingskaart bij zich te dragen. Deze bevat belangrijke veiligheidsinformatie ter ondersteuning van de vroege herkenning en behandeling van bijniercrisis.
Na abrupte stopzetting van glucocorticoïden kan zich ook een steroïdenontwenningssyndroom voordoen, dat niet in verband lijkt te staan met bijnierschorsinsufficiëntie. Dit syndroom omvat symptomen zoals anorexie, misselijkheid, braken, lethargie, hoofdpijn, koorts, gewrichtspijn, desquamatie, myalgie en/of gewichtsverlies. Deze effecten zijn vermoedelijk te wijten aan de plotselinge verandering van de concentratie glucocorticoïden en niet aan een lage glucocorticoïdenspiegel.
Overschakelen van een behandeling met glucocorticoïden op AGAMREE
Patiënten kunnen van een behandeling met orale glucocorticoïden (zoals prednison of deflazacort) overstappen op AGAMREE zonder dat de behandeling hoeft te worden onderbroken of de dosis glucocorticoïden eerst moet worden verlaagd. Patiënten die eerder met chronische glucocorticoïden werden behandeld, moeten overschakelen op AGAMREE 6 mg/kg per dag om het risico op een bijniercrisis tot een minimum te beperken.
Gewichtstoename
Gebruik van vamorolon gaat gepaard met een dosisafhankelijke toename van de eetlust en gewichtstoename, vooral tijdens de eerste maanden van de behandeling. Voorafgaand en tijdens de behandeling met AGAMREE dienen op de leeftijd afgestemde voedingsadviezen te worden gegeven die in overeenstemming zijn met de algemene aanbevelingen voor voedingsbeheer bij patiënten met DMD.
Overwegingen voor gebruik bij patiënten met een veranderde schildklierfunctie
De metabole klaring van glucocorticoïden kan verlaagd zijn bij patiënten met hypothyreoïdie en verhoogd bij patiënten met hyperthyreoïdie. Het is niet bekend of de klaring van vamorolon op dezelfde wijze wordt beïnvloed, maar veranderingen in de schildklierstatus van de patiënt kunnen een dosisaanpassing noodzakelijk maken.
Oogheelkundige effecten
Glucocorticoïden kunnen posterieure subcapsulaire cataracten en glaucoom met potentiële schade aan de oogzenuwen veroorzaken, en kunnen het risico op secundaire oculaire infecties veroorzaakt door bacteriën, schimmels of virussen verhogen.
Het risico op oogheelkundige effecten bij gebruik van AGAMREE is niet bekend.
Verhoogd risico op infecties
Onderdrukking van de ontstekingsreactie en de immuunfunctie kan de gevoeligheid voor infecties verhogen en de ernst ervan vergroten. Er kan activering van latente infecties of exacerbatie van bijkomende infecties optreden. De klinische presentatie is vaak atypisch en ernstige infecties kunnen worden gemaskeerd en kunnen een vergevorderd stadium bereiken voordat ze worden herkend. Deze infecties kunnen ernstig zijn en soms dodelijk.
Hoewel in de klinische onderzoeken geen toegenomen incidentie of ernst van infecties werd waargenomen bij gebruik van vamorolon, kan op basis van beperkte ervaring over de lange termijn een verhoogd risico op infecties niet worden uitgesloten.
Er moet worden gecontroleerd op de ontwikkeling van infecties. Er moeten diagnostische en therapeutische strategieën worden toegepast bij patiënten met symptomen van infectie tijdens een chronische behandeling met vamorolon. Bij patiënten met matig ernstige of ernstige infecties die met vamorolon worden behandeld, moet suppletie met hydrocortison worden overwogen.
Diabetes mellitus
Langdurige behandeling met corticosteroïden kan het risico op diabetes mellitus verhogen.
In klinische onderzoeken met vamorolon zijn geen klinisch relevante veranderingen in het glucosemetabolisme waargenomen; er zijn slechts beperkte langetermijngegevens beschikbaar. De bloedglucosespiegel dient regelmatig te worden gecontroleerd bij patiënten die chronisch met vamorolon worden behandeld.
Vaccinatie
De respons op levende of levende verzwakte vaccins kan veranderd zijn bij patiënten die met glucocorticoïden worden behandeld.
Het risico bij gebruik van AGAMREE is niet bekend.
Levende of levende verzwakte vaccins moeten ten minste zes weken vóór aanvang van de behandeling met AGAMREE worden toegediend.
Bij patiënten zonder voorgeschiedenis van waterpokken of vaccinatie moet vóór behandeling met AGAMREE worden gestart met vaccinatie tegen het varicella-zostervirus.
Trombo-embolische voorvallen
Uit observationele onderzoeken met glucocorticoïden is een verhoogd risico op trombo-embolie (waaronder veneuze trombo-embolie) gebleken, met name bij hogere cumulatieve doses glucocorticoïden.
Het risico bij gebruik van AGAMREE is niet bekend. Voorzichtigheid is geboden bij het gebruik van AGAMREE bij patiënten die lijden aan of vatbaar zijn voor trombo-embolische aandoeningen.
Anafylaxie
Er hebben zich zeldzame gevallen van anafylaxie voorgedaan bij patiënten die een behandeling met glucocorticoïden kregen.
Vamorolon deelt structurele overeenkomsten met glucocorticoïden en moet met voorzichtigheid worden gebruikt bij de behandeling van patiënten met een bekende overgevoeligheid voor glucocorticoïden.
Leverinsufficiëntie
Vamorolon is niet onderzocht bij patiënten met ernstige reeds bestaande leverschade (Child-Pugh-klasse C) en mag niet worden gebruikt bij deze patiënten (zie rubriek 4.3).
Gelijktijdig gebruik met andere geneesmiddelen
UGT-remmers
De mogelijkheid dat interacties tussen geneesmiddelen ontstaan waarbij UGT’s betrokken zijn, is nog niet volledig beoordeeld. Daarom moeten alle UGT-remmers als gelijktijdige medicatie worden vermeden en moeten ze met de nodige voorzichtigheid worden gebruikt indien het gebruik ervan medisch noodzakelijk is.
Hulpstoffen
Natriumbenzoaat
Dit geneesmiddel bevat 1 mg natriumbenzoaat in elke ml, overeenkomend met 100 mg/100 ml.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per 7,5 ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
Vamorolon werkt als een mineralocorticoïdreceptor-antagonist. Het gebruik van vamorolon in combinatie met een mineralocorticoïdreceptor-antagonist kan het risico op hyperkaliëmie verhogen. Er zijn geen gevallen van hyperkaliëmie waargenomen bij patiënten die vamorolon alleen of in combinatie met eplerenon of spironolacton gebruikten. Het wordt aanbevolen om de kaliumspiegel één maand na aanvang van de behandeling met een combinatie van vamorolon en een mineralocorticoïdreceptor-antagonist te controleren. In geval van hyperkaliëmie moet een verlaging van de dosis van de mineralocorticoïdreceptor-antagonist worden overwogen.
Farmacokinetische interacties
Het effect van andere geneesmiddelen op vamorolon
Gelijktijdige toediening met de sterke CYP3A4-remmer itraconazol leidde bij gezonde proefpersonen tot een toename van de oppervlakte onder de plasmaconcentratie-tijdcurve van vamorolon met een factor 1,45. De aanbevolen dosis vamorolon bij toediening in combinatie met sterke CYP3A4-remmers (bijv. telitromycine, claritromycine, voriconazol, grapefruitsap) is 4 mg/kg per dag.
Sterke CYP3A4-inductoren of sterke PXR-inductoren (bijv. carbamazepine, fenytoïne, rifampicine, sint-janskruid) kunnen de plasmaconcentraties van vamorolon verlagen en leiden tot een gebrek aan werkzaamheid; daarom moeten alternatieve behandelingen die geen sterke inductoren van CYP3A4-activiteit zijn, worden overwogen. Voorzichtigheid is geboden bij gelijktijdige behandeling met een matig sterke PXR- of CYP3A4-inductor, aangezien de plasmaconcentratie van vamorolon op relevante wijze kan worden verlaagd.
Door transporteiwitten gemedieerde geneesmiddelinteracties
Vamorolon is geen remmer van P-gp, BCRP, OATP1B1, OATP1B3, OCT2, OAT1, MATE1 of BSEP. Vamorolon vertoont in vitro een zwakke remming van de transporteiwitten OAT3 en MATE2-K. Vamorolon is geen substraat van P-gp, BCRP, OATP1A2, OATP1B1, OATP1B3, OCT2, OAT1, OAT3, MATE1, MATE2-K of BSEP.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van vamorolon bij zwangere vrouwen. Uit dieronderzoek naar de reproductietoxiciteit met vamorolon is reproductietoxiciteit gebleken (zie rubriek 5.3). Glucocorticoïden zijn in verband gebracht met verschillende soorten misvormingen (gespleten gehemelte, skeletmisvormingen) in dieronderzoek.
AGAMREE mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met vamorolon noodzakelijk maakt.
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met AGAMREE.
Borstvoeding
Er zijn geen gegevens over de uitscheiding van vamorolon of de metabolieten ervan in de moedermelk. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens de behandeling met AGAMREE.
Vruchtbaarheid
Er zijn geen klinische gegevens over de effecten van vamorolon op de vruchtbaarheid.
Langdurige behandeling met vamorolon verminderde de vruchtbaarheid bij mannelijke en vrouwelijke honden (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
AGAMREE heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen van vamorolon 6 mg/kg per dag zijn cushingoïde kenmerken (28,6 %), braken (14,3 %), gewichtstoename (10,7 %) en prikkelbaarheid (10,7 %). Deze reacties zijn dosisafhankelijk en worden meestal gemeld in de eerste maanden van de behandeling, en verminderen of stabiliseren doorgaans na verloop van tijd bij een continue behandeling.
Vamorolon leidt tot onderdrukking van de hypothalamus-hypofyse-bijnieras, die correleert met de dosis en de duur van de behandeling. Acute bijnierinsufficiëntie (bijniercrisis) is een ernstig effect dat kan optreden tijdens een periode van verhoogde stress of als de dosis vamorolon abrupt wordt verlaagd of stopgezet (zie rubriek 4.4).
Tabel met de lijst van bijwerkingen
De bijwerkingen worden hieronder vermeld per systeem/orgaanklasse en per frequentie volgens MedDRA. De tabel bevat bijwerkingen bij patiënten die in het gerandomiseerde placebogecontroleerde onderzoek werden behandeld met vamorolon 6 mg/kg per dag. De frequentie wordt als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1 000, < 1/100), zelden (≥ 1/10 000, < 1/1 000), zeer zelden (< 1/10 000) (met inbegrip van geïsoleerde gevallen) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2: Bijwerkingen
Systeem/orgaanklasse (SOC) Bijwerking (voorkeursterm) Frequentie
Endocriene aandoeningen Cushingoïde kenmerken Zeer vaak Voedings- en
stofwisselingsstoornissen
Toegenomen gewicht Toegenomen eetlust
Zeer vaak
Psychische stoornissen Prikkelbaarheid Zeer vaak Maagdarmstelselaandoeningen Braken
Buikpijn
Pijn in de bovenbuik Diarree
Zeer vaak Vaak
Vaak
Vaak
Zenuwstelselaandoeningen Hoofdpijn Vaak
Beschrijving van geselecteerde bijwerkingen
Cushingoïde kenmerken
Cushingoïde kenmerken (hypercortisolisme) waren de meest gemelde bijwerking bij gebruik van vamorolon 6 mg/kg per dag (28,6 %). De frequentie van cushingoïde kenmerken was lager in de groep met vamorolon 2 mg/kg per dag (6,7 %). In het klinische onderzoek werden cushingoïde kenmerken gemeld als lichte tot matig sterke ‘gewichtstoename in het gezicht’ of ‘vollemaansgezicht’. Het merendeel van de patiënten presenteerde zich tijdens de eerste zes maanden van de behandeling met cushingoïde kenmerken (28,6 % in maand 0 tot 6 t.o.v. 3,6 % in maand 6 tot 12 bij vamorolon 6 mg/kg per dag). Dit leidde niet tot stopzetting van de behandeling.
Gedragsproblemen
Tijdens de eerste zes maanden van de behandeling werden bij gebruik van vamorolon 6 mg/kg per dag (21,4 %) met een hogere frequentie gedragsproblemen gemeld dan bij vamorolon 2 mg/kg per dag (16,7 %) of placebo (13,8 %), als gevolg van een verhoogde frequentie van voorvallen die worden beschreven als lichte prikkelbaarheid (10,7 % bij 6 mg/kg per dag, 0 % bij 2 mg/kg per dag of placebo). De meeste gedragsproblemen deden zich voor tijdens de eerste drie maanden van de behandeling en verdwenen zonder stopzetting van de behandeling. Tussen maand 6 en maand 12 daalde de frequentie van gedragsproblemen bij beide doses vamorolon (10,7 % voor vamorolon 6 mg/kg per dag en 7,1 % voor vamorolon 2 mg/kg per dag).
Gewichtstoename
Vamorolon gaat gepaard met een toename van de eetlust en het gewicht. De meeste voorvallen van gewichtstoename in de groep met vamorolon 6 mg/kg per dag werden gemeld tijdens de eerste zes maanden van de behandeling (17,9 % in maand 0 tot 6 t.o.v. 0 % in maand 6 tot 12). De gewichtstoename bij gebruik van vamorolon 2 mg/kg per dag (3,3 %) was vergelijkbaar met die bij placebo (6,9 %). Voorafgaand en tijdens de behandeling met AGAMREE dienen op de leeftijd afgestemde voedingsadviezen te worden gegeven die in overeenstemming zijn met de algemene aanbevelingen voor voedingsbeheer bij patiënten met DMD (zie rubriek 4.4).
Ontwenningsverschijnselen en -symptomen
Abrupte verlaging of stopzetting van de dagelijkse dosis vamorolon na langdurige behandeling gedurende meer dan een week kan leiden tot een bijniercrisis (zie rubriek 4.2 en 4.4).
Pediatrische patiënten
Het type en de frequentie van de bijwerkingen bij patiënten van 2 tot < 4 jaar oud of ouder dan 7 jaar waren vergelijkbaar met de bijwerkingen die werden gemeld bij patiënten van 4 tot < 7 jaar oud. De effecten van vamorolon op de ontwikkeling in de puberteit zijn niet onderzocht.
Bij patiënten van 2 tot < 4 jaar oud werd op basis van de cortisolwaarden in de ochtend in week 12 asymptomatische bijniersuppressie gemeld bij de helft van de patiënten die werden behandeld met vamorolon 6 mg/kg per dag.
Bij behandeling met vamorolon 2-6 mg/kg per dag in het hoofdonderzoek werd bij patiënten < 5 jaar een hogere frequentie van gedragsproblemen waargenomen dan bij patiënten ≥ 5 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De behandeling van acute overdosering bestaat uit onmiddellijke ondersteunende en symptomatische therapie. Maagspoeling of emesis kan worden overwogen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: glucocorticoïden, ATC-code: H02AB18
Werkingsmechanisme
Vamorolon is een dissociatief corticosteroïde dat selectief bindt aan de glucocorticoïdreceptor. Dit veroorzaakt ontstekingsremmende effecten door remming van NF-kB-gemedieerde gentranscripten maar leidt tot minder transcriptionele activatie van andere genen. Daarnaast remt vamorolon de activatie van de mineralocorticoïdreceptor door aldosteron. Vanwege de specifieke structuur is vamorolon waarschijnlijk geen substraat voor 11ß-hydroxysteroïddehydrogenasen en is het dus niet onderworpen aan lokale weefselversterking. Het precieze mechanisme van de therapeutische werking van vamorolon bij patiënten met DMD is onbekend.
Farmacodynamische effecten
Vamorolon zorgde in de klinische onderzoeken voor een dosisafhankelijke daling van de cortisolspiegel in de ochtend. In klinische onderzoeken met vamorolon werd een dosisafhankelijke stijging van hemoglobine, hematocrietwaarden en het aantal erytrocyten, leukocyten en lymfocyten waargenomen. Er werden geen relevante veranderingen in het gemiddelde aantal neutrofielen of onrijpe granulocyten waargenomen. De waarden van lipoproteïne-cholesterol met hoge dichtheid (HDL-cholesterol) en triglyceriden stegen op dosisafhankelijke wijze. Na een behandeling tot dertig maanden was er geen relevant effect op het glucosemetabolisme.
In tegenstelling tot corticosteroïden leidde vamorolon in de klinische onderzoeken na 48 weken niet tot een vermindering van het botmetabolisme zoals gemeten aan de hand van markers voor botomzet en ook niet tot een significante afname van de parameters voor lumbale vertebrale botmineralisatie met een dual-energy X-ray-absorptiometry-scan (DXA). Het risico op botbreuken bij patiënten met DMD die met vamorolon worden behandeld, is niet vastgesteld.
Klinische werkzaamheid en veiligheid
De werkzaamheid van AGAMREE voor de behandeling van DMD werd beoordeeld in onderzoek 1, een multicentrisch, gerandomiseerd, dubbelblind placebo- en actiefgecontroleerd onderzoek met parallelle groepen met een duur van 24 weken gevolgd door een dubbelblinde extensiefase. De onderzoekspopulatie bestond uit 121 mannelijke pediatrische patiënten van 4 tot < 7 jaar op het moment van inschrijving in het onderzoek, die corticosteroïde-naïef en ambulant waren, met een bevestigde diagnose van DMD.
In onderzoek 1 werden 121 patiënten gerandomiseerd naar een van de volgende behandelingen: vamorolon 6 mg/kg per dag (n = 30), vamorolon 2 mg/kg per dag (n = 30), het werkzame vergelijkingsmiddel prednison 0,75 mg/kg per dag (n = 31) of placebo (n = 30). Na 24 weken (periode 1, primaire werkzaamheidsanalyse) werden patiënten die prednison of placebo toegediend hadden gekregen, gedurende nog eens 20 weken behandeling (periode 2) volgens een vooraf gedefinieerd randomisatieschema opnieuw toegewezen aan vamorolon 6 mg/kg per dag of 2 mg/kg per dag.
In onderzoek 1 werd de werkzaamheid van vamorolon 6 mg/kg per dag ten opzichte van placebo beoordeeld op basis van de verandering in de snelheid die nodig is om op te staan in de TTSTAND-test (Time to Stand Test) vanaf baseline tot week 24. Er werd een vooraf gespecificeerde hiërarchische analyse van relevante secundaire eindpunten uitgevoerd aan de hand van de verandering in de TTSTAND-snelheid ten opzichte van baseline voor de groep met vamorolon 2 mg/kg per dag ten opzichte van de placebogroep en de verandering in de op zes minuten gelopen afstand in de 6MWT (6 Minute Walk Test) vanaf baseline voor vamorolon 6 mg/kg per dag gevolgd door 2 mg/kg per dag ten opzichte van placebo.
Behandeling met vamorolon 6 mg/kg per dag en 2 mg/kg per dag leidde tot een statistisch significante verbetering van de verandering in TTSTAND-snelheid en de verandering in de 6MWT-afstand tussen baseline en week 24 ten opzichte van placebo (zie tabel 3). Onderzoek 1 was niet opgezet om het totale type I-foutenpercentage bij te houden voor vergelijkingen van iedere vamorolon-groep ten opzichte van prednison. Om die reden wordt voor deze eindpunten in afbeelding 1 een globale beoordeling weergegeven van de verschillen in behandeling tussen de eindpunten, uitgedrukt in de procentuele verandering ten opzichte van baseline met 95 %-betrouwbaarheidsintervallen.
Tabel 3: Analyse van de verandering vanaf baseline bij gebruik van vamorolon 6 mg/kg per dag of vamorolon 2 mg/kg per dag ten opzichte van placebo in week 24 (onderzoek 1)
| TTSTAND-snelheid (keer | Placebo | Vam 2 mg/kg per dag | Vam 6 mg/kg per dag | Pred 0,75 mg/kg per dag | ||||||||
| opstaan per seconde) / | ||||||||||||
| TTSTAND in seconden | ||||||||||||
| (benodigde seconden om één | ||||||||||||
| keer op te staan) | ||||||||||||
| Gemiddeld aantal keer opstaan per seconde bij baseline Gemiddeld aantal seconden om op te staan bij baseline | 0,20 5,555 | 0,18 6,07 | 0,19 5,97 | 0,22 4,92 | ||||||||
Gemiddelde verandering na 24 weken Keer opstaan per seconde Verbetering van het aantal seconden om op te staan | -0,012 -0,62 | 0,031 0,31 | 0,046 1,05 | 0,066 1,24 | ||||||||
Verschil ten opzichte van placebo* Keer opstaan per seconde Seconden om op te staan | - | 0,043 (0,007 ; 0,079) 0,927 (0,042 ; 1,895) | 0,059 (0,022 ; 0,095) 1,67 (0,684 ; 2,658) | niet bekend niet bekend | ||||||||
| p-waarde | - | 0,020 | 0,002 | niet bekend | ||||||||
| 6MWT-afstand (meters) | Placebo | Vam 2 mg/kg per | Vam 6 mg/kg per | Pred 0,75 mg/kg | ||||||||
| dag | dag | per dag | ||||||||||
| Gemiddelde baseline (m) | 354,5 | 316,1 | 312,5 | 343,3 | ||||||||
| Gemiddelde verandering na 24 weken | -11,4 | +25,0 | +24,6 | +44,1 | ||||||||
| Verschil ten opzichte van placebo* | - | 36,3 (8,3 ; 64,4) | 35,9 (8,0 ; 63,9) | niet bekend | ||||||||
| p-waarde | - | 0,011 | 0,012 | niet bekend | ||||||||
Gemiddelde veranderingen en verschillen zijn op modellen gebaseerde kleinstekwadratengemiddelden (LSM) en gemiddelde verschillen.
Positieve getallen wijzen op een verbetering ten opzichte van baseline. *Verschillen in LSM weergegeven met 95 %-BI
Afbeelding 1 Vergelijkingen tussen vamorolon en prednison in tests met een tijdsmeting voor motorische functies, geanalyseerd als procentuele veranderingen ten opzichte van baseline (mITT-1-populatie)
De testgegevens worden gestandaardiseerd door de procentuele verandering ten opzichte van baseline als eindpunt te gebruiken. De percentiele veranderingen worden berekend als (waarde bij bezoek – baselinewaarde) / baselinewaarde x 100 %. VAM: vamorolon, PDN: prednison
Alle procentuele veranderingswaarden van de twee eindpunten worden ingevoerd in een enkel statistisch model (MMRM)
Voor vamorolon 6 mg/kg per dag hielden de verbeteringen in alle testmetingen van de functie van de onderste ledematen die na 24 weken werden waargenomen, gedurende 48 weken behandeling grotendeels aan, terwijl de resultaten van de uitkomstmaat voor de werkzaamheid voor vamorolon 2 mg/kg per dag niet in overeenstemming waren met de dalingen van de relevante functionele uitkomstparameters in week 48, d.w.z. TTSTAND-snelheid en 6MWT. Er was dus sprake van klinisch significante verschillen ten opzichte van vamorolon 6 mg/kg per dag, maar slechts een minimale daling van de NSAA-score.
Patiënten die gedurende onderzoek 1 overschakelden van prednison 0,75 mg/kg per dag in periode 1 op vamorolon 6 mg/kg per dag in periode 2, leken het voordeel te behouden wat betreft deze eindpunten voor motorische functies, terwijl bij patiënten die overschakelden op vamorolon 2 mg/kg per dag dalingen werden waargenomen.
Bij baseline waren kinderen in de vamorolon-groepen kleiner in lengte (mediane SD -0,74 en -1,04 in de z-score voor lengte voor respectievelijk de groep met 2 mg/kg per dag en de groep met 6 mg/kg per dag) dan kinderen die placebo (SD -0,54) of prednison 0,75 mg/kg per dag (SD -0,56) kregen. De verandering in lengtepercentiel en de z-score voor lengte bij kinderen die gedurende 24 weken met vamorolon of placebo werden behandeld, was vergelijkbaar, terwijl er bij prednison een daling optrad. De lengtepercentielen en z-scores voor lengte daalden niet met vamorolon tijdens de onderzoeksperiode van 48 weken in onderzoek 1. Overschakeling van prednison na 24 weken in 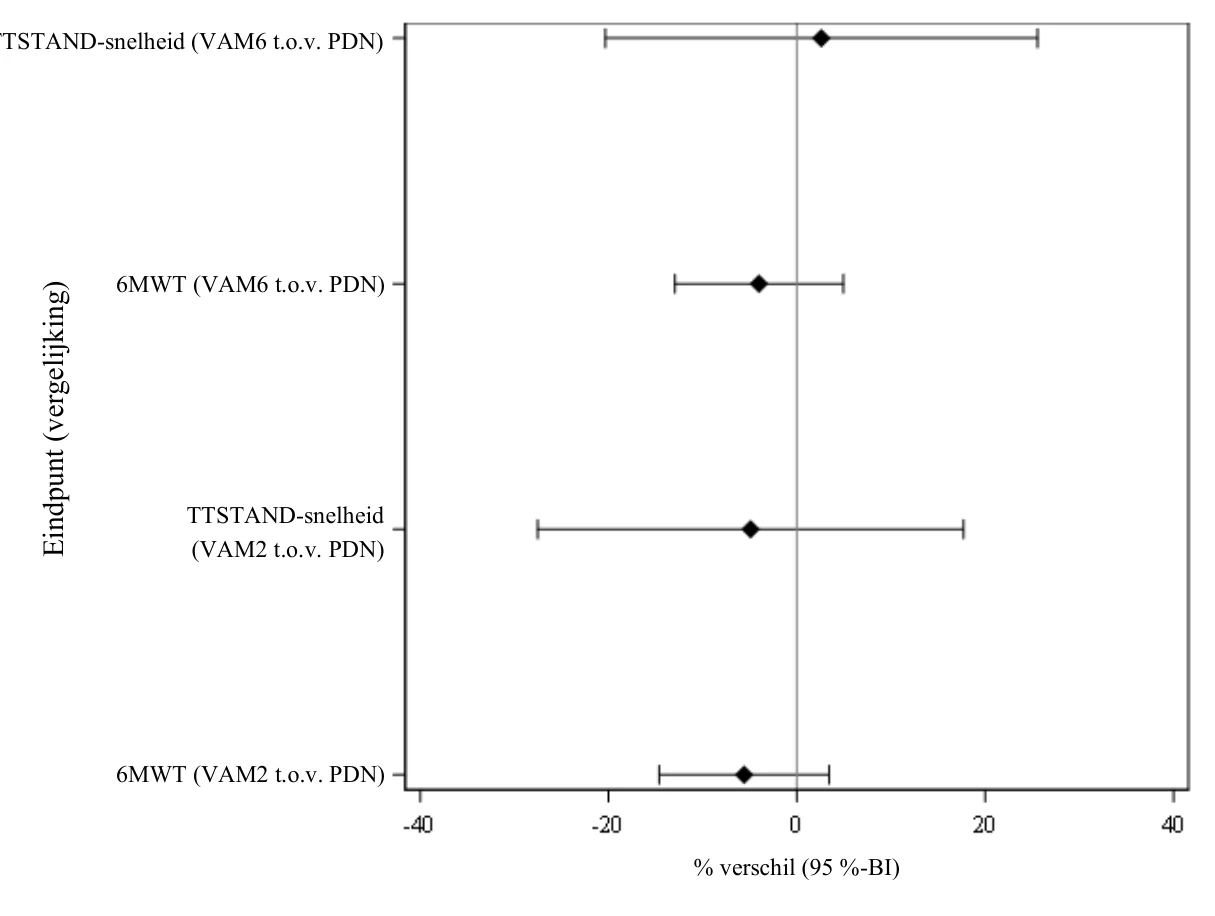 TTSTAND-snelheid (VAM6 t.o.v. PDN)
periode 1 naar vamorolon in periode 2 leidde tot een stijging van de gemiddelde en mediane z-score voor lengte tot week 48.
De werkzaamheid van AGAMREE werd beoordeeld als onderdeel van verkennende doelstellingen bij patiënten van 2 tot < 4 jaar en 7 tot < 18 jaar in een 12 weken durend open-label fase II-onderzoek met meerdere doseringen (onderzoek 2). De onderzoekspopulatie bestond uit 54 mannelijke patiënten: 20 patiënten in de leeftijd van 2 tot < 4 jaar die corticosteroïde-naïef waren en 34 patiënten in de leeftijd van 7 tot < 18 jaar die niet met corticosteroïden werden behandeld (gedurende ten minste 3 maanden voordat met vamorolon werd gestart) of wél met corticosteroïden werden behandeld. De patiënten waren ambulant of niet-ambulant, met een bevestigde diagnose van DMD.
Nadat de farmacokinetiek en de veiligheid waren beoordeeld voor de eerste 6 patiënten in elke leeftijdsgroep bij de dosering van 2 mg/kg per dag, kregen de daaropvolgende patiënten een dosering van ofwel 2 mg/kg per dag ofwel 6 mg/kg per dag. Al met al kregen in totaal 10 patiënten in de leeftijd van 2 tot < 4 jaar en 12 patiënten in de leeftijd van 7 tot < 18 jaar vamorolon 2 mg/kg per dag. Nog eens 10 patiënten in de leeftijd van 2 tot < 4 jaar en 22 patiënten in de leeftijd van 7 tot < 18 jaar kregen vamorolon 6 mg/kg per dag.
In dit onderzoek werd de werkzaamheid in de leeftijdsgroep van 2 tot < 4 jaar verkend door de verandering vanaf baseline tot week 12 in de score op de schaal voor grove motoriek van de Bayley-ontwikkelingsschaal voor zuigelingen en peuters-III (Bayley-III) te beoordelen. In de leeftijdsgroep van 7 tot < 18 jaar werd de werkzaamheid alleen verkend door de verandering vanaf baseline tot week 12 op de schaal voor de prestaties van de bovenste ledematen (performance of upper limb, PUL) te beoordelen.
Op basis van beschrijvende statistiek vertoonden de meeste patiënten in de leeftijd van 2 tot < 4 jaar (9/10) in de groep die vamorolon 6 mg/kg per dag kreeg, verbeteringen in de scores op de Bayley-III-schaal voor grove motoriek vanaf baseline tot week 12, vergeleken met patiënten in de groep die vamorolon 2 mg/kg per dag kreeg.
5.2 Farmacokinetische eigenschappen
Absorptie
Vamorolon wordt goed geabsorbeerd en verspreidt zich snel in weefsels. Na orale toediening met voedsel bedraagt de mediane Tmax ongeveer 2 uur (bereik 0,5 tot 5 uur).
Effect van voedsel
Bij toediening van vamorolon met voedsel daalde de Cmax met maximaal 8 % en werd de Tmax met 1 uur vertraagd ten opzichte van toediening in nuchtere toestand. De totale systemische absorptie zoals gemeten aan de hand van de AUC steeg met maximaal 14 % wanneer vamorolon met voedsel werd ingenomen. In de populatie van Chinese volwassenen namen AUCinf en Cmax met respectievelijk 24 % en 25 % toe en werd de mediane Tmax met 3 uur vertraagd na een vetrijke maaltijd. Het is onwaarschijnlijk dat dit effect van voedsel een veiligheidsprobleem zal opleveren. Hoewel voedsel de algehele biologische beschikbaarheid van vamorolon niet significant verandert, vermindert consistente gelijktijdige toediening met voedsel mogelijk de variabiliteit in biologische beschikbaarheid.
Distributie
Het schijnbare distributievolume van vamorolon voor een DMD-patiënt met een lichaamsgewicht van 20 kg die vamorolon inneemt, is 28,5 l op basis van de farmacokinetische populatieanalyse. De eiwitbinding is 88,1 % in vitro. De bloed-plasmaratio is ongeveer 0,87.
Biotransformatie
Vamorolon wordt gemetaboliseerd via meerdere fase I- en fase II-routes, zoals glucuronidering, hydroxylering en reductie. De belangrijkste plasma- en urinemetabolieten worden gevormd door directe glucuronidering en door hydrogenering met daaropvolgende glucuronidering. De betrokkenheid van specifieke UGT- en CYP-enzymen bij het metabolisme van vamorolon is niet op overtuigende wijze aangetoond.
Eliminatie
De belangrijkste eliminatieroute is via metabolisme met daaropvolgende uitscheiding van metabolieten in de urine en feces. De klaring van vamorolon voor een DMD-patiënt met een lichaamsgewicht van 20 kg die vamorolon inneemt, is 58 l/u op basis van de farmacokinetische populatieanalyse. De terminale eliminatiehalfwaardetijd van vamorolon bij kinderen met DMD bedraagt ongeveer 2 uur.
Ongeveer 30 % van de dosis vamorolon wordt uitgescheiden in de feces (15,4 % ongewijzigd) en 57 % van de dosis vamorolon wordt als metabolieten uitgescheiden in de urine (< 1 % ongewijzigd). De belangrijkste metabolieten in de urine zijn glucuroniden.
Lineariteit/non-lineariteit
De farmacokinetiek is lineair en de blootstelling aan vamorolon neemt proportioneel toe met enkelvoudige of meervoudige doses. Vamorolon hoopt zich niet op bij herhaalde toediening.
Bijzondere populaties
Leverinsufficiëntie
Het effect van matig ernstige leverinsufficiëntie (Child-Pugh-klasse B) van vamorolon is bij mensen onderzocht. De Cmax- en AUC0INF-waarden van vamorolon waren ongeveer 1,7 en 2,6 keer zo hoog bij proefpersonen met matig ernstige leverinsufficiëntie ten opzichte van voor leeftijd, gewicht en geslacht gematchte gezonde volwassenen. Bij patiënten met matig ernstige leverinsufficiëntie moet de dosis AGAMREE worden verlaagd tot 2 mg/kg per dag voor patiënten tot 40 kg en tot 80 mg voor patiënten met een lichaamsgewicht van 40 kg en meer.
Op basis van de beschikbare gegevens is de toename van de blootstelling aan vamorolon evenredig aan de ernst van de leverdisfunctie. Bij patiënten met lichte leverinsufficiëntie (Child-Pugh-klasse A) wordt geen significante toename van de blootstelling verwacht en wordt derhalve geen dosisaanpassing aanbevolen.
Er is geen ervaring met vamorolon bij patiënten met ernstige leverinsufficiëntie (Child-Pugh-klasse C); vamorolon mag niet aan deze patiënten worden toegediend (zie rubriek 4.3).
Nierinsufficiëntie
Er is geen klinische ervaring met patiënten met nierinsufficiëntie. Vamorolon wordt niet onveranderd uitgescheiden via de nieren en een toename van de blootstelling als gevolg van nierinsufficiëntie wordt onwaarschijnlijk geacht.
Pediatrische patiënten
Na orale toediening vertoont vamorolon een dosisafhankelijke farmacokinetiek bij pediatrische patiënten in de leeftijd van 2 tot < 18 jaar. De blootstelling (Cmax en AUC) neemt toe met de dosis; er wordt echter geen accumulatie waargenomen bij eenmaaldaagse dosering. Tmax treedt op na 2 uur bij alle leeftijdsgroepen. De eliminatiehalfwaardetijd (t1/2) is ongeveer 2 uur, wat duidt op een consistente en snelle klaring.
De farmacokinetische parameters worden samengevat in tabel 5 en tabel 6.
Tabel 4: Farmacokinetische parameters over het leeftijdsbereik na een enkele dosis
| Leeftijdsgroep | Dosering (mg/kg) | Cmax [ng/ml] Gemiddelde [SD] (n) | AUCinf 3 [ng·uur/ml] Gemiddelde [SD] (n) | Tmax [uur] Mediaan [bereik] (n) | t1/2 [uur] Gemiddelde [SD] (n) |
| 2 tot < 4 jaar1 | 2 | 299 [176] (10) | 919 [446] (8) | 2 [1-6] (10) | NB |
| 6 | 899 [496] (10) | 2366 [919] (8) | 2 [1-6] (10) | NB | |
| 4 tot < 7 jaar2 | 2 | 199 [111] (12) | 761 [352] (12) | 2 [1-6] (12) | 1,9 [0,8] (12) |
| 6 | 856 [471] (12) | 3279 [1693] (12) | 2 [2-6] (12) | 1,9 [1,0] (12) | |
| 7 tot < 18 jaar1 | 2 | 318 [221] (12) | 1387 [727] (5) | 2 [1-6] (12) | 2,4 [0,9] (5) |
| 6 | 1014 [414] (22) | 4444 [1670] (13) | 2 [1-6] (22) | 2,1 [1,7] (13) |
1 Gegevens afgeleid uit onderzoek 2: Een open-label fase II-onderzoek met meerdere doseringen voor het beoordelen van de veiligheid, verdraagbaarheid, farmacokinetiek, farmacodynamiek en de verkennende werkzaamheid van vamorolon bij jongens in de leeftijd van 2 tot < 4 jaar en 7 tot < 18 jaar met spierdystrofie van Duchenne (DMD).
2 Gegevens afgeleid uit onderzoek 3: Een open-label fase IIa-onderzoek met meerdere oplopende doseringen voor het beoordelen van de farmacokinetiek van vamorolon bij jongens met spierdystrofie van Duchenne (DMD).
3 Voor de leeftijdsgroep van 2 tot < 4 jaar is de steekproef gering. Daarom is de weergegeven AUC de AUC0-6. NB, niet bepaald.
Tabel 5: Farmacokinetische parameters over het leeftijdsbereik na meerdere doses
(2 weken)
| Leeftijdsgroep | Dosis (mg/kg) | Cmax (ng/ml) Gemiddelde [SD] (n) | AUCinf3 (ng·uur/ml)] Gemiddelde [SD] (n) | Tmax (uur) Mediaan [bereik] (n) | t1/2 (uur) Gemiddelde [SD] (n) |
| 2 tot < 4 jaar1 | 2 | 431 [287] (9) | 1516 [506] (7) | 2 [1-6] (9) | NB |
| 6 | 936 [722] (8) | 3055 [1699] (7) | 2 [1-6] (8) | NB | |
| 4 tot < 7 jaar2 | 2 | 253 [96] (12) | 1138 [467] (12) | 2 [2-4] (12) | 2 [1] (12) |
| 6 | 970 [270] (12) | 3606 [897] (12) | 2 [1-4] (12) | 1 [0,4] (12) | |
| 7 tot < 18 jaar1 | 2 | 371 [156] (12) | 1541 [230] (6) | 3 [1-8] (12) | 2 [1] (6) |
| 6 | 843 [366] (22) | 3990 [1653] (9) | 2 [1-6] (22) | 2 [0,6] (9) |
1 Gegevens afgeleid uit onderzoek 2: Een open-label fase II-onderzoek met meerdere doseringen voor het beoordelen van de veiligheid, verdraagbaarheid, farmacokinetiek, farmacodynamiek, en de verkennende werkzaamheid van vamorolon bij jongens in de leeftijd van 2 tot < 4 jaar en 7 tot < 18 jaar met spierdystrofie van Duchenne (DMD).
2 Gegevens afgeleid uit onderzoek 3: Een open-label fase IIa-onderzoek met meerdere oplopende doseringen voor het beoordelen van de farmacokinetiek van vamorolon bij jongens met spierdystrofie van Duchenne (DMD).
3 Voor de leeftijdsgroep van 2 tot < 4 jaar is de steekproef gering. Daarom is de weergegeven AUC de AUC0-6. NB, niet bepaald.
6
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde toediening
Herhaalde toediening van vamorolon leidde bij muizen en honden tot tijdelijke verhogingen van triglyceriden, cholesterol en leverenzymen. Bij beide soorten waargenomen focale leverontsteking/-necrose kan secundair zijn aan de hepatocellulaire hypertrofie en vacuolisatie met glycogeen- en lipidenaccumulaties die waarschijnlijk de stimulatie van gluconeogenese weerspiegelen.
Langdurige toediening van vamorolon veroorzaakte ook atrofie van de bijnierschors bij muizen en honden. Dit kan worden toegeschreven aan de bekende onderdrukking van de hypothalamus-hypofyse-bijnieras door glucocorticoïde middelen.
De primaire ontstekingsremmende werking van vamorolon was verder verantwoordelijk voor lichte tot matig sterke lymfocytendepletie in de milt, thymus en lymfeklieren van beide soorten. De nadelige bevindingen met betrekking tot de lever en de bijnieren en de lymfoïde veranderingen bij muizen en honden traden op zonder veiligheidsmarges voor de maximale aanbevolen dosis voor de mens (maximum recommended human dose, MRHD op basis van de AUC.
Genotoxiciteit en carcinogeniteit
Vamorolon vertoonde in de standaardtestbatterij geen genotoxisch potentieel. Er zijn geen carcinogeniteitsonderzoeken uitgevoerd met vamorolon, maar de afwezigheid van preneoplastische laesies in langlopende toxiciteitsonderzoeken en ervaring met andere glucocorticoïden wijzen niet op een specifiek carcinogeen gevaar.
Reproductie- en ontwikkelingstoxiciteit
Er zijn geen standaardonderzoeken naar reproductie- en ontwikkelingstoxiciteit uitgevoerd. Een verkennend onderzoek met vamorolon naar de embryofoetale ontwikkeling bij muizen liet een hogere incidentie bij foetussen en jongen zien van gespleten gehemelte bij blootstellingen vergelijkbaar met de blootstelling bij de mens bij de MRHD, wat duidt op een teratogeen effect van vamorolon. Vamorolon had geen negatieve invloed op de ontwikkeling van sperma en reproductieve weefsels in het onderzoek naar chronische toxiciteit bij muizen. Na chronische dosering bij honden werden niet volledig reversibele degeneraties van spermatocyten/spermatiden in de testes waargenomen die leidden tot oligospermie en kiemceldebris in de epididymides. Bovendien werden de prostaatklieren verkleind en bevatten ze minder secretoir product.
Bij vrouwtjesdieren resulteerde langdurige herhaalde toediening bij honden bovendien in een gedeeltelijk reversibele bilaterale afwezigheid van corpora lutea in de eierstokken. De remming van de mannelijke en vrouwelijke vruchtbaarheid is toe te schrijven aan de bekende interferentie van de langdurige behandeling met glucocorticoïden met de hypothalamus-hypofyse-gonade-as en trad op zonder veiligheidsmarges voor de mens bij de MRHD op basis van de AUC.
Juveniele toxiciteit
De belangrijkste doelorganen van vamorolon bij jonge mannetjes- en vrouwtjesmuizen overlappen met die van volwassen muizen, met aandoeningen zoals atrofie van de bijnierschors en aan vamorolon gerelateerde schadelijke hepatocellulaire degeneratie/necrose.
Een aan vamorolon gerelateerd effect dat uitsluitend bij jonge muizen werd waargenomen, was een niet-schadelijke afname van de tibia en de lichaamslengte bij mannetjes- en vrouwtjesmuizen, die werd toegeschreven aan de inductie van tragere groei. Daarnaast werd bij vrouwtjesdieren hypertrofie van de acinaire cellen van de mandibulaire speekselklieren waargenomen. Groeivertraging is een bekend effect dat in verband wordt gebracht met de behandeling met glucocorticoïden bij kinderen, maar de relevantie van de bevindingen met betrekking tot de speekselklieren voor kinderen is onbekend. Op het niveau zonder waarneembaar schadelijk effect (no observed adverse effect level, NOAEL) voor algemene toxiciteit bij jonge mannetjes- en vrouwtjesmuizen bestaat er geen veiligheidsmarge met betrekking tot blootstelling bij de mens bij de MRHD.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Citroenzuur (monohydraat) (E 330)
Dinatriumfosfaat (E 339)
Glycerol (E 422)
Sinaasappelsmaak
Gezuiverd water
Natriumbenzoaat (E 211)
Sucralose (E 955)
Xanthaangom (E 415)
Zoutzuur (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Vóór opening
4 jaar.
Na opening
3 maanden.
Rechtop bewaren in de koelkast (2 °C – 8 °C).
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Amberkleurige glazen fles met 100 ml suspensie voor oraal gebruik met een verzegelde, kindveilige sluiting van polypropyleen met een afdeklaag van polyethyleen met lage dichtheid.
Elke verpakking bevat één fles, één indruk-flesadapter (polyethyleen met lage dichtheid) en twee identieke doseerspuiten voor orale toediening (polyethyleen met lage dichtheid) met een schaalverdeling van 0 tot 8 ml in stappen van 0,1 ml.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Elke doseerspuit voor orale toediening die samen met AGAMREE wordt verstrekt, mag maximaal 45 dagen worden gebruikt.
Gebruik met een enterale voedingssonde:
AGAMREE kan worden toegediend via een enterale voedingssonde (12 – 24 Ch) zonder wijziging of verdunning van de gebruikelijke voorgeschreven dosis. AGAMREE mag niet vermengd worden met de sondevoeding of andere producten. Voor en na toediening van AGAMREE moet de enterale voedingssonde met minimaal 20 ml water worden doorgespoeld.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Santhera Pharmaceuticals (Deutschland) GmbH
Marie-Curie-Straße 8
D-79539 Lörrach
DUITSLAND
office@santhera.com
8. NUMMER(S) VAN DE VERGUNNING(EN) VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1776/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 14 december 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: http://www.ema.europa.eu.