


SmPC (samenvatting van de productkenmerken) - Abirateron Xiromed
1. NAAM VAN HET GENEESMIDDEL
Abirateron Xiromed 500 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 500 mg abirateronacetaat, equivalent aan 446 mg abirateron.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 259 mg lactose en maximaal 12 mg natrium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Rood-beige, ovale, filmomhulde tabletten, ingeslagen met “500” op één kant en ongeveer 19 mm lang en 11 mm breed.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Abirateron Xiromed is met prednison of prednisolon geïndiceerd voor:
- de behandeling van nieuw gediagnosticeerde hoog-risico gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) bij volwassen mannen, in combinatie met androgeendeprivatietherapie (ADT) (zie rubriek 5.1)
- de behandeling van gemetastaseerde castratieresistente prostaatkanker (mCRPC) bij volwassen mannen die asymptomatisch of licht symptomatisch zijn na falen van androgeendeprivatietherapie en voor wie behandeling met chemotherapie nog niet klinisch geïndiceerd is (zie rubriek 5.1);
- de behandeling van mCRPC bij volwassen mannen bij wie de ziekte progressief was tijdens of na een chemotherapieschema op basis van docetaxel.
4.2 Dosering en wijze van toediening
Dit geneesmiddel dient te worden voorgeschreven door een bevoegde beroepsbeoefenaar in de gezondheidszorg.
Dosering
De aanbevolen dosis is 1.000 mg (twee tabletten van 500 mg) als eenmalige dagelijkse dosis, niet met voedsel in te nemen (zie ‘Wijze van toediening’ hieronder). Als de tabletten met voedsel worden ingenomen, verhoogt dat de blootstelling aan abirateron (zie de rubrieken 4.5 en 5.2).
Dosering van prednison of prednisolon
Voor mHSPC wordt Abirateron Xiromed gebruikt met 5 mg prednison of prednisolon per dag.
Voor mCRPC wordt Abirateron Xiromed gebruikt met 10 mg prednison of prednisolon per dag.
Bij patiënten die niet chirurgisch zijn gecastreerd, moet chemische castratie met een luteinising hormone-releasing hormone (LHRH)-analoog tijdens de behandeling worden voortgezet.
Aanbevolen monitoring
Serumtransaminases moeten worden bepaald voordat de behandeling wordt gestart, elke twee weken in de eerste drie maanden van de behandeling en daarna maandelijks. De bloeddruk, het serumkalium en de vochtretentie moeten maandelijks worden gemeten. Patiënten met een aanzienlijk risico op congestief hartfalen dienen echter gedurende de eerste drie maanden van de behandeling elke twee weken gecontroleerd te worden en daarna maandelijks (zie rubriek 4.4).
Bij patiënten met reeds bestaande hypokaliëmie of degenen die hypokaliëmie ontwikkelen terwijl ze met Abirateron Xiromed worden behandeld, dient overwogen te worden de kaliumconcentratie bij de patiënt op ≥ 4,0 mM te houden.
Voor patiënten die ≥ graad 3 toxiciteiten ontwikkelen, waaronder hypertensie, hypokaliëmie, oedeem en andere, non-mineralocorticoïde toxiciteiten, dient de behandeling te worden onderbroken en geschikte medische behandeling te worden ingesteld. Behandeling met Abirateron Xiromed mag niet eerder worden hervat dan nadat de symptomen van de toxiciteit zijn afgenomen tot graad 1 of tot baseline.
In geval van een gemiste dagdosis van Abirateron Xiromed, prednison of prednisolon, moet de behandeling de volgende dag worden hervat met de gebruikelijke dagdosis.
Levertoxiciteit
Voor patiënten die tijdens de behandeling levertoxiciteit ontwikkelen (alanineaminotransferase [ALAT] verhoogd of aspartaataminotransferase [ASAT] verhoogd tot meer dan 5 maal de bovengrens van de normaalwaarde [ULN]), moet de behandeling onmiddellijk worden onderbroken (zie rubriek 4.4). Nadat de leverfunctietestwaarden weer op baseline van de patiënt zijn, kan de behandeling worden hervat in een verlaagde dosis van 500 mg (één tablet) eenmaal per dag. Bij patiënten bij wie de behandeling is hervat, moeten serumtransaminases minimaal elke twee weken gedurende drie maanden gecontroleerd worden en daarna maandelijks. Als de levertoxiciteit bij de verlaagde dosis van 500 mg per dag opnieuw optreedt, moet de behandeling worden beëindigd.
Als patiënten op enig moment tijdens de behandeling ernstige levertoxiciteit ontwikkelen (ALAT of ASAT 20 maal de ULN), moet de behandeling worden stopgezet en mogen patiënten niet opnieuw worden behandeld.
Leverinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met reeds bestaande milde leverinsufficiëntie, Child-Pugh Klasse A.
Aangetoond is dat matige leverinsufficiëntie (Child-Pugh Klasse B) de systemische blootstelling aan abirateron met ongeveer een factor 4 verhoogt na eenmalige orale doses van 1.000 mg abirateronacetaat (zie rubriek 5.2). Er zijn geen gegevens over de klinische veiligheid en werkzaamheid van meervoudige doses abirateronacetaat, toegediend aan patiënten met matige of ernstige leverinsufficiëntie (Child-Pugh Klasse B of C). Een dosisaanpassing kan niet voorspeld worden. Het gebruik van Abirateron Xiromed moet zorgvuldig worden geëvalueerd bij patiënten met matige leverinsufficiëntie, bij wie het voordeel duidelijk moet opwegen tegen de mogelijke risico’s (zie de rubrieken 4.2 en 5.2). Abirateron Xiromed mag niet worden gebruikt bij patiënten met ernstige leverinsufficiënte (zie de rubrieken 4.3, 4.4 en 5.2).
Nierinsufficiëntie
Bij patiënten met nierinsufficiëntie is geen dosisaanpassing noodzakelijk (zie rubriek 5.2). Er is echter geen klinische ervaring bij patiënten met prostaatkanker en ernstige nierinsufficiëntie. Bij deze patiënten is voorzichtigheid geboden (zie rubriek 4.4).
Pediatrische patiënten
Er is geen relevante toepassing van Abirateron Xiromed bij pediatrische patiënten.
Wijze van toediening
Abirateron Xiromed is voor oraal gebruik.
De tabletten moeten eenmaal daags tegelijk worden ingenomen op een lege maag. Abirateron Xiromed moet worden ingenomen minstens twee uur na het eten en er mag minstens één uur na inname van de tabletten geen voedsel gegeten worden.. Abirateron Xiromed tabletten moeten in hun geheel worden doorgeslikt met water.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Vrouwen die zwanger zijn of die zwanger zouden kunnen zijn (zie rubriek 4.6).
- Ernstige leverinsufficiëntie [Child-Pugh-klasse C (zie de rubrieken 4.2, 4.4 en 5.2)].
- Abirateron Xiromed met prednison of prednisolon is gecontra-indiceerd in combinatie met Ra-223.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hypertensie, hypokaliëmie, vochtretentie en hartfalen door overmaat aan mineralocorticoïden Abirateron Xiromed kan hypertensie, hypokaliëmie en vochtretentie veroorzaken (zie rubriek 4.8) als gevolg van verhoogde concentraties mineralocorticoïden door de remming van CYP17 (zie rubriek 5.1). Gelijktijdige toediening van een corticosteroïd onderdrukt de stimulatie door adrenocorticotroop hormoon (ACTH), met als gevolg een lagere incidentie en ernst van deze bijwerkingen. Voorzichtigheid is geboden bij de behandeling van patiënten bij wie de onderliggende medische aandoeningen kunnen verergeren door verhogingen van de bloeddruk, hypokaliëmie (bijvoorbeeld patiënten die hartglycosiden gebruiken) of vochtretentie (bijvoorbeeld patiënten met hartfalen, ernstige of onstabiele angina pectoris, een recent myocardinfarct of ventriculaire aritmie en patiënten met ernstige nierinsufficiëntie).
Abirateron Xiromed moet met voorzichtigheid worden gebruikt bij patiënten met een voorgeschiedenis van een cardiovasculaire aandoening. In de fase 3-studies die met abirateron zijn uitgevoerd, werden patiënten met ongecontroleerde hypertensie, klinisch relevante hartziekte zoals gebleken uit een myocardinfarct of arteriële trombotische voorvallen in de laatste 6 maanden, ernstige of onstabiele angina pectoris of hartfalen met een ernst van New York Heart Association (NYHA) klasse III of IV (studie 301) of klasse II tot IV hartfalen (studie 3011 en 302) of een gemeten cardiale ejectiefractie van < 50% uitgesloten. In studie 3011 en 302 werden patiënten met atriale fibrillatie of andere cardiale aritmieën die medische therapie vereisen, uitgesloten. De veiligheid bij patiënten met een linkerventrikelejectiefractie (LVEF) van < 50% of hartfalen NYHA klasse III of IV (in studie 301) of hartfalen NYHA klasse II tot IV (in studie 3011 en 302) werd niet vastgesteld (zie de rubrieken 4.8 en 5.1).
Overweeg om de hartfunctie te evalueren (bijvoorbeeld met een echocardiogram) alvorens patiënten met een aanzienlijk risico op congestief hartfalen (bijvoorbeeld een voorgeschiedenis van hartfalen, ongecontroleerde hypertensie of cardiale gebeurtenissen zoals ischemische hartziekte) te behandelen. Vóór de behandeling met Abirateron Xiromed moet hartfalen worden behandeld en moet de hartfunctie worden geoptimaliseerd. Hypertensie, hypokaliëmie en vochtretentie moeten worden gecorrigeerd en onder controle worden gehouden. Tijdens behandeling dienen zowel bloeddruk, serumkalium en vochtretentie (gewichtstoename, perifeer oedeem) als andere klachten en verschijnselen van congestief hartfalen gedurende de eerste 3 maanden iedere 2 weken, en daarna maandelijks te worden opgevolgd en dienen afwijkingen te worden gecorrigeerd. QT-verlenging is waargenomen bij patiënten met hypokaliëmie, geassocieerd met behandeling met abirateron. Evalueer de hartfunctie zoals klinisch aangewezen, stel de geschikte behandeling in en overweeg te stoppen met deze behandeling als de hartfunctie klinisch significant afneemt (zie rubriek 4.2).
Levertoxiciteit en leverinsufficiëntie
In gecontroleerde klinische studies zijn aanzienlijke verhogingen van de leverenzymen opgetreden, die hebben geleid tot stopzetting van de behandeling of aanpassing van de dosis (zie rubriek 4.8). De serumtransaminaseconcentraties moeten worden gemeten voor het starten van de behandeling, elke twee weken tijdens de eerste drie maanden van de behandeling en daarna maandelijks. Indien zich klinische symptomen of tekenen ontwikkelen die wijzen op levertoxiciteit, moeten
serumtransaminases onmiddellijk worden bepaald. Als ALAT of ASAT op enig moment hoger worden dan 5 maal de ULN, moet de behandeling onmiddellijk worden onderbroken en de leverfunctie nauwgezet worden gecontroleerd. De behandeling mag alleen worden hervat nadat de leverfunctietestwaarden weer zijn gedaald tot de gemeten baseline-waarden van de patiënt en alleen met een verlaagde dosis (zie rubriek 4.2).
Als patiënten op enig moment tijdens de behandeling ernstige levertoxiciteit ontwikkelen (ALAT of ASAT 20 maal de ULN), moet de behandeling worden beëindigd en mogen patiënten niet opnieuw worden behandeld.
Patiënten met actieve of symptomatische virale hepatitis werden van de klinische studies uitgesloten; derhalve zijn er geen gegevens om het gebruik van abirateron bij deze populatie te ondersteunen.
Er zijn geen gegevens over de klinische veiligheid en werkzaamheid van meerdere doses abirateronacetaat bij toediening aan patiënten met matige of ernstige leverinsufficiëntie (Child-Pughklasse B of C). Het gebruik van abirateron dient zorgvuldig te worden geëvalueerd bij patiënten met matige leverinsufficiëntie, bij wie het voordeel duidelijk moet opwegen tegen de mogelijke risico’s (zie de rubrieken 4.2 en 5.2). Abirateron Xiromed mag niet worden gebruikt bij patiënten met ernstige leverinsufficiëntie (zie de rubrieken 4.2, 4.3 en 5.2).
Er zijn postmarketing zeldzame gevallen van acuut leverfalen en hepatitis fulminant gemeld, waarvan enkele met fatale afloop (zie rubriek 4.8).
Ontwenning van corticosteroïden en hanteren van stresssituaties
Als bij patiënten de behandeling met prednison of prednisolon wordt gestopt, wordt voorzichtigheid geadviseerd en moet gecontroleerd worden op bijnierinsufficiëntie. Als Abirateron Xiromed wordt voortgezet nadat de behandeling met corticosteroïden is gestopt, moeten patiënten worden gecontroleerd op symptomen van overmaat aan mineralocorticoïden (zie bovenstaande informatie).
Bij patiënten op prednison of prednisolon die ongebruikelijke stress ondervinden, kan een verhoogde dosis van corticosteroïden vóór, tijdens en na de stressvolle situatie aangewezen zijn.
Botdichtheid
Bij mannen met gemetastaseerde gevorderde prostaatkanker kan verlaagde botdichtheid voorkomen. Gebruik van abirateron in combinatie met een glucocorticoïd kan dit effect vergroten.
Eerder gebruik van ketoconazol
Bij patiënten die eerder voor prostaatkanker zijn behandeld met ketoconazol kunnen lagere responscijfers worden verwacht.
Hyperglykemie
Het gebruik van glucocorticoïden kan hyperglykemie verergeren. Daarom moet de bloedglucosespiegel bij patiënten met diabetes regelmatig worden gemeten.
Hypoglykemie
Er zijn gevallen van hypoglykemie gemeld wanneer abirateron met prednison/prednisolon werd toegediend aan patiënten met reeds bestaande diabetes die pioglitazon of repaglinide kregen (zie rubriek 4.5); daarom dient de bloedsuiker te worden gemonitord bij patiënten met diabetes.
Gebruik met chemotherapie
De veiligheid en werkzaamheid van gelijktijdig gebruik van abirateron met cytotoxische chemotherapie zijn niet vastgesteld (zie rubriek 5.1).
Mogelijke risico’s
Anemie en seksuele disfunctie kunnen optreden bij mannen met gemetastaseerde prostaatkanker, inclusief degenen die een behandeling met abirateron ondergaan.
Effecten op skeletspieren
Er zijn gevallen van myopathie en rabdomyolyse gemeld bij patiënten die behandeld werden met abirateron. De meeste gevallen ontwikkelden zich gedurende de eerste 6 behandelmaanden en herstelden na stoppen van abirateron. Voorzichtigheid is geboden bij patiënten die gelijktijdig worden behandeld met geneesmiddelen waarvan bekend is dat ze geassocieerd zijn met myopathie/rabdomyolyse.
Interacties met andere geneesmiddelen
Sterke inductoren van CYP3A4 dienen tijdens de behandeling vermeden te worden vanwege het risico op verminderde blootstelling aan abirateron, tenzij er geen therapeutisch alternatief is (zie rubriek 4.5).
Combinatie van abirateron en prednison/prednisolon met Ra-223
Behandeling met abirateron en prednison/prednisolon in combinatie met Ra-223 is gecontra-indiceerd (zie rubriek 4.3) vanwege een verhoogd risico op botbreuken en een tendens tot verhoogde mortaliteit onder asymptomatische of mild-symptomatische prostaatkankerpatiënten, zoals is waargenomen in klinische studies.
Het wordt aanbevolen om een volgende behandeling met Ra-223 niet in te stellen binnen 5 dagen na de laatste toediening van Abirateron Xiromed in combinatie met prednison/prednisolon.
Intolerantie voor hulpstoffen
Dit geneesmiddel bevat lactose en natrium. Patiënten met zeldzame erfelijke aandoeningen als galactoseintolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, mogen dit geneesmiddel niet gebruiken.
Dit geneesmiddel bevat 24 mg natrium per dosis van twee tabletten, overeenkomend met 1,2% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van voedsel op abirateronacetaat
Toediening met voedsel verhoogt de absorptie van abirateronacetaat significant. De werkzaamheid en veiligheid zijn niet vastgesteld wanneer dit geneesmiddel wordt gegeven met voedsel, daarom mag het niet met voedsel worden ingenomen (zie de rubrieken 4.2 en 5.2).
Interacties met andere geneesmiddelen
Mogelijkheid voor andere geneesmiddelen om blootstellingen aan abirateron te beïnvloeden
In een klinische farmacokinetische interactiestudie bij gezonde proefpersonen, voorbehandeld met de sterke CYP3A4-inductor rifampicine 600 mg dagelijks gedurende 6 dagen, gevolgd door een enkele dosis van 1.000 mg abirateronacetaat, was de gemiddelde plasma AUC∞ van abirateron verminderd met 55%.
Sterke inductoren van CYP3A4 (bijvoorbeeld fenytoïne, carbamazepine, rifampicine, rifabutine, rifapentine, fenobarbital, sint-janskruid [Hypericum perforatum]) dienen tijdens de behandeling vermeden te worden, tenzij er geen therapeutisch alternatief is.
In een afzonderlijke klinische farmacokinetische interactiestudie bij gezonde proefpersonen had de gelijktijdige toediening van ketoconazol, een sterke CYP3A4-remmer, geen klinisch betekenisvol effect op de farmacokinetiek van abirateron.
Mogelijkheid om blootstellingen aan andere geneesmiddelen te beïnvloeden
Abirateron is een remmer van de geneesmiddelmetaboliserende leverenzymen CYP2D6 en CYP2C8. In een studie voor de bepaling van de effecten van abirateronacetaat (plus prednison) op een eenmalige dosis dextromethorfan, substraat voor CYP2D6, werd de systemische blootstelling (AUC) aan dextromethorfan met ongeveer een factor 2,9 verhoogd. De AUC24 van dextrorfan, de actieve metaboliet van dextromethorfan, steeg met ongeveer 33%.
Voorzichtigheid wordt geadviseerd bij toediening met geneesmiddelen die worden geactiveerd of gemetaboliseerd door CYP2D6, in het bijzonder voor geneesmiddelen met een nauwe therapeutische index. Bij geneesmiddelen met een nauwe therapeutische index die worden gemetaboliseerd door CYP2D6 moet een dosisverlaging worden overwogen. Voorbeelden van geneesmiddelen die worden gemetaboliseerd door CYP2D6 zijn metoprolol, propranolol, desipramine, venlafaxine, haloperidol, risperidon, propafenon, flecaïnide, codeïne, oxycodon en tramadol (bij de laatste drie geneesmiddelen is CYP2D6 nodig om de actieve analgetische metabolieten te vormen).
In een CYP2C8-geneesmiddelinteractiestudie bij gezonde vrijwilligers was de AUC van pioglitazon met 46% verhoogd. De AUC’s van M III en M IV – de actieve metabolieten van pioglitazon – waren beide met 10% afgenomen als pioglitazon tegelijk met een eenmalige dosis van 1.000 mg abirateronacetaat werd gegeven. Patiënten dienen te worden gemonitord op toxiciteitsverschijnselen gerelateerd aan een substraat van CYP2C8 met een nauwe therapeutische index als deze geneesmiddelen tegelijkertijd gebruikt worden. Voorbeelden van geneesmiddelen die worden gemetaboliseerd door CYP2C8 zijn onder andere pioglitazon en repaglinide (zie rubriek 4.4).
In vitro is aangetoond dat de belangrijkste metabolieten abirateronsulfaat en N-oxide abirateronsulfaat de opname van transporteiwit OATP1B1 door de lever remmen, en als gevolg daarvan de concentraties van geneesmiddelen die worden geëlimineerd door OATP1B1 kunnen verhogen. Er zijn geen klinische data beschikbaar om de interactie met het transporteiwit te bevestigen.
Gebruik met middelen waarvan bekend is dat ze het QT-interval verlengen
Omdat androgeendeprivatietherapie het QT-interval kan verlengen, wordt geadviseerd voorzichtig te zijn als Abirateron Xiromed gelijktijdig wordt toegediend met geneesmiddelen waarvan bekend is dat zij het QT-interval verlengen of geneesmiddelen die torsade de pointes kunnen induceren, zoals klasse IA-(bijv. kinidine, disopyramide) of klasse III- (bijv. amiodaron, sotalol, dofetilide, ibutilide) antiaritmica, methadon, moxifloxacine, antipsychotica, etc.
Gebruik met spironolacton
Spironolacton bindt aan de androgeenreceptor en verhoogt mogelijk de prostaatspecifiek antigeen (PSA)-niveaus. Gebruik met Abirateron Xiromed wordt niet aanbevolen (zie rubriek 5.1).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Er zijn geen gegevens over het gebruik van Abirateron Xiromed tijdens de zwangerschap bij de mens en dit geneesmiddel is niet bestemd voor gebruik door vrouwen die zwanger kunnen worden.
Anticonceptie voor mannen en vrouwen
Het is niet bekend of abirateron of zijn metabolieten aanwezig zijn in het sperma. Als de patiënt seksueel verkeer heeft met een zwangere vrouw moet een condoom worden gebruikt. Als de patiënt seksueel verkeer heeft met een vruchtbare vrouw, moet een condoom worden gebruikt naast een andere effectieve anticonceptiemethode. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Zwangerschap
Abirateron Xiromed mag niet door vrouwen worden gebruikt en is gecontra-indiceerd bij vrouwen die zwanger zijn of zwanger zouden kunnen zijn (zie de rubrieken 4.3 en 5.3).
Borstvoeding
Abirateron Xiromed mag niet door vrouwen worden gebruikt.
Vruchtbaarheid
Abirateronacetaat had invloed op de vruchtbaarheid bij mannelijke en vrouwelijke ratten, maar deze effecten waren volledig reversibel (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Abirateron Xiromed heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In een analyse van bijwerkingen van samengevoegde fase 3-studies met abirateron waren de bijwerkingen die bij ≥ 10% van de patiënten werden waargenomen perifeer oedeem, hypokaliëmie, hypertensie, urineweginfectie en alanineaminotransferase verhoogd en/of aspartaataminotransferase verhoogd.
Andere belangrijke bijwerkingen zijn onder andere hartaandoeningen, levertoxiciteit, breuken en allergische longblaasjesontsteking.
Abirateron kan hypertensie, hypokaliëmie en vochtretentie veroorzaken als farmacodynamisch gevolg van het werkingsmechanisme. In fase 3-studies werden verwachte mineralocorticoïde bijwerkingen vaker gezien bij patiënten die werden behandeld met abirateronacetaat dan bij patiënten die werden behandeld met placebo: hypokaliëmie bij 18% vs. 8%, hypertensie bij 22% vs. 16% en vochtretentie (perifeer oedeem) bij 23% vs. 17%. Bij patiënten die werden behandeld met abirateronacetaat versus placebo werden CTCAE (versie 4.0)-graad 3 en 4 hypokaliëmie gezien bij respectievelijk 6% versus 1%, CTCAE (versie 4.0)-graad 3 en 4 hypertensie bij respectievelijk 7% versus 5% en vochtretentie (perifeer oedeem) graad 3 en 4 bij respectievelijk 1% versus 1% van de patiënten. Mineralocorticoïde reacties konden in het algemeen succesvol medisch worden behandeld. Gelijktijdig gebruik van een corticosteroïd verlaagt de incidentie en de ernst van deze bijwerkingen (zie rubriek 4.4).
Lijst van bijwerkingen in tabelvorm
In studies bij patiënten met gemetastaseerde gevorderde prostaatkanker die een LHRH-analoog gebruikten of eerder een orchidectomie ondergingen, werd abirateron toegediend in een dosis van 1.000 mg per dag in combinatie met een lage dosis prednison of prednisolon (ofwel 5 ofwel 10 mg per dag, afhankelijk van de indicatie).
Bijwerkingen die tijdens klinische studies en postmarketingervaring zijn waargenomen, staan hieronder vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1.000 tot < 1/100), zelden (≥ 1/10.000 tot < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (frequentie kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiecategorie zijn de bijwerkingen weergegeven in afnemende mate van ernst.
| Tabel 1: Bijwerkingen vastgesteld in klinische studies en postmarketing | |
|---|---|
| Systeem/orgaanklasse | Bijwerking en frequentie |
| Infecties en parasitaire aandoeningen | zeer vaak: urineweginfectie vaak: sepsis |
| Immuunsysteemaandoeningen | niet bekend: anafylactische reacties |
| Endocriene aandoeningen | soms: bijnierinsufficiëntie |
| Voedings- en stofwisselingsstoornissen | zeer vaak: hypokaliëmie vaak: hypertriglyceridemie |
| Hartaandoeningen | vaak: hartfalen*, angina pectoris, atriale fibrillatie, tachycardie soms: andere aritmieën niet bekend: myocardinfarct, QT-verlenging (zie de rubrieken 4.4 en 4.5) |
| Bloedvataandoeningen | zeer vaak: hypertensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | zelden: allergische longblaasjesontstekinga |
| Maagdarmstelselaandoeningen | zeer vaak: diarree vaak: dyspepsie |
| Lever- en galaandoeningen | zeer vaak: alanineaminotransferase verhoogd en/of aspartaataminotransferase verhoogdb zelden: hepatitis fulminant, acuut leverfalen |
|---|---|
| Huid- en onderhuidaandoeningen | vaak: rash |
| Skeletspierstelsel- en bindweefselaandoeningen | soms: myopathie, rabdomyolyse |
| Nier- en urinewegaandoeningen | vaak: hematurie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | zeer vaak: oedeem perifeer |
| Letsels, intoxicaties en verrichtingscomplicaties | vaak: breuken** |
* Hartfalen omvat ook congestief hartfalen, linkerventrikeldisfunctie en ejectiefractie verlaagd
** Breuken omvat osteoporose en alle breuken met uitzondering van pathologische breuken a Spontane rapportage uit postmarketingervaring
b Alanineaminotransferase verhoogd en/of aspartaataminotransferase verhoogd omvat ALAT verhoogd, ASAT verhoogd en leverfunctie afwijkend
De volgende CTCAE (versie 4.0)-graad 3 bijwerkingen traden op bij patiënten die met abirateronacetaat werden behandeld: hypokaliëmie 5%; urineweginfectie 2%, alanineaminotransferase verhoogd en/of aspartaataminotransferase verhoogd 4%, hypertensie 6%; breuken 2%; perifeer oedeem, hartfalen en atriale fibrillatie elk 1%. CTCAE (versie 4.0)-graad 3 hypertriglyceridemie en angina pectoris kwamen voor bij < 1% van de patiënten. CTCAE (versie 4.0)-graad 4 urineweginfectie, alanineaminotransferase verhoogd en/of aspartaataminotransferase verhoogd, hypokaliëmie, hartfalen, atriale fibrillatie en breuken kwamen voor bij < 1% van de patiënten.
Een hogere incidentie van hypertensie en hypokaliëmie werd gezien bij de hormoongevoelige populatie (studie 3011). Hypertensie werd gemeld bij 36,7% van de patiënten in de hormoongevoelige populatie (studie 3011), tegenover 11,8% en 20,2% in respectievelijk studie 301 en 302.
Hypokaliëmie werd gezien bij 20,4% van de patiënten in de hormoongevoelige populatie (studie 3011), tegenover 19,2% en 14,9% in respectievelijk studie 301 en 302.
De incidentie en ernst van de bijwerkingen was hoger in de subgroep van patiënten met een ECOG2 performance status-score op baseline en eveneens bij oudere patiënten (≥75 jaar).
Beschrijving van bepaalde bijwerkingen
Cardiovasculaire reacties
De drie fase 3-studies sloten patiënten uit met ongecontroleerde hypertensie, klinisch relevante hartziekte blijkens een myocardinfarct of een manifestatie van arteriële trombose in de afgelopen 6 maanden, ernstige of onstabiele angina of hartfalen met NYHA klasse III of IV (studie 301) of hartfalen klasse II tot IV (studie 3011 en 302) of een gemeten cardiale ejectiefractie van < 50%. Alle ingesloten patiënten (zowel behandeld met medicatie als met placebo) werden gelijktijdig behandeld met androgeendeprivatietherapie, voornamelijk door middel van LHRH-analogen, hetgeen geassocieerd is met diabetes, myocardinfarct, cerebrovasculair accident en plotse hartdood. De incidentie van cardiovasculaire bijwerkingen in de fase 3-studies bij patiënten die abirateronacetaat gebruikten, ten opzichte van patiënten die placebo innamen, waren als volgt: atriale fibrillatie 2,6% vs. 2,0%, tachycardie 1,9% vs. 1,0%, angina pectoris 1,7% vs. 0,8%, hartfalen 0,7% vs. 0,2% en aritmie 0,7% vs. 0,5%.
Levertoxiciteit
Levertoxiciteit met verhoogd ALAT, ASAT en totaal bilirubine, is gemeld bij patiënten die met abirateronacetaat werden behandeld. In klinische fase 3-studies werd levertoxiciteit graad 3 en 4 (bijvoorbeeld ALAT- of ASAT-verhoging > 5 x ULN (upper limit of normal) of bilirubineverhoging > 1,5 x ULN) gemeld bij ongeveer 6% van de patiënten die abirateronacetaat ontvingen, doorgaans tijdens de eerste 3 maanden na het starten van de behandeling. In Studie 3011 werd levertoxiciteit graad 3 of 4 gezien bij 8,4% van de met abirateron behandelde patiënten. Bij tien patiënten die abirateron ontvingen, werd de medicatie beëindigd vanwege levertoxiciteit; twee hadden graad 2-levertoxiciteit, zes hadden graad 3-levertoxiciteit, en twee hadden graad 4-levertoxiciteit. Geen enkele patiënt overleed aan levertoxiciteit in studie 3011. Patiënten met verhoogde ALAT- of ASAT-waarden op baseline hadden in de fase 3-studies een grotere kans op verhoogde leverfunctietestwaarden dan degenen met normale waarden op baseline. Wanneer verhogingen van ALAT of ASAT > 5 x ULN of verhogingen van bilirubine > 3 x ULN werden gezien, werd abirateronacetaat onderbroken of stopgezet. In twee gevallen trad er een aanzienlijke verhoging op van de leverfunctietestwaarden (zie rubriek 4.4). Deze twee patiënten, met normale leverfunctie op baseline, kregen ALAT- of ASAT-verhogingen van 15 tot 40 x ULN en bilirubineverhogingen van 2 tot 6 x ULN. Na beëindiging van de behandeling normaliseerden bij beide patiënten de leverfunctietestwaarden en één patiënt werd opnieuw behandeld zonder dat de verhoogde waarden terugkeerden. In studie 302 werden verhogingen van ALAT of ASAT van graad 3 of 4 waargenomen bij 35 (6,5%) patiënten die met abirateronacetaat werden behandeld.
De verhogingen van aminotransferases verdwenen bij alle patiënten op 3 na (2 met nieuwe multipele levermetastases en 1 met ASAT-verhoging ongeveer 3 weken na de laatste dosis van abirateronacetaat). In fase 3-klinische studies werd staken van de behandeling wegens verhoging van ALAT en ASAT of een afwijkende leverfunctie gemeld bij 1,1% van de patiënten behandeld met abirateronacetaat en bij 0,6% van de patiënten behandeld met placebo; er werden geen overlijdensgevallen gemeld als gevolg van levertoxiciteit.
In klinische studies werd het risico voor levertoxiciteit beperkt door uitsluiting van patiënten met hepatitis of significante afwijkingen van de leverfunctietesten op baseline. In de 3011-studie werden patiënten met op baseline ALAT en ASAT > 2,5 x ULN, bilirubine > 1,5 x ULN of degenen met actieve of symptomatische virale hepatitis of chronische leverziekte, ascites of stollingsstoornissen secundair aan leverdisfunctie van deelname uitgesloten. In studie 301 werden patiënten met ALAT en ASAT ≥ 2,5 x ULN op baseline in afwezigheid van levermetastases en > 5 x ULN indien er wel levermetastases aanwezig waren uitgesloten van deelname. In studie 302 konden patiënten met levermetastasen niet worden geïncludeerd en werden patiënten met ALAT en ASAT ≥2,5 x ULN op baseline uitgesloten. Als zich bij patiënten die deelnamen aan klinische studies abnormale leverfunctietestwaarden ontwikkelden, werden deze op doortastende wijze behandeld door middel van een verplichte onderbreking van de behandeling en hernieuwde behandeling alleen toe te staan nadat de leverfunctietestwaarden waren gedaald tot de waarden zoals gemeten bij de patiënt op baseline (zie rubriek 4.2). Patiënten met verhogingen van ALAT of ASAT > 20 x ULN werden niet opnieuw behandeld. De veiligheid van hervatting van de behandeling bij dergelijke patiënten is onbekend. Het mechanisme dat tot levertoxiciteit leidt, is niet duidelijk.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er is beperkte ervaring met overdosis van abirateron bij mensen.
Er is geen specifiek antidotum. In geval van een overdosis moet toediening worden gestopt en moeten algemene ondersteunende maatregelen worden genomen, waaronder controle op aritmieën, hypokaliëmie en tekenen en symptomen van vochtretentie. Ook de leverfunctie moet worden bepaald.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Endocriene therapie, overige hormoonantagonisten en verwante verbindingen, ATC-code: L02BX03
Werkingsmechanisme
Abirateronacetaat wordt in vivo omgezet in abirateron, een remmer van de biosynthese van androgenen. Specifiek remt abirateron selectief het enzym 17α-hydroxylase/C17,20-lyase (CYP17). Dit enzym komt tot expressie in weefsels van de testes, bijnieren en prostaattumoren en is daar nodig voor de biosynthese van androgenen. CYP17 katalyseert de omzetting van pregnenolon en progesteron in precursors van testosteron, namelijk DHEA en androsteendion, door 17α-hydroxylering en verbreking van de C17,20-binding. Remming van CYP17 leidt ook tot verhoogde productie van mineralocorticoïd door de bijnieren (zie rubriek 4.4).
Een androgeengevoelig prostaatcarcinoom reageert op een behandeling die de androgeenconcentraties verlaagt. Androgeendeprivatietherapieën, zoals behandeling met LHRH-analogen of orchidectomie, verlagen de androgeenproductie in de testes, maar hebben geen invloed op de androgeenproductie door de bijnieren of in de tumor. Behandeling met abirateron verlaagt het serumtestosteron tot ondetecteerbaar niveau (met commerciële bepalingsmethoden) als het samen wordt gegeven met LHRH-analogen (of orchidectomie).
Farmacodynamische effecten
Abirateron verlaagt testosteron en andere androgenen in het serum tot niveaus lager dan die worden bereikt bij gebruik van LHRH-analogen alleen of door middel van orchidectomie. Dit vloeit voort uit de selectieve remming van het CYP17-enzym, dat nodig is voor de biosynthese van androgenen. PSA dient als biomarker bij patiënten met prostaatkanker. In een klinische fase 3-studie met patiënten bij wie eerdere chemotherapie met taxanen faalde, had 38% van de patiënten behandeld met abirateronacetaat een afname in PSA van minstens 50% ten opzichte van baseline, tegen 10% van de patiënten die met placebo werden behandeld.
Klinische werkzaamheid en veiligheid
De werkzaamheid werd vastgesteld in drie gerandomiseerde placebogecontroleerde klinische multicenter fase 3-studies (studie 3011, 302 en 301) bij patiënten met mHSPC en mCRPC. In studie 3011 werden patiënten opgenomen met een nieuw gediagnosticeerde (minder dan 3 maanden voor de randomisatie) mHSPC die hoog-risico prognostische factoren hadden. Hoog-risico prognose was gedefinieerd als de aanwezigheid van minstens 2 van de volgende 3 risicofactoren: (1) Gleasonscore van ≥ 8; (2) 3 of meer laesies op de botscan; (3) meetbare viscerale metastases (uitgezonderd ziekte in de lymfeklieren). In de actieve arm werd abirateron toegediend in een dosis van 1000 mg per dag in combinatie met een lage dosis prednison 5 mg eenmaal daags in aanvulling op ADT (LHRHagonist of orchidectomie), hetgeen de zorgstandaard voor behandeling was. Patiënten in de controlearm ontvingen ADT en placebo’s voor zowel abirateron als prednison. In studie 302 werden docetaxel-naïeve patiënten geïncludeerd, terwijl in studie 301 patiënten werden geïncludeerd die eerder docetaxel hadden ontvangen. Patiënten gebruikten een LHRH-analoog of waren eerder behandeld met orchidectomie. In de arm met de actieve behandeling werd abirateron toegediend in een dosis van 1.000 mg per dag in combinatie met een lage dosis prednison of prednisolon van 5 mg tweemaal daags. Controlepatiënten kregen placebo en een lage dosis prednison of prednisolon van 5 mg tweemaal daags.
Veranderingen in de PSA-serumconcentratie op zichzelf voorspellen niet altijd een klinisch voordeel. Daarom werd in alle studies aanbevolen dat patiënten hun studiebehandeling bleven krijgen totdat werd voldaan aan de criteria voor beëindiging, zoals hieronder voor elke studie gespecificeerd.
In alle studies was het gebruik van spironolacton niet toegestaan aangezien spironolacton aan de androgeenreceptor bindt en mogelijk de PSA-niveaus verhoogt.
Studie 3011 (patiënten met nieuw gediagnostiseerde hoog-risico mHSPC)
In Studie 3011 (n=1199) was de mediane leeftijd van de geïncludeerde patiënten 67 jaar. Het aantal patiënten behandeld met abirateron per etnische groep was voor blank 832 (69,4%), voor Aziatisch 246 (20,5%), voor zwart of Afro-Amerikaans 25 (2,1%), voor overig 80 (6,7%), voor patiënten met onbekende of niet vermelde etniciteit 13 (1,1%), en voor Amerikaans indiaans of oorspronkelijke bewoners van Alaska 3 (0,3%). De ECOG-performance status was 0 of 1 voor 97% van de patiënten. Patiënten met bekende hersenmetastases, ongecontroleerde hypertensie, significante hartziekte of NYHA-klasse II-IV hartfalen werden van deelname uitgesloten. Patiënten die met eerdere farmacotherapie, radiotherapie of een operatie waren behandeld voor gemetastaseerde prostaatkanker, werden van deelname uitgesloten, met uitzondering van ADT tot een maximum van 3 maanden of 1 kuur palliatieve radiotherapie of een operatieve behandeling ter behandeling van symptomen als gevolg van gemetastaseerde ziekte. Co-primaire eindpunten voor werkzaamheid waren algehele overleving (overall survival: OS) en radiologisch bepaalde progressievrije overleving (rPFS). De mediane pijnscore op baseline, zoals gemeten met de Brief Pain Inventory Short Form (BPI-SF) was 2,0, zowel in de behandelgroep als in de placebogroep. In aanvulling op de co-primaire eindpuntmaten, werd het voordeel ook beoordeeld aan de hand van de tijd tot een skeletgerelateerd voorval (skeletal-related event: SRE), de tijd tot de volgende therapie voor prostaatkanker, de tijd tot beginnen met chemotherapie, de tijd tot progressie van de pijn en de tijd tot progressie van de PSAwaarde. De behandeling werd voortgezet tot progressie van de ziekte, intrekking van de toestemming, het optreden van onaanvaardbare toxiciteit of overlijden.
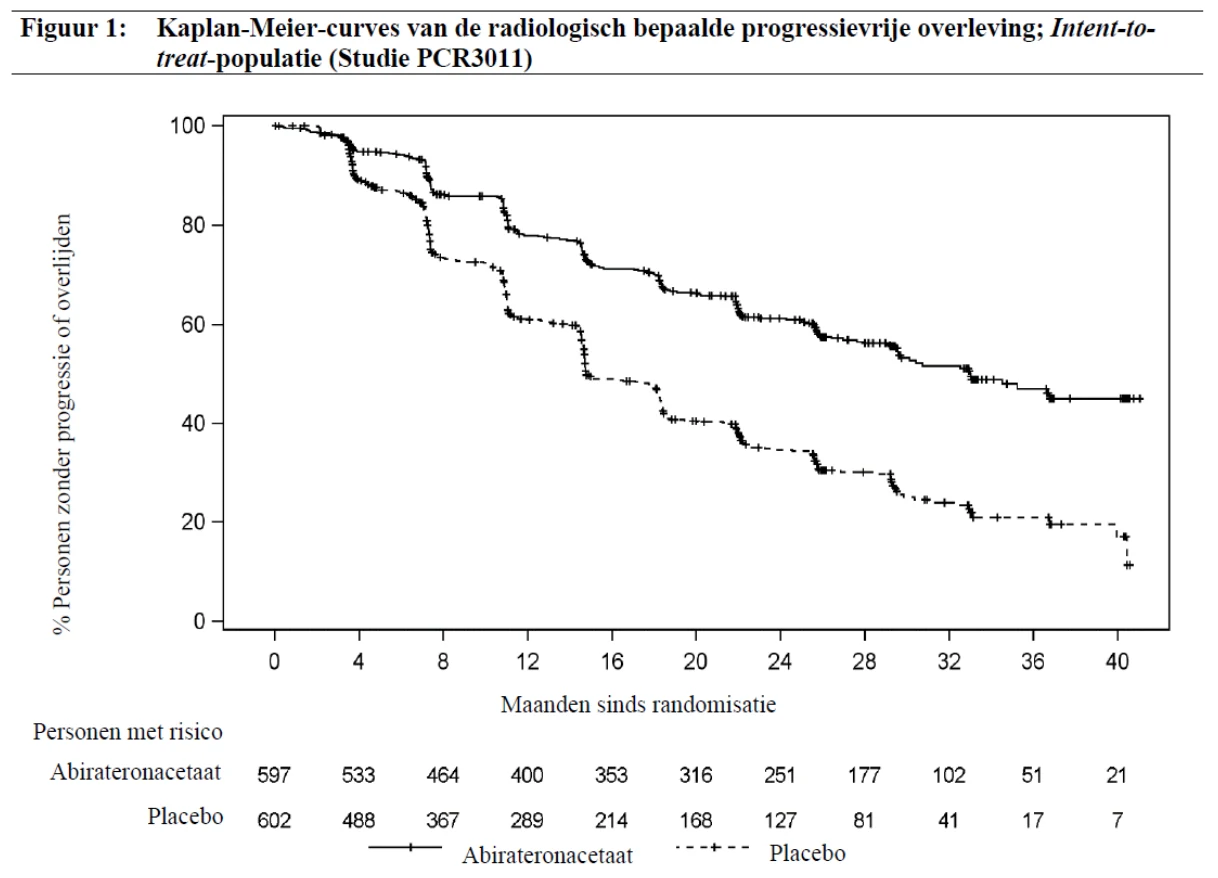
De radiologisch bepaalde progressievrije overleving was gedefinieerd als de tijd van randomisatie tot het optreden van radiologische progressie of overlijden door welke oorzaak dan ook. Radiologische progressie omvatte progressie vastgesteld met een botscan (volgens de gemodificeerde PCWG2) of progressie van wekedelenlaesies vastgesteld met CT of MRI (volgens RECIST 1.1).
Er werd een significant verschil in rPFS gezien tussen de behandelgroepen (zie tabel 2 en figuur 1).
| Tabel 2: Radiologisch bepaalde progressievrije overleving - Gestratificeerde analyse; Intent-to-treat-populatie (Studie PCR3011) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| AA-P | Placebo | ||||||||||
| Gerandomiseerde proefpersonen | 597 | 602 | |||||||||
| Voorval | 239 (40,0%) | 354 (58,8%) | |||||||||
| Gecensureerd | 358 (60,0%) | 248 (41,2%) | |||||||||
| Tijd tot voorval (maanden) | |||||||||||
| Mediaan (95%-BI) | 33,02 (29,57; NS) | 14,78 (14,69; 18,27) | |||||||||
| Bereik | (0,0+; 41,0+) | (0,0+; 40,6+) | |||||||||
| p waardea | < 0,0001 | ||||||||||
| Hazard ratio (95%-BI)b | 0,466 (0,394; 0,550) | ||||||||||
Opmerking: + = gecensureerde observatie, NS= niet schatbaar. De radiologisch bepaalde progressie en overlijden worden meegenomen bij het vaststellen van het rPFS-voorval. AA-P= proefpersonen die abirateronacetaat en prednison ontvingen.
a De p-waarde is afkomstig van een log-rank test gestratificeerd op de ECOG-PS-score (0/1 of 2) en viscerale laesie (afwezig of aanwezig).
b De hazard ratio is afkomstig van het stratified proportional hazards-model. Hazard ratio < 1 is gunstig voor AA-P.
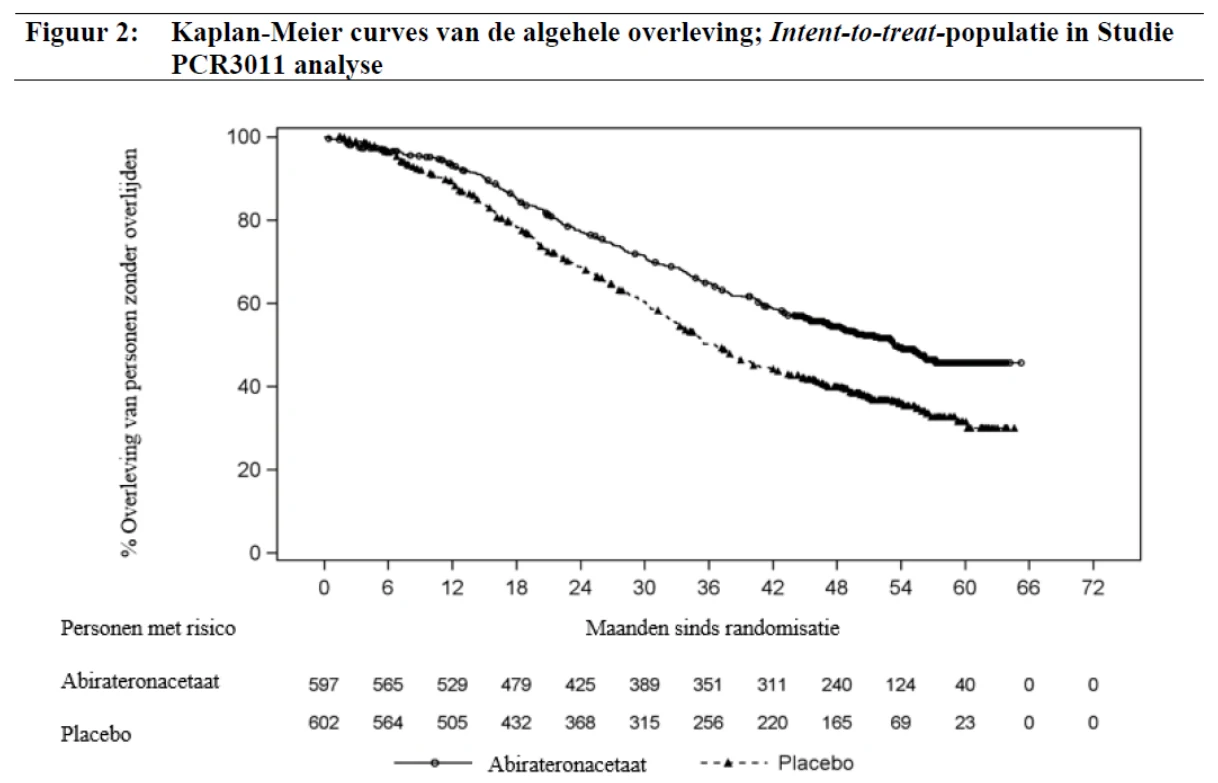
Er werd een statistisch significante verbetering in algehele overleving waargenomen ten gunste van AA-P plus ADT, met een afname van het risico op overlijden van 34% ten opzichte van placebo plus ADT (HR = 0,66; 95%-BI: 0,56; 0,78; p < 0,0001) (zie tabel 3 en figuur 2).
| Tabel 3: Algehele overleving van patiënten behandeld met abirateron of placebo in studie PCR3011 (Intent-to-treat analyse) | ||||
|---|---|---|---|---|
| Algehele overleving | Abirateron met Prednison (N=597) | Placebo’s (N=602) | ||
| Overlijden (%) | 275 (46%) | 343 (57%) | ||
| Mediane overleving (maanden) (95% BI) | 53,3 (48,2; NS) | 36,5 (33,5; 40,0) | ||
| Hazard ratio (95% BI)1 | 0,66 (0,56; 0,78) | |||
NS=Niet schatbaar
1 De Hazard Ratio is afkomstig van het stratified proportional hazards-model. Hazard ratio < 1 is gunstig voor abirateron met prednison.
De subgroepanalyses zijn consistent in het voordeel van behandeling met abirateron. Het effect van behandeling met AA-P op de rPFS en de algehele overleving in de van tevoren gespecificeerde subgroepen was gunstig en consistent bij de algehele studiepopulatie, behalve voor de subgroep met een ECOG-score van 2, waarbij er geen tendens in de richting van een voordeel werd gezien. De kleine steekproefgrootte (n = 40) beperkt echter de mogelijkheid om betekenisvolle conclusies te trekken.
In aanvulling op de waargenomen verbetering van de algehele overleving en de rPFS werd een voordeel aangetoond voor abirateron vs. placebobehandeling in alle prospectief vastgestelde secundaire eindpunten.
Studie 302 (chemotherapienaïeve patiënten)
Deze studie includeerde chemotherapienaïeve patiënten die asymptomatisch of licht symptomatisch waren en voor wie chemotherapie nog niet klinisch geïndiceerd was. Een score van 0-1 op de Brief Pain Inventory-Short Form (BPI-SF) als ergste pijn tijdens de laatste 24 uur werd als asymptomatisch beschouwd, en een score van 2-3 werd beschouwd als licht symptomatisch.
In studie 302 (n = 1088) was de mediane leeftijd van de geïncludeerde patiënten 71 jaar voor patiënten behandeld met abirateron plus prednison of prednisolon en 70 jaar voor patiënten behandeld met placebo plus prednison of prednisolon. Het aantal patiënten behandeld met abirateron uitgesplitst naar etnische groep was 520 (95,4%) blank, 15 (2,8%) zwart, 4 (0,7%) Aziatisch en 6 (1,1%) overig. In beide armen was de Eastern Cooperative Oncology Group (ECOG)-performance status voor 76% van de patiënten 0, voor 24% van de patiënten 1. Vijftig procent van de patiënten had alleen botmetastases, nog eens 31% had metastases in het bot en weke delen of lymfklieren en 19% van de patiënten had alleen metastases in zachte weefsels of lymfklieren. Patiënten met viscerale metastases werden uitgesloten. Totale overleving en radiologisch bepaalde progressievrije overleving (rPFS) waren co-primaire eindpunten voor de werkzaamheid. Naast de meting van deze co-primaire eindpunten werd het voordeel ook geëvalueerd aan de hand van de tijd tot opiaatgebruik voor kankerpijn, de tijd tot initiatie van cytotoxische chemotherapie, de tijd tot achteruitgang van de ECOG-performance score met ≥ 1 punt en de tijd tot PSA-progressie op basis van de criteria van de Prostate Cancer Working Group-2 (PCWG2). De studiebehandelingen werden gestopt zodra er onmiskenbaar sprake was van klinische progressie. Behandelingen konden ook worden beëindigd bij bevestigde radiologische progressie, naar het oordeel van de onderzoeker.
Radiologisch bepaalde progressievrije overleving (rPFS) werd beoordeeld met gebruik van sequentiële beeldvormende onderzoeken zoals vastgesteld door de PCWG2-criteria (voor botlaesies) en de gemodificeerde Response Evaluation Criteria In Solid Tumors (RECIST)-criteria (voor laesies in weke delen). Bij analyse van de rPFS werd gebruik gemaakt van centraal beoordeelde radiologische evaluatie van de progressie.
Bij de geplande analyse van de rPFS waren er 401 events, 150 (28%) van de patiënten behandeld met abirateron en 251 (46%) van de patiënten behandeld met placebo hadden radiologisch aangetoonde progressie of waren overleden. Tussen de behandelgroepen werd een significant verschil in rPFS waargenomen (zie tabel 4 en figuur 3).
| Tabel 4: Studie 302: Radiologisch bepaalde progressievrije overleving van patiënten behandeld met ofwel abirateron of placebo in combinatie met prednison of prednisolon plus LHRH-analogen of eerdere orchidectomie | |||||
|---|---|---|---|---|---|
Abirateron (N = 546) | Placebo (N = 542) | ||||
| Radiologisch bepaalde progressievrije overleving (rPFS) | |||||
| Progressie of overlijden | 150 (28%) | 251 (46%) | |||
Mediane rPFS in maanden (95%-BI) | Niet bereikt (11,66; NS) | 8,3 (8,12; 8,54) | |||
| p-waarde* | < 0,0001 | ||||
Hazard ratio** (95%-BI) | 0,425 (0,347; 0,522) | ||||
NS = niet schatbaar
* De p-waarde is afgeleid van een log-rank test met stratificatie op de baseline ECOG-score (0 of 1)
** Hazard ratio < 1 is gunstig voor abirateron
Figuur 3: Kaplan-Meier-curves van de radiologisch bepaalde progressievrije overleving bij patiënten behandeld met ofwel abirateron of placebo in combinatie met prednison of prednisolon plus LHRH-analogen of eerdere orchidectomie
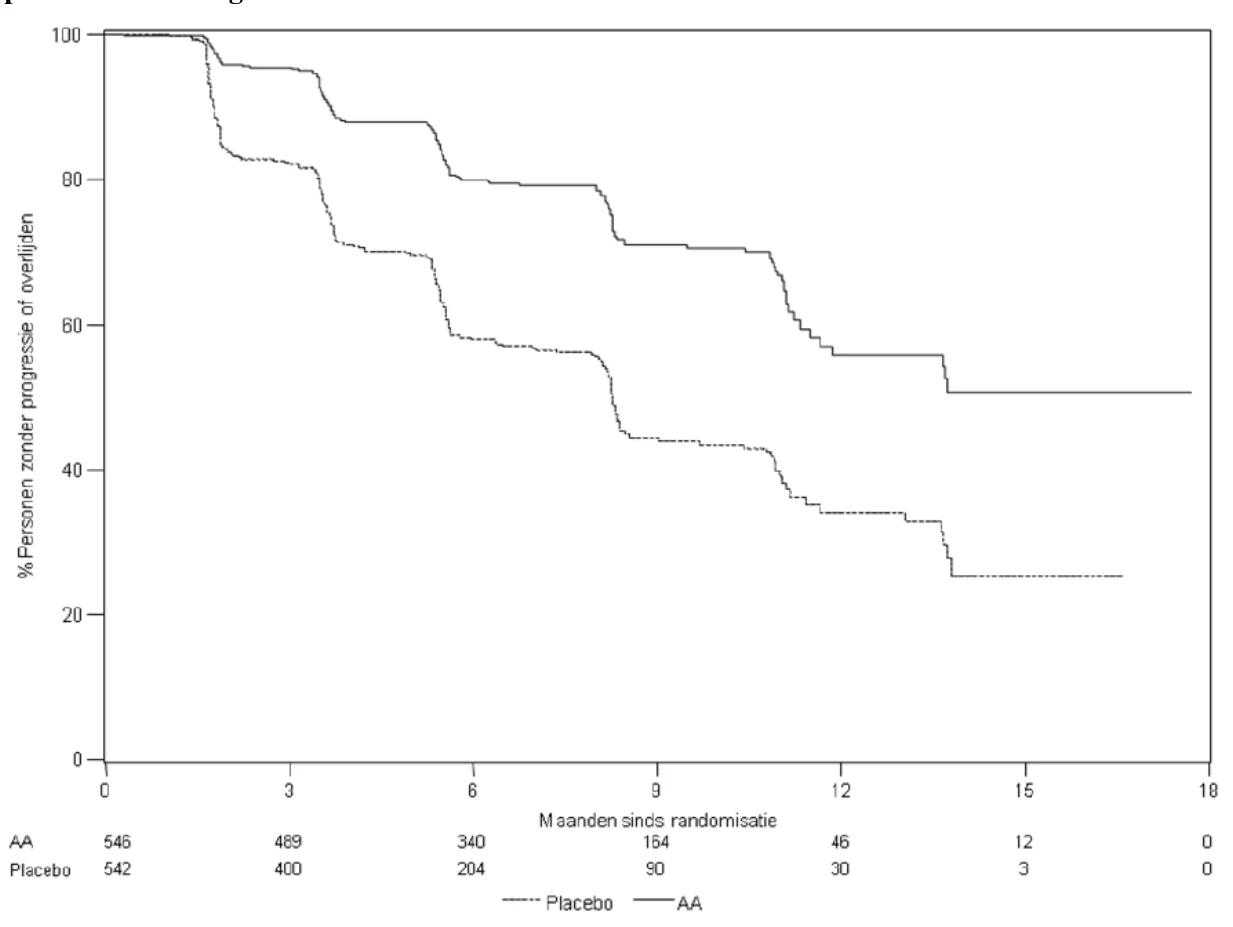
AA = Abirateron
Er werd echter doorgegaan met het verzamelen van gegevens over de patiënten in de studie tot en met de datum van de tweede interim-analyse van de totale overleving (Overall Survival; OS). De radiologische beoordeling van de rPFS door de onderzoeker, uitgevoerd als een follow-up sensitiviteitsanalyse, is weergegeven in tabel 5 en figuur 4.
607 personen vertoonden radiologische progressie of overleden: 271 (50%) in de abirateronacetaat-groep en 336 (62%) in de placebogroep. Behandeling met abirateronacetaat verlaagde het risico op radiologische progressie of overlijden met 47% in vergelijking met placebo (HR = 0,530; 95%-BI: [0,451; 0,623], p<0,0001). De mediane rPFS was 16,5 maanden in de abirateronacetaat-groep en 8,3 maanden in de placebogroep.
| Tabel 5: Studie 302: Radiologisch bepaalde progressievrije overleving van patiënten behandeld met ofwel abirateron of placebo in combinatie met prednison of prednisolon plus LHRH-analogen of eerdere orchidectomie (bij de tweede interimanalyse van de OS-beoordeling door de onderzoeker) | ||||||
|---|---|---|---|---|---|---|
Abirateron (N = 546) | Placebo (N = 542) | |||||
| Radiologisch bepaalde progressievrije overleving (rPFS) | ||||||
| Progressie of overlijden | 271 (50%) | 336 (62%) | ||||
Mediane rPFS in maanden (95%-BI) | 16,5 (13,80; 16,79) | 8,3 (8,05; 9,43) | ||||
| p-waarde* | < 0,0001 | |||||
Hazard ratio** (95%-BI) | 0,530 (0,451; 0,623) | |||||
* De p-waarde is afgeleid van een log-rank test met stratificatie op de baseline ECOG-score (0 of 1)
** Hazard ratio < 1 is gunstig voor abirateron
Figuur 4: Kaplan-Meier-curves van de radiologisch bepaalde progressievrije overleving van patiënten behandeld met ofwel abirateron of placebo in combinatie met prednison of prednisolon plus LHRH-analogen of eerdere orchidectomie (bij de tweede interimanalyse van de OS-beoordeling door de onderzoeker)
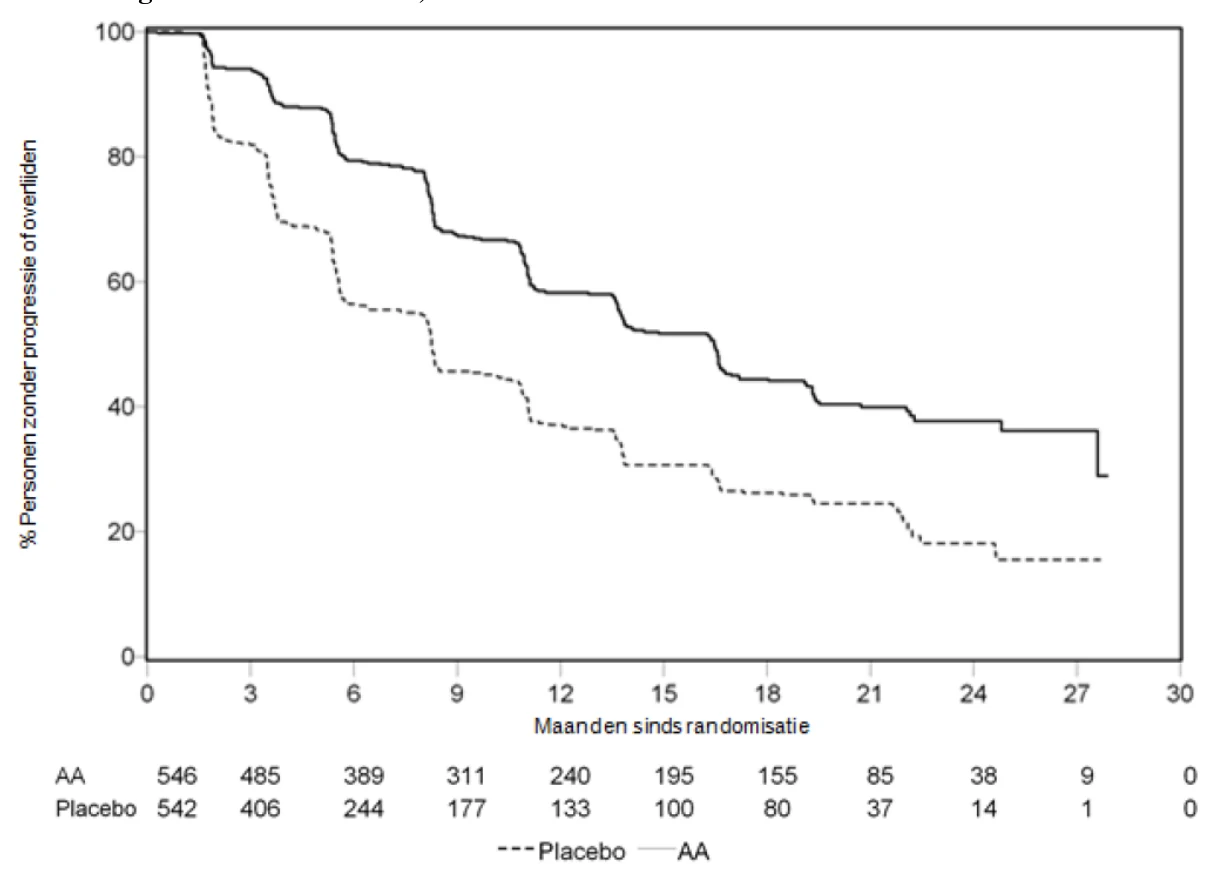
AA = Abirateron
Een geplande interimanalyse van de OS werd uitgevoerd nadat er 333 overlijdensgevallen werden vastgesteld. De studie werd gedeblindeerd vanwege de omvang van het waargenomen klinische voordeel en patiënten in de placebogroep werd een behandeling met abirateron aangeboden. De totale overleving was met abirateron langer dan met placebo, met een verlaging in het overlijdensrisico van 25% (HR= 0,752; 95%-BI: [0,606 - 0,934], p=0,0097), maar de totale overleving was nog niet voldoende gevorderd en de interimresultaten voldeden niet aan de van tevoren vastgestelde stopzettingsgrens voor statistische significantie (zie tabel 6). De overleving werd na deze interimanalyse verder gevolgd.
De geplande definitieve analyse voor de totale overleving werd uitgevoerd nadat er 741 overlijdensgevallen waren waargenomen (mediane follow-up van 49 maanden). 65% van de patiënten (354 van de 546) die met abirateron waren behandeld waren overleden, in vergelijking met 71% van de patiënten (387 van de 542) die met placebo behandeld waren. Er werd een statistisch significant voordeel in totale overleving aangetoond ten gunste van de groep behandeld met abirateron, met een verlaging van het overlijdensrisico van 19,4% (HR = 0,806; 95%-BI: [0,697; 0,931], p = 0,0033) en een verbetering in de mediane totale overleving van 4,4 maanden (abirateron 34,7 maanden, placebo 30,3 maanden) (zie tabel 6 en figuur 5). Deze verbetering werd zelfs aangetoond ondanks het feit dat 44% van de patiënten in de placebo-arm abirateron als vervolgbehandeling kregen.
| Tabel 6: Studie 302: Totale overleving van patiënten behandeld met ofwel abirateron of placebo in combinatie met prednison of prednisolon plus LHRH-analogen of eerdere orchidectomie | ||||||||
|---|---|---|---|---|---|---|---|---|
Abirateron (N = 546) | Placebo (N = 542) | |||||||
| Interim overlevingsanalyse | ||||||||
| Overlijdensgevallen (%) | 147 (27%) | 186 (34%) | ||||||
| Mediane overleving in maanden (95%-BI) | Niet bereikt (NS; NS) | 27,2 (25,95; NS) | ||||||
| p-waarde* | 0,0097 | |||||||
Hazard ratio** (95%-BI) | 0,752 (0,606; 0,934) | |||||||
| Definitieve overlevingsanalyse | ||||||||
| Overlijdensgevallen | 354 (65%) | 387 (71%) | ||||||
| Mediane totale overleving in maanden (95% BI) | 34,7 (32,7; 36,8) | 30,3 (28,7; 33,3) | ||||||
| p-waarde* | 0,0033 | |||||||
| Hazard ratio** (95% BI) | 0,806 (0,697; 0,931) | |||||||
NS = niet schatbaar
* De p-waarde is afgeleid van een log-ranktest met stratificatie op de baseline ECOG-score (0 of 1)
** Hazard ratio < 1 is gunstig voor abirateron
Figuur 5: Kaplan-Meier-overlevingscurves van patiënten behandeld met ofwel abirateron of placebo in combinatie met prednison of prednisolon plus LHRH-analogen of eerdere orchidectomie, definitieve analyse
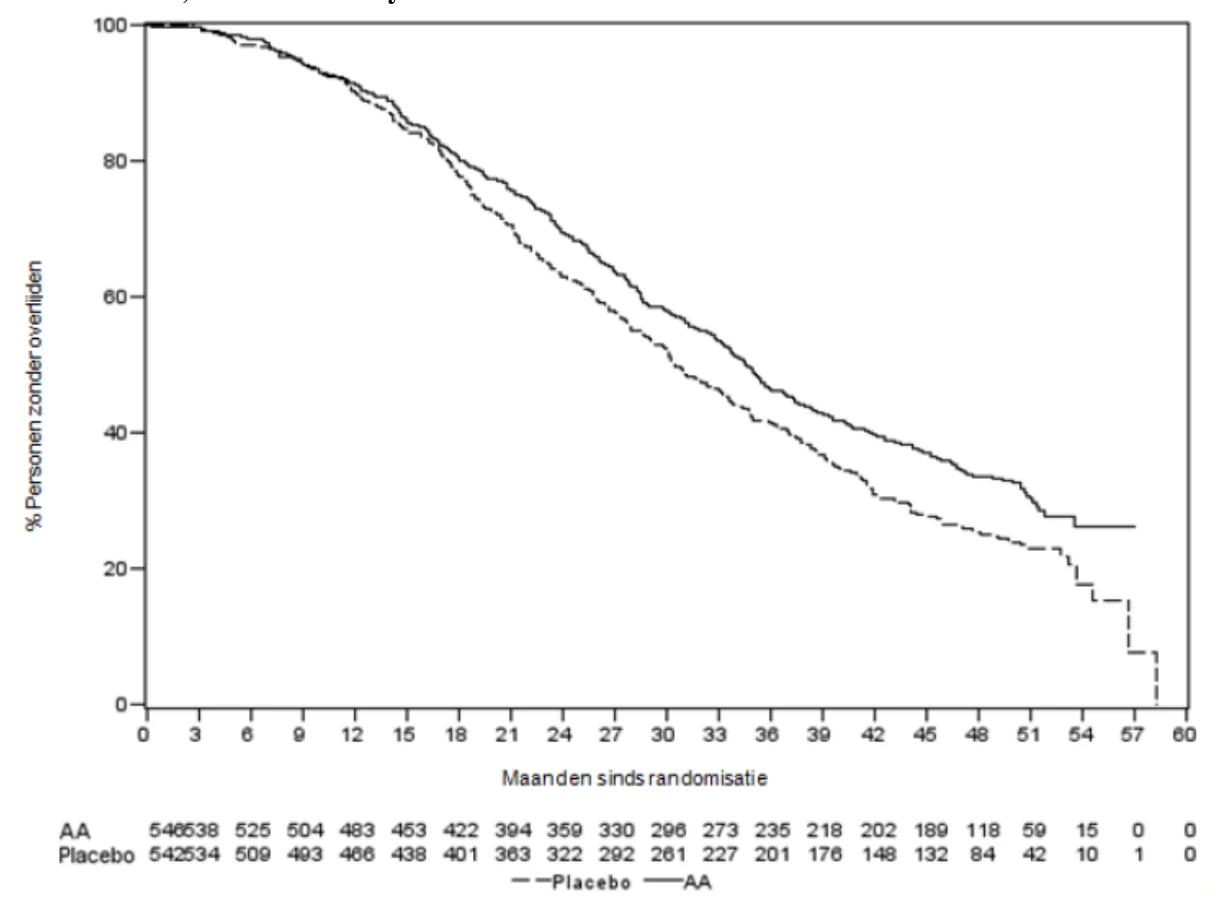
AA = Abirateron
In aanvulling op de waargenomen verbetering in de totale overleving en de rPFS, werd voordeel aangetoond voor behandeling met abirateron ten opzichte van placebo op alle secundaire eindpunten, zoals hieronder aangegeven.
Tijd tot progressie van de PSA op basis van de PCWG2-criteria: de mediane tijd tot PSA-progressie was 11,1 maanden voor patiënten die abirateron kregen en 5,6 maanden voor patiënten die placebo kregen (HR = 0,488; 95%-BI: [0,420; 0,568], p < 0,0001). De tijd tot PSA-progressie werd met behandeling met abirateron ongeveer verdubbeld (HR = 0,488). Het aandeel personen met een bevestigde PSA-respons was in de abirateron-groep groter dan in de placebogroep (62% vs. 24%; p < 0,0001). Bij personen met meetbare aandoening van de weke delen werden met abirateronbehandeling significant verhoogde aantallen van complete en partiële tumorresponsen gezien.
Tijd tot opiaatgebruik voor kankerpijn: de mediane tijd tot opiaatgebruik voor prostaatkankerpijn was op het moment van de definitieve analyse 33,4 maanden voor patiënten die abirateron kregen en was 23,4 maanden voor patiënten die placebo kregen (HR = 0,721; 95%-BI: [0,614; 0,846], p < 0,0001).
Tijd tot het beginnen met cytotoxische chemotherapie: de mediane tijd tot initiatie van cytotoxische chemotherapie was 25,2 maanden voor patiënten die abirateron kregen en 16,8 maanden voor patiënten die placebo kregen (HR = 0,580; 95%-BI: [0,487; 0,691], p < 0,0001).
Tijd tot achteruitgang van de ECOG-performance score met ≥ 1 punt: de mediane tijd tot achteruitgang van de ECOG-performance score met ≥ 1 punt was 12,3 maanden voor patiënten die abirateron kregen en 10,9 maanden voor patiënten die placebo kregen (HR = 0,821; 95%-BI: [0,714; 0,943], p = 0,0053).
De volgende eindpunten van de studie lieten een statistisch significant voordeel zien ten gunste van behandeling met abirateron.
Objectieve respons: objectieve respons werd vastgesteld als het aandeel personen met meetbare ziekte die een complete of partiële respons bereikten volgens de RECIST-criteria (om als doellaesie te worden beschouwd, moest een lymfklier op baseline ≥ 2 cm zijn). Het aandeel personen met meetbare ziekte op baseline die een objectieve respons hadden, was 36% in de abirateron-groep en 16% in de placebogroep (p < 0,0001).
Pijn: behandeling met abirateron verlaagde het risico op progressie van de gemiddelde pijnintensiteit significant met 18% in vergelijking met placebo (p = 0,0490). De mediane tijd tot progressie was 26,7 maanden in de abirateron-groep en 18,4 maanden in de placebogroep.
Tijd tot achteruitgang in de FACT-P (totaalscore): behandeling met abirateron verlaagde het risico van achteruitgang in de FACT-P (totaalscore) met 22% in vergelijking met placebo (p = 0,0028). De mediane tijd tot achteruitgang in de FACT-P (totaalscore) was 12,7 maanden in de abirateron-groep en 8,3 maanden in de placebogroep.
Studie 301 (patiënten die eerder chemotherapie hadden gehad)
In studie 301 werden patiënten geïncludeerd die eerder docetaxel hadden gekregen. Patiënten hoefden geen ziekteprogressie te vertonen op docetaxel, aangezien toxiciteit door deze chemotherapie kan hebben geleid tot stopzetting ervan.
Patiënten werden op de studiebehandeling gehouden totdat er progressie was in PSA (bevestigde verhoging van 25% boven baseline of boven de laagste waarde van de patiënt) samen met radiologische progressie, gedefinieerd in het protocol, en symptomatische of klinische progressie. Patiënten met eerdere ketoconazolbehandeling voor prostaatkanker werden uitgesloten van deze studie. Het primaire eindpunt voor werkzaamheid was de totale overleving.
De mediane leeftijd van ingesloten patiënten was 69 jaar (spreiding 39-95). Het aantal patiënten behandeld met abirateron per etnische groep was 737 (93,2%) Kaukasisch, 28 (3,5%) zwart, 11 (1,4%) Aziatisch en 14 (1,8%) overig. Elf procent van de geïncludeerde patiënten had een ECOG-performance score van 2; 70% had radiologisch bewijs van ziekteprogressie met of zonder PSA-progressie; 70% had één eerdere cytotoxische chemotherapie ontvangen en 30% twee. Levermetastase was aanwezig bij 11% van de patiënten die met abirateron werden behandeld.
In een geplande analyse, uitgevoerd nadat er 552 sterfgevallen waren waargenomen, was 42% (333 van de 797) van de patiënten behandeld met abirateron overleden, in vergelijking met 55% (219 van de 398) van de patiënten behandeld met placebo. Bij de patiënten behandeld met abirateron werd een statistisch significante verbetering van de mediane totale overleving gezien (zie tabel 7).
| Tabel 7: Totale overleving van patiënten die ofwel met abirateron ofwel met placebo werden behandeld, in combinatie met prednison of prednisolon plus LHRH-analogen of eerdere orchidectomie | ||||
|---|---|---|---|---|
Abirateron (N = 797) | Placebo (N = 398) | |||
| Primaire overlevingsanalyse | ||||
| Sterfgevallen (%) | 333 (42%) | 219 (55%) | ||
Mediane overleving (maanden) (95%-BI) | 14,8 (14,1; 15,4) | 10,9 (10,2; 12,0) | ||
| p-waardea | < 0,0001 | |||
| Hazard ratio (95%-BI)b | 0,646 (0,543; 0,768) | |||
| Geactualiseerde overlevingsanalyse | ||||
| Sterfgevallen (%) | 501 (63%) | 274 (69%) | ||
Mediane overleving (maanden) (95%-BI) | 15,8 (14,8; 17,0) | 11,2 (10,4; 13,1) | ||
| Hazard ratio (95%-BI)b | 0,740 (0,638; 0,859) | |||
a De p-waarde wordt afgeleid van een log-rank test, met stratificatie op ECOG performance status score (0-1 vs. 2), pijnscore (afwezig vs. aanwezig), aantal eerdere chemotherapieschema’s (1 vs. 2), en type ziekteprogressie (alleen PSA vs. radiologisch).
b De hazard ratio wordt afgeleid van een gestratificeerd proportioneel hazards-model. Een hazard ratio < 1 is gunstig voor abirateron
Op alle evaluatietijdstippen na de eerste paar maanden van de behandeling bleef van de patiënten behandeld met abirateron een hoger percentage in leven, in vergelijking met het percentage van de patiënten behandeld met placebo (zie figuur 6).
Figuur 6: Kaplan-Meier overlevingscurves van patiënten behandeld met ofwel abirateron of placebo in combinatie met prednison of prednisolon plus LHRH-analogen of eerdere orchidectomie
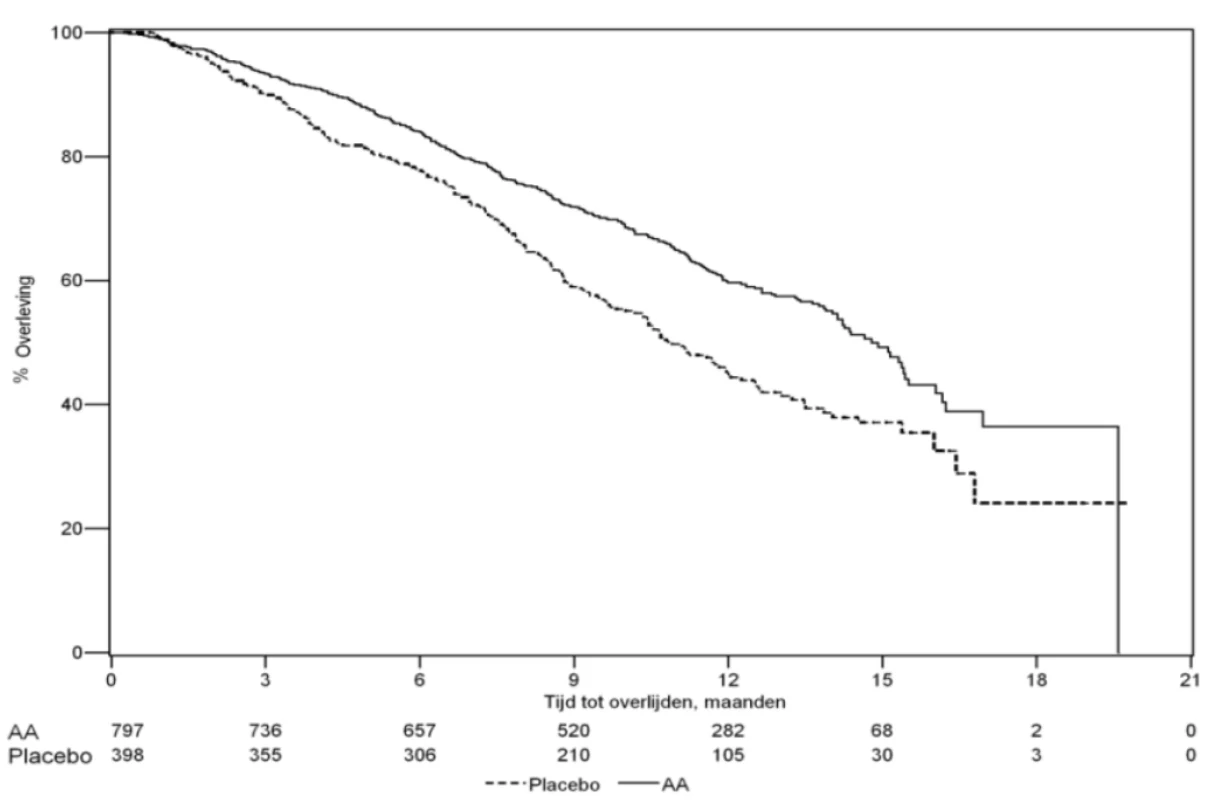
AA = Abirateron
Overlevingsanalyses van subgroepen toonden een consistent overlevingsvoordeel voor behandeling met abirateron (zie figuur 7).
Figuur 7: Totale overleving per subgroep: hazard ratio en 95%-betrouwbaarheidsinterval
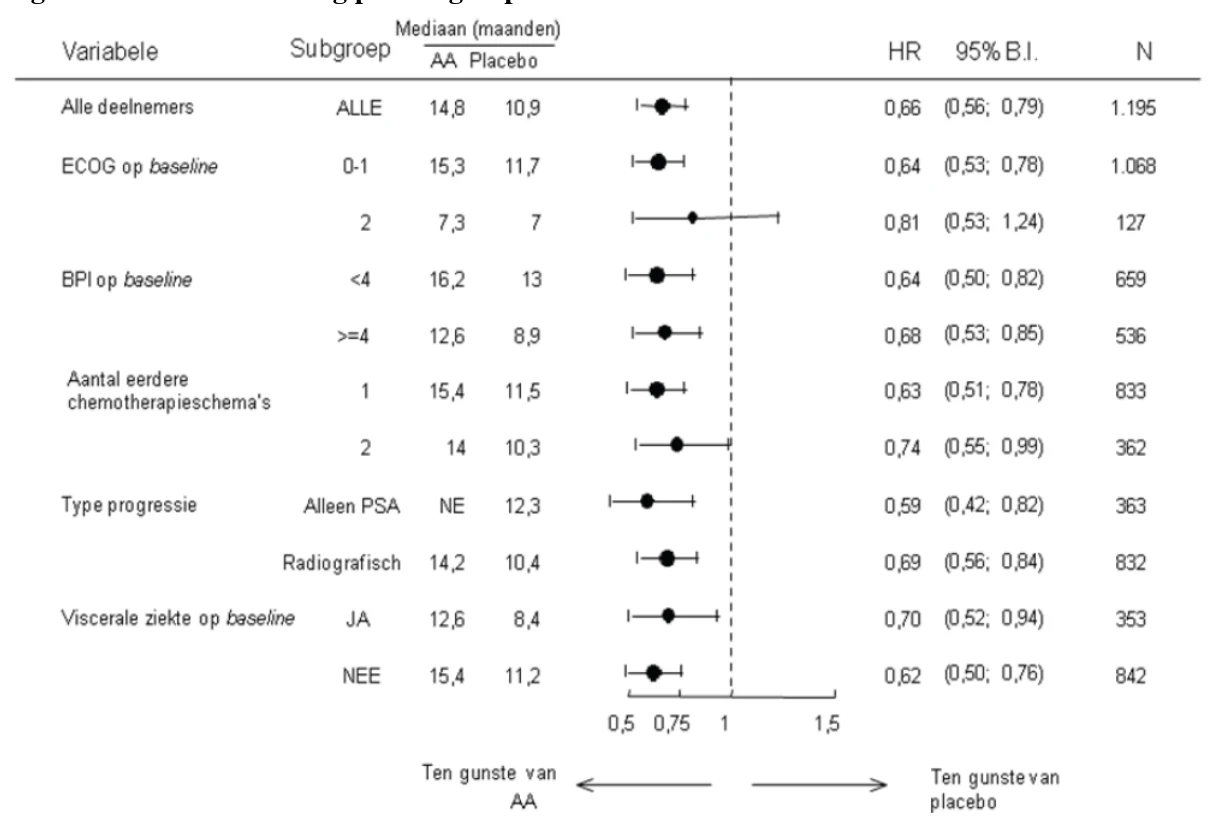
AA = Abirateron; BPI = Brief Pain Inventory; BI = betrouwbaarheidsinterval; ECOG = Eastern Cooperative Oncology Group performance score; HR = hazard ratio; NE = niet evalueerbaar
Naast de waargenomen verbetering van de totale overleving waren ook alle secundaire studie-eindpunten gunstig voor abirateron en statistisch significant na correctie voor meervoudig testen, als volgt:
Patiënten die abirateron kregen, toonden in vergelijking met patiënten die placebo kregen een significant hoger totaal PSA-responspercentage (gedefinieerd als een verlaging van ≥ 50% ten opzichte van baseline), namelijk 38% vs. 10%, p < 0,0001.
De mediane tijd tot PSA-progressie was 10,2 maanden voor patiënten behandeld met abirateron en 6,6 maanden voor patiënten behandeld met placebo (HR = 0,580; 95%-BI: [0,462; 0,728], p < 0,0001).
De mediane radiologisch bepaalde progressievrije overleving was 5,6 maanden voor patiënten behandeld met abirateron en 3,6 maanden voor patiënten die placebo kregen (HR = 0,673; 95%-BI: [0,585; 0,776], p < 0,0001).
Pijn
Het percentage patiënten met pijnverlichting was statistisch significant hoger in de abirateron-groep dan in de placebogroep (44% vs. 27%, p = 0,0002). Een responder voor pijnverlichting was gedefinieerd als een patiënt die op twee achtereenvolgende evaluaties, met minstens 4 weken ertussen, over de laatste 24 uur in de ergste pijnintensiteitsscore op de BPI-SF een afname van minstens 30% ten opzichte van baseline ervoer, zonder hogere score van het analgeticagebruik. Alleen patiënten met een pijnscore van ≥ 4 op baseline en ten minste één post-baseline pijnscore (N = 512) werden op pijnverlichting geanalyseerd.
In vergelijking met patiënten die placebo gebruikten, had een lager percentage patiënten behandeld met abirateron pijnprogressie in maand 6 (22% vs. 28%), 12 (30% vs. 38%) en 18 (35% vs. 46%). Pijnprogressie was gedefinieerd als een verhoging van ≥ 30% ten opzichte van baseline in de ergste pijnintensiteitsscore op de BPI-SF over de voorafgaande 24 uur, zonder verlaging van de score voor het analgeticagebruik, waargenomen op twee achtereenvolgende bezoeken, of een verhoging van ≥ 30% in de score voor het analgeticagebruik, waargenomen op twee achtereenvolgende bezoeken. De tijd tot pijnprogressie in het 25ste percentiel was 7,4 maanden in de abirateron-groep, versus 4,7 maanden in de placebogroep.
Skeletgerelateerde voorvallen
In de abirateron-groep had een lager percentage patiënten skeletgerelateerde voorvallen in vergelijking met de placebogroep na 6 maanden (18% vs. 28%), 12 maanden (30% vs. 40%) en 18 maanden (35% vs. 40%). De tijd tot het eerste skeletgerelateerde voorval in het 25ste percentiel in de abirateron-groep was twee keer zo hoog als bij de controlegroep: 9,9 maanden versus 4,9 maanden. Een skeletgerelateerd voorval was gedefinieerd als een pathologische fractuur, ruggenmergcompressie, palliatieve botbestraling of een botoperatie.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat abirateronacetaat bevat in alle subgroepen van pediatrische patiënten met gevorderde prostaatkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van abirateron en abirateronacetaat na toediening van abirateronacetaat is bestudeerd bij gezonde personen, bij patiënten met gemetastaseerde gevorderde prostaatkanker en bij personen zonder kanker, met lever- of nierinsufficiëntie. Abirateronacetaat wordt in vivo snel omgezet in abirateron, dat de biosynthese van androgenen remt (zie rubriek 5.1).
Absorptie
Na orale toediening van abirateronacetaat in nuchtere toestand is de tijd tot het bereiken van de maximale plasma-abirateronconcentratie ongeveer 2 uur.
Toediening van abirateronacetaat met voedsel leidt, in vergelijking met toediening in nuchtere toestand, tot een verhoging van de gemiddelde systemische blootstelling aan abirateron met een factor 10 [AUC] tot 17 [Cmax], afhankelijk van het vetgehalte van de maaltijd. Gezien de normale variatie in de samenstelling van maaltijden, kan het innemen van abirateron met voedsel mogelijk leiden tot sterk variabele blootstellingen. Daarom mag Abirateron Xiromed niet worden ingenomen met voedsel. De tabletten moeten eenmaal daags tegelijk worden ingenomen op een lege maag. De tabletten moeten worden ingenomen minstens twee uur na het eten en er mag minstens één uur na inname van de tabletten geen voedsel gegeten worden. De tabletten moeten in hun geheel met water worden doorgeslikt (zie rubriek 4.2).
Distributie
De plasma-eiwitbinding van 14C-abirateron in humaan plasma is 99,8%. Het schijnbare distributievolume is ongeveer 5.630 l, wat suggereert dat abirateron in sterke mate naar de perifere weefsels wordt verdeeld.
Biotransformatie
Na orale toediening van 14C-abirateronacetaat in de vorm van capsules, wordt abirateronacetaat gehydrolyseerd tot abirateron, dat vervolgens wordt afgebroken via onder meer sulfatie, hydroxylering en oxidatie, voornamelijk in de lever. Het grootste deel van de circulerende radioactiviteit (ongeveer 92%) wordt gevonden in de vorm van metabolieten van abirateron. Van de 15 detecteerbare metabolieten vertegenwoordigen twee hoofdmetabolieten, abirateronsulfaat en N-oxide-abirateronsulfaat, elk ongeveer 43% van de totale radioactiviteit.
Eliminatie
De gemiddelde halfwaardetijd van abirateron in plasma is ongeveer 15 uur, op basis van gegevens van gezonde personen. Na orale toediening van 1.000 mg 14C-abirateronacetaat wordt ongeveer 88% van de radioactieve dosis teruggevonden in de feces en ongeveer 5% in de urine. De belangrijkste verbindingen in de feces zijn onveranderd abirateronacetaat en abirateron (respectievelijk ongeveer 55% en 22% van de toegediende dosis).
Leverinsufficiëntie
De farmacokinetiek van abirateronacetaat werd onderzocht bij personen met reeds bestaande milde of matige leverinsufficiëntie (respectievelijk Child-Pugh Klasse A en B) en bij gezonde controlepersonen. De systemische blootstelling aan abirateron na een eenmalige orale dosis van 1.000 mg steeg respectievelijk met ongeveer 11% en 260% bij personen met reeds bestaande milde en matige leverinsufficiëntie. De gemiddelde halfwaardetijd van abirateron wordt tot ongeveer 18 uur verlengd bij personen met milde leverinsufficiëntie en tot ongeveer 19 uur bij personen met matige leverinsufficiëntie.
In een andere studie werd de farmacokinetiek van abirateron onderzocht bij personen met reeds bestaande ernstige leverinsufficiëntie (Child-Pugh Klasse C) (n = 8) en bij 8 gezonde controlepersonen met een normale leverfunctie. De AUC aan abirateron steeg met ongeveer 600% en de fractie vrij geneesmiddel steeg met 80% bij personen met ernstige leverinsufficiëntie in vergelijking met personen met een normale leverfunctie.
Voor patiënten met reeds bestaande milde leverinsufficiëntie is geen aanpassing van de dosis nodig.
Het gebruik van abirateronacetaat moet zorgvuldig worden geëvalueerd bij patiënten met matige leverinsufficiëntie, bij wie het voordeel duidelijk moet opwegen tegen de mogelijke risico’s (zie de rubrieken 4.2 en 4.4). Abirateronacetaat mag niet worden gebruikt bij patiënten met ernstige leverinsufficiënte (zie de rubrieken 4.2, 4.3 en 4.4).
Voor patiënten die tijdens de behandeling levertoxiciteit ontwikkelen, kan het nodig zijn de behandeling op te schorten en de dosis aan te passen (zie de rubrieken 4.2 en 4.4).
Nierinsufficiëntie
De farmacokinetiek van abirateronacetaat werd bij patiënten met terminale nierziekte op een stabiel hemodialyseschema vergeleken met ‘matched controls’ met een normale nierfunctie. De systemische blootstelling aan abirateron na een eenmalige orale dosis van 1.000 mg steeg niet bij personen met terminale nierziekte op hemodialyse. Bij toediening aan patiënten met nierinsufficiëntie, inclusief ernstige nierinsufficiëntie, is geen verlaging van de dosis nodig (zie rubriek 4.2). Er is echter geen klinische ervaring bij patiënten met prostaatkanker en ernstige nierinsufficiëntie. Bij deze patiënten wordt geadviseerd voorzichtig te zijn.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In alle diertoxiciteitsstudies waren de concentraties circulerend testosteron significant verlaagd. Als gevolg daarvan werden een afname in orgaangewichten en morfologische en/of histopathologische veranderingen waargenomen in de geslachtsorganen en in de bijnieren, de hypofyse en de borstklieren. Alle veranderingen bleken volledig of gedeeltelijk reversibel. De veranderingen in de geslachtorganen en androgeengevoelige organen komen overeen met de farmacologie van abirateron. Alle behandelinggerelateerde hormonale veranderingen waren reversibel of bleken na een herstelperiode van 4 weken te verdwijnen.
In vruchtbaarheidsstudies bij zowel mannelijke als vrouwelijke ratten verminderde abirateronacetaat de vruchtbaarheid, hetgeen volledig reversibel was in 4 tot 16 weken nadat abirateronacetaat was gestaakt.
In een ontwikkelingstoxiciteitsstudie bij de rat had abirateronacetaat effect op de zwangerschap, waarbij foetaal gewicht en foetale overleving verminderden. Hoewel abirateronacetaat niet teratogeen was, werden er effecten op de uitwendige genitaliën gezien.
In deze vruchtbaarheids- en ontwikkelingstoxiciteitsstudies die bij de rat werden uitgevoerd, waren alle effecten gerelateerd aan de farmacologische activiteit van abirateron.
Met uitzondering van veranderingen in de geslachtsorganen die in alle diertoxicologische studies werden gezien, duiden niet-klinische gegevens niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit en carcinogeen potentieel. Abirateronacetaat was niet carcinogeen in een 6-maanden studie in de transgene (Tg.rasH2) muis. In een 24-maanden carcinogeniciteitsstudie in de rat verhoogde abirateronacetaat de incidentie van neoplasmata van interstitiële cellen in de testes. Deze bevinding wordt beschouwd als gerelateerd aan de farmacologische werking van abirateron en rat-specifiek. Abirateronacetaat was niet carcinogeen in vrouwelijke ratten.
Environmental Risk Assessment (ERA)
De werkzame stof, abirateron, vormt een risico voor het aquatische milieu, in het bijzonder voor vissen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (gesilicifieerd): bestaande uit microkristallijne cellulose en colloïdaal watervrij siliciumdioxide
Croscarmellosenatrium
Hypromellose
Lactosemonohydraat
Magnesiumstearaat
Colloïdaal siliciumdioxide
Natriumlaurylsulfaat
Filmomhulling
Zwart ijzeroxide (E172)
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Macrogol
Polyvinylalcohol
Talk
Titaandioxide (E171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Doorzichtige PVC/PE/PVdC/aluminium blisterverpakkingen:
Elke kartonnen doos bevat 56 filmomhulde tabletten.
Doorzichtige PVC/PE/PVdC/aluminium blisterverpakkingen:
Elke kartonnen doos bevat 60 filmomhulde tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd. Dit geneesmiddel kan een risico vormen voor het aquatische milieu (zie rubriek 5.3).
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Medical Valley Invest AB
Brädgårdsvägen 28
236 32 Höllviken
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 127909
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 1 augustus 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.2, 5.2 en de opmaak: 12 februari 2025.